
Two unified equations for the thermodynamics and kinetics of chromatographic processes
-
摘要:
色谱技术作为分析化学领域的核心手段,已广泛应用于化学、生物、医药等领域。为了破解传统色谱理论碎片化难题,本文将基于前期研究,系统地阐述色谱过程热力学与色谱过程动力学理论的2个统一方程。1990年,基于统计热力学与点阵模型的色谱保留值统一方程,突破了多种色谱模式的保留值公式的壁垒,通过分子参数预测各类色谱(气-固色谱、气-液色谱、液-固色谱和超临界流体色谱等)的保留行为,经实验验证预测精度高,为不同模式保留值换算提供了理论支撑;2020年,建立的液相色谱塔板高度统一方程,将色谱动力学研究从一维空间扩展至三维空间,引入热传导方程,整合了径向扩散与热效应对塔板高度方程的贡献,统一描述了高效液相色谱(HPLC)、超高效液相色谱(UPLC)、毛细管电色谱(CEC)等多种色谱模式的柱效规律,明确了高速色谱的高效实现条件;本次整合气相色谱(GC)、液相色谱(LC)、超临界色谱(FSC)等多色谱模式的分散理论,揭示不同色谱技术的共同物理化学本质,实现从宏观描述到微观机理的理论跨越。一方面为色谱条件优化、方法转移、新型分离技术开发提供定量理论支撑,明确高速高效分离的实现条件;另一方面简化色谱分析课程的知识体系,减轻教与学的负担,为教学改革提供科学依据,助力学生建立系统化的色谱知识框架。2个统一方程的理论分别解决“能否分离”的热力学本质与“如何高效分离”的动力学关键问题,实现了色谱理论系统化的跨越。研究明确了统一理论在学术整合、技术优化与教学改革中的核心价值,展望其与人工智能融合、新型分离技术开发的发展方向,为色谱学科进步提供重要理论参考。
Abstract:As a core technique in the field of analytical chemistry, chromatography has been widely applied in chemistry, biology, medicine, and numerous other disciplines. To address the fragmentation challenge in traditional chromatographic theory, this paper systematically presents two unified equations for chromatographic thermodynamics and chromatographic kinetics based on prior research. In 1990, based on the unified equation of chromatographic retention values using statistical thermodynamics and lattice models, we broke through the barriers of retention value formulas across multiple chromatographic modes, predicted the retention behavior of various types of chromatography (gas-solid chromatography, gas-liquid chromatography, liquid-solid chromatography, supercritical fluid chromatography, etc.) through molecular parameters, verified the high prediction accuracy through experiments, which provided theoretical support for the conversion of retention values for different modes. In 2020, we established a unified equation for the height of liquid chromatography trays, which extended the study of chromatographic kinetics from one-dimensional space to three-dimensional space, by introducing the heat conduction equation and integrating the contributions of radial diffusion and thermal effects to the tray height equation, we achieved a unified description of column efficiency rules for multiple chromatographic modes such as high-performance liquid chromatography (HPLC), ultra-high performance liquid chromatography (UPLC), capillary electrochromatography (CEC), and clarified the conditions for achieving high efficiency in high-speed chromatography. This study will integrate the dispersion theory of multiple chromatographic modes such as gas chromatography (GC), liquid chromatography (LC), and supercritical fluid chromatography (FSC) to reveal the common physical and chemical essence of different chromatographic techniques, achieving a theoretical leap from macroscopic description to microscopic mechanism. On the one hand, it provides quantitative theoretical support for optimizing chromatographic conditions, transferring methods, and developing new separation technologies, clarifying the conditions for achieving high-speed and efficient separation. On the other hand, simplifying the knowledge system of chromatographic analysis courses, reducing the burden of teaching and learning, providing scientific basis for teaching reform, and helping students establish a systematic chromatographic knowledge framework. The two unified equations respectively address the thermodynamic essence of "whether separation is feasible"and the kinetic key of "how to achieve efficient separation", realizing a leap forward in the systematization of chromatographic theories. This study clarifies the core values of the unified theories in academic integration, technological optimization, and teaching reform, and prospects their development directions in integration with artificial intelligence and the exploration of new separation technologies, thus offering an important theoretical reference for the advancement of chromatography as a discipline.
-
0. 引言
0.1 色谱技术发展简史[1-5]
首先认识到层析现象在分离分析方面重大价值的是俄国植物学家Цвет(茨维特),他关于色谱分离方法的研究始于1901年。在1903年3月21日华沙自然科学学会生物学会会议上,Цвет在题为“一种新型吸附现象及其在生化分析上的应用”一文中提出了应用吸附原理分离植物色素的新方法。3年后,其命名这个方法为色谱法(Chromatography)。在1907年德国生物学学会会议上,Цвет第一次向人们公开展示了采用色谱法提纯的植物色素溶液以及色谱图——显示着彩色环带的柱管。但是当时的Цвет还不是一位著名的植物学家,而他的色谱论文又仅采用俄文发表,导致刚刚诞生的色谱分离技术并没有引起足够的重视。
20余年后,Kuhn和Lederer为了证实蛋黄内的叶黄素系植物叶黄素与玉米黄质的混合物,参考了Цвет的文章后采用了色谱法,他们用粉碎的碳酸钙装填色谱柱,成功地从蛋黄中分离出了植物叶黄素。Kuhn和Lederer工作的重要意义不仅在于证明了蛋黄叶黄素是氧化类胡萝卜素的混合物,更重要的是证实了Цвет的方法可以用来制备分离。从此之后,色谱分离方法才迅速被各国科学工作者注意和应用,并广泛地用于各种天然有机化合物的分析与分离。
自20世纪初至今的百余年时间里,色谱技术完成了从简单到精密、从单一模式到多元技术融合的跨越式发展。早期的色谱技术以液相色谱为主,应用场景相对有限;20世纪50年代,气相色谱技术逐渐兴起并得到推广,极大拓展了色谱技术在挥发性物质分析中的应用;20世纪70年代后,高效液相色谱(high-performance liquid chromatography,HPLC)进入快速发展阶段,弥补了气相色谱对难挥发性、热不稳定性物质分析的短板;21世纪初,超高效液相色谱(ultra-performance liquid chromatography,UPLC)、毛细管电色谱(capillary electrochromatography,CEC)等一系列新技术不断涌现,持续提升色谱分析的效率与分辨率。如今,色谱技术已成为分析化学领域中发展速度最快、应用范围最广的核心技术之一,在化学、化工、生物、医药、环境和食品等众多领域,都扮演着不可替代的关键角色,为各领域的定性定量分析、物质分离纯化提供了强有力的技术支撑。
0.2 传统色谱理论体系的碎片化问题
同时,也需关注其理论体系发展中存在的问题。随着色谱技术的不断革新与多元化发展,传统多元化的色谱理论体系的碎片化问题逐渐显现,在一定程度上制约了技术的进一步突破和教学工作的高效开展。其碎片化特征主要体现在以下2个方面。一方面,理论体系的割裂性。在热力学研究层面,气-固、气-液、液-固等不同色谱模式,均采用各自独立的保留值方程,缺乏一套能够贯穿各类模式的统一理论框架。这种分散的理论架构,不仅增加了学生学习和记忆难度,也在一定程度上阻碍了对色谱分离本质规律的深入探索。另一方面,动力学理论的局限性。在动力学研究层面,各类色谱技术长期以气相色谱的Van Deemter方程为核心理论依据。该方程虽能在一定范围内阐释色谱峰展宽的主要成因,但其本身存在明显的适用范围,未能考虑到现代高速色谱技术,如UPLC运行时的热效应、径向扩散等关键影响因子,难以充分适配现代色谱技术的发展需求。理论体系的碎片化,使得色谱分析课程的教学内容显得较为庞杂,需要涵盖多种色谱模式对应的独立理论,这无疑为教师的教学组织和学生的知识融会贯通带来了不小的挑战。
0.3 统一理论建立的必要性与意义
面对传统色谱理论的碎片化困境,建立统一的色谱理论体系具有重要的科学意义和实用价值。统一的色谱理论能够揭示不同色谱模式背后的共同物理化学本质,从分子水平解释色谱保留和分离的基本规律。这种统一性不仅有助于深化对色谱分离机制的理解,还能为新色谱技术的开发提供理论指导。随着现代色谱技术向高速、高效、高分辨率方向发展,特别是在UPLC、CEC等新技术中,高速流动条件下的热效应、径向扩散等因素对分离效果的影响不容忽视。统一理论的建立,一方面能够为色谱方法的选择、优化和故障诊断提供统一的理论指导,降低色谱技术的应用门槛,促进色谱技术在更广泛领域的推广应用;另一方面能够大幅简化色谱分析课程的教学内容,将原本分散的经验公式整合为系统的理论框架。这不仅能够减轻学生的学习负担,提高学习效率,还能帮助学生建立完整的知识体系,培养其科学思维能力。
1. 分配色谱与吸附色谱保留值统一方程(1990年)[6-7]
1.1 理论建立的科学基础
分配色谱与吸附色谱保留值统一理论方程发表于1990年《中国科学(B辑)》上[7]。该理论基于统计热力学方法,从分子水平出发描述溶质在固定相和流动相之间的平衡行为。统计热力学能够将宏观的热力学性质与微观的分子运动联系起来,为理解色谱保留行为提供了深刻的物理图像。通过统计热力学方法,可以从分子的配分函数等微观量出发,推导出宏观的保留值表达式。
理论采用点阵模型来描述固定相的结构特征。在点阵模型中,固定相被抽象为规则排列的点阵,每个点阵代表一个吸附位点或溶剂分子。这种模型能够简化复杂的固定相结构,便于理论推导和计算。通过点阵模型,可以将溶质分子与固定相分子之间的相互作用转化为点阵中点之间的能量关系。理论通过引入极化率、偶极矩等分子物理化学及结构参数,定量描述溶质分子的性质。要求这些参数反映分子的van der Waals作用能特征,决定分子间的相互作用强度。通过这些参数,可以建立溶质分子结构与色谱保留行为之间的定量关系,实现从分子结构预测色谱保留值的目标。
1.2 统一方程的推导过程与数学表达
1963年,卢佩章院士首次提出采用统计热力学研究色谱保留值规律。将色谱保留(宏观现象)与固定相-溶质分子间的作用力(微观机制)直接关联,明确保留值差异源于分子间作用能的变化。该规律普适性强[8-11],基于分子参数建立的理论模型,可跨体系(包括不同固定相、溶质甚至色谱模式)预测保留行为。避免了传统经验公式需针对特定体系重新拟合的局限。
采用统计热力学推导溶液吸附方程的步骤是:
① 建立流动相和固定相体系的模型,其正确与否直接影响到最终结果,是重要且关键的一步;
② 根据统计力学原理,写出这2个体系相应的配分函数;
③ 根据统计力学原理,基于配分函数求出相应的Helmholtz函数;
④ 根据热力学原理,从Helmholtz函数求出吸附质在两相中的化学势;
⑤ 根据热力学原理,物质在体系中达到平衡时化学势相等原理,求出吸附质在两相中分布的关系;
⑥ 考虑分子间van der Waals作用能的关系,最终得到色谱保留值方程。
以上6个步骤,②~⑤都有经典的统计力学与热力学理论支持,其正确性不容置疑。因此,最终结果之对错与好坏全在于①模型的建立与⑥分子作用能的分析。
按照这个步骤,考虑一包含有组分A,溶剂B0、B1、B2、…、Bn的体系,0、1、2、…、n为溶剂编号;A、B0、B1、B2、…、Bn的分子个数分别为NA、NB0、NB1、NB2、…、NBn。在色谱体系中,恒有NA ≪ NB0,NB1,NB2,…,NBn。把体系中的各分子视为定域子,采用点阵模型可得体系的总配分函数为
$$ Z = \left[ \left(\frac {2 {\rm{ \mathsf{ π} }} m _ {\mathrm{A}} k T}{h ^ {2}}\right) ^ {3/2} j _ {\mathrm{A}} \right] ^ {N _ {\mathrm{A}}} \prod\limits_ {i = 0} ^ {n} \left[ \left(\frac {2 {\rm{ \mathsf{ π} }} m _ {\mathrm{B} _ {i}} k T}{h ^ {2}}\right) ^ {3/2} j _ {\mathrm{B} _ {i}} \right] \times \varOmega , $$ (1) 式中:mA、mB分别为A、B的相对分子质量;k为波尔兹曼常数;T为绝对温度;h为普朗克常数;jA、jBi分别为A、Bi的内配分函数。其中构型积分为
$$ \begin{array}{l} \varOmega = \frac {1}{N _ {\mathrm{A}} ! \prod\limits_ {i = 0} ^ {n} \left(N _ {\mathrm{B} _ {i}} !\right)} \left(\iiint \mathrm{e} ^ {-\frac {\chi_ {\mathrm{A}}}{k T}} \mathrm{d} x \mathrm{d} y \mathrm{d} z\right) ^ {N _ {\mathrm{A}}} \cdot \\ \ \ \ \ \ \ \ \ \ \ \prod\limits_ {i = 0} ^ {n} \left(\iiint \mathrm{e} ^ {-\frac {\chi_ {\mathrm{B} _ {i}}}{k T}} \mathrm{d} x \mathrm{d} y \mathrm{d} z\right) ^ {N _ {\mathrm{B} _ {i}}}, \end{array} $$ 式中:χA、χBi分别为A、Bi分子所处环境的位能场;NA、NBi分别为A、Bi的分子个数。在点阵模型中,分子的χ可分为2个部分,一部分是分子在点阵平衡位置的位能场(χ0);另一部分是分子偏离平衡位置而产生的位能场增量(ε),为
$$ \chi = \chi_ {0} + \varepsilon_ {\circ} $$ 把分子视为硬球,可导得
$$ \varOmega = \frac {1}{N _ {\mathrm{A}} ! \prod\limits_ {i = 0} ^ {n} \left(N _ {\mathrm{B} _ {i}} !\right)} \mathrm{e} ^ {\frac {-1}{k T} \left[ \chi_ {\mathrm{A}} N _ {\mathrm{A}} + \sum\limits_ {i = 0} ^ {n} \left(\chi_ {\mathrm{B} _ {i}} N _ {\mathrm{B} _ {i}}\right) \right]} \left(V _ {\mathrm{A}} ^ {\mathrm{f}}\right) ^ {N _ {\mathrm{A}}} \prod\limits_ {i = 0} ^ {n} \left(V _ {\mathrm{B} _ {i}} ^ {\mathrm{f}}\right) ^ {N _ {\mathrm{B} _ {i}}}, $$ (2) 式中$ V _ { \mathrm { A } } ^ { \mathrm { f } } , V _ { \mathrm { B } _ { i } } ^ { \mathrm { f } } $分别为A、Bi分子的自由体积。
由此导出组分A在恒温恒容体系中的化学势为
$$ \begin{array}{c} \mu_ {\mathrm{A}} = \frac {\partial F}{\partial N _ {\mathrm{A}}} \Big | _ {T, V} =-R T \left\{\ln N _ {\mathrm{A}}-\sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln N _ {\mathrm{B} _ {i}}\right)-\right. \\ \frac {1}{k T} \left[ \chi_ {\mathrm{A}} + \sum\limits_ {i = 0} ^ {n} \left(\chi_ {\mathrm{B} _ {i}} \frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}}\right) \right] + \ln \left[ \left(\frac {2 {\rm{ \mathsf{ π} }} m _ {\mathrm{A}} k T}{h ^ {2}}\right) ^ {3/2} V _ {\mathrm{A}} ^ {\mathrm{f}} \right] + \\ \sum\limits_ {i = 0} ^ {n} \left[ \frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln \left[ \left(\frac {2 {\rm{ \mathsf{ π} }} m _ {\mathrm{B} _ {i}} k T}{h ^ {2}}\right) ^ {3/2} V _ {\mathrm{B} _ {i}} ^ {\mathrm{f}} \right] \right] + \ln j _ {\mathrm{A}} + \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln j _ {\mathrm{B} _ {i}}\right) \Bigg \}。 \end{array} $$ (3) 把被吸附在吸附剂表面的分子视为分布在二维平面上的点阵气体,得到组分A的化学势为
$$ \begin{array}{c} \mu_ {\mathrm{A}} ^ {\mathrm{a}} =-R T \left\{\left(1 + \sum\limits_ {i = 0} ^ {n} \frac {\partial N _ {\mathrm{B} _ {i}} ^ {\mathrm{a}}}{\partial N _ {\mathrm{A}} ^ {\mathrm{a}}}\right) \ln N _ {\mathrm{S}}-\ln N _ {\mathrm{A}} ^ {\mathrm{a}}-\right. \\ \left. \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}} ^ {\mathrm{a}}}{\partial N _ {\mathrm{A}} ^ {\mathrm{a}}} \ln N _ {\mathrm{B} _ {i}} ^ {\mathrm{a}}\right)-\frac {1}{k T} \left[ \chi_ {\mathrm{A}} ^ {\mathrm{a}} + \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}} ^ {\mathrm{a}}}{\partial N _ {\mathrm{A}} ^ {\mathrm{a}}} \chi_ {\mathrm{B} _ {i}} ^ {\mathrm{a}}\right) \right] + \right. \\ \left. \ln j _ {\mathrm{A}} ^ {\mathrm{a}} + \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}} ^ {\mathrm{a}}}{\partial N _ {\mathrm{A}} ^ {\mathrm{a}}} \ln j _ {\mathrm{B} _ {i}} ^ {\mathrm{a}}\right) \right\}, \end{array} $$ (4) 式中$ N _ { \mathrm { A } } ^ { \mathrm { a } } , N _ { \mathrm { B } _ { i } } ^ { \mathrm { a } } $分别为吸附剂表面被吸附的A、Bi分子数量;NS为固定相表面吸附点数$ \mathsf { ; } \boldsymbol { \chi } _ { \mathrm { A } } ^ { \mathrm { a } } 、 \boldsymbol { \chi } _ { \mathrm { B _ { i } } } ^ { \mathrm { a } } $分别为被吸附的A、Bi分子具有的吸附势能$ ; j _ { \mathrm { A } } ^ { \mathrm { a } } \cdot j _ { \mathrm { B _ { \it i } } } ^ { \mathrm { a } } $分别为被吸附的A、Bi分子内配分函数。
比较公式(3)与(4)可知,除了相同项外,在三维空间的点阵模型中组分的化学势含有
$$ \ln \left[ \left(\frac {2 {\rm{ \mathsf{ π} }} m _ {\mathrm{A}} k T}{h ^ {2}}\right) ^ {3/2} V _ {\mathrm{A}} ^ {\mathrm{f}} \right] + \sum\limits_ {i = 0} ^ {n} \left[ \frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln \left[ \left(\frac {2 {\rm{ \mathsf{ π} }} m _ {\mathrm{B} _ {i}} k T}{h ^ {2}}\right) ^ {3/2} V _ {\mathrm{B} _ {i}} ^ {\mathrm{f}} \right] \right] $$ 项,在理想势阱的二维空间的点阵模型中化学势含有$ \left(1 \mathrm { ~ + ~ } \sum\limits_ { i = 0 } ^ { n } \frac { \partial N _ { \mathrm { B } _ { i } } ^ { \mathrm { a } } } { \partial N _ { \mathrm { A } } ^ { \mathrm { a } } } \right) \mathrm { l n } N _ { \mathrm { S } } $项。因此上述2种模型中组分A的化学势均可概括为
$$ \begin{array}{l} \mu_ {\mathrm{A}} =-R T \left\{\ln N _ {\mathrm{A}}-\sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln N _ {\mathrm{B} _ {i}}\right)-\frac {1}{k T} \left[ \chi_ {\mathrm{A}} + \right. \right. \\ \left. \left. \sum\limits_ {i = 0} ^ {n} \left(\chi_ {\mathrm{B} _ {i}} \frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}}\right) \right] + \ln j _ {\mathrm{A}} + \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln j _ {\mathrm{B} _ {i}}\right) + \delta \right\}, \end{array} $$ (5) 式中δ为二维空间与三维空间化学势差异,对于三维点阵模型有
$$ \begin{array}{l} \delta = \ln V _ {\mathrm{A}} ^ {\mathrm{f}} + \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln V _ {\mathrm{B} _ {i}} ^ {\mathrm{f}}\right) + \frac {3}{2} \ln \left(\frac {2 {\rm{ \mathsf{ π} }} m _ {\mathrm{A}} k T}{h ^ {2}}\right) + \\ \frac {3}{2} \sum\limits_ {i = 0} ^ {n} \left[ \frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln \left(\frac {2 {\rm{ \mathsf{ π} }} m _ {\mathrm{B} _ {i}} k T}{h ^ {2}}\right) \right], \end{array} $$ (6) 对于二维点阵模型有
$$ \delta = \left(1 + \sum\limits_ {i = 0} ^ {n} \frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}}\right) \ln N _ {\mathrm{S} }。 $$ (7) 根据平衡时物质在两相中化学势相等的原理,可以得到具有广泛适用性的色谱保留值统一公式为
$$ \begin{array}{c} \ln k ^ {\prime} = \ln \left(\frac {j _ {\mathrm{A}} ^ {\mathrm{s}}}{j _ {\mathrm{A}} ^ {\mathrm{m}}}\right) + \sum\limits_ {i = 0} ^ {n} \left[ \frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln \left(\frac {j _ {\mathrm{B} _ {i}} ^ {\mathrm{s}}}{j _ {\mathrm{B} _ {i}} ^ {\mathrm{m}}}\right) \right] + \\ \delta^ {\mathrm{s}}-\delta^ {\mathrm{m}} + \sum\limits_ {i = 0} ^ {n} \left[ \frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln \left(\frac {N _ {\mathrm{B} _ {i}} ^ {\mathrm{m}}}{N _ {\mathrm{B} _ {i}} ^ {\mathrm{s}}}\right) \right] + \\ \frac {1}{k T} \left\{\left[ \chi_ {\mathrm{A}} ^ {\mathrm{m}} + \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \chi_ {\mathrm{B} _ {i}} ^ {\mathrm{m}}\right) \right]-\left[ \chi_ {\mathrm{A}} ^ {\mathrm{s}} + \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \chi_ {\mathrm{B} _ {i}} ^ {\mathrm{s}}\right) \right] \right\}, \end{array} $$ 式中:k′为容量因子$ ; j _ { \mathrm { A } } ^ { \mathrm { s } } $、jAm $ j _ { \mathrm { B } _ { i } } ^ { \mathrm { s } } \cdot j _ { \mathrm { B } _ { i } } ^ { \mathrm { m } } $分别为固定相(s)和流动相(m)中A与B的内配分函数;δs、δm为s和m中的空间差异;$ N _ { \mathrm { B } _ { i } } ^ { \mathrm { s } }、 N _ { \mathrm { B } _ { i } } ^ { \mathrm { m } } $为s和m中B的分子数量;χAs、$ \chi _ { \mathrm { A } } ^ { \mathrm { m } } 、\chi _ { \mathrm { B } _ { i } } ^ { \mathrm { s } } 、\chi _ { \mathrm { B } _ { i } } ^ { \mathrm { m } } $分别为s和m中A、Bi的吸附势能。由于色谱过程是一个温和的物理过程,物质在色谱过程中分子没有结构性的改变。所以过程中内配分函数不变,有$ j _ { \mathrm { A } } ^ { \mathrm { s } } = j _ { \mathrm { A } } ^ { \mathrm { m } } $及$ j _ { \mathrm { B } _ { i } } ^ { \mathrm { s } } = j _ { \mathrm { B } _ { i } } ^ { \mathrm { m } } $。上式可写为
$$ \begin{array}{c} \ln k ^ {\prime} = \delta^ {\rm{s}}-\delta ^ {\rm{m}} + \sum\limits_ {i = 0} ^ {n} \left[ \frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \ln \left(\frac {N _ {\mathrm{B} _ {i}} ^ {\rm{m}}}{N _ {\mathrm{B} _ {i}} ^ {\rm{s}}}\right) \right] + \\ \frac {1}{k T} \left\{\left[ \chi_ {\mathrm{A}} ^ {\rm{m}} + \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \chi_ {\mathrm{B} _ {i}} ^ {\rm{m}}\right) \right]-\left[ \chi_ {\mathrm{A}} ^ {\rm{s}} + \sum\limits_ {i = 0} ^ {n} \left(\frac {\partial N _ {\mathrm{B} _ {i}}}{\partial N _ {\mathrm{A}}} \chi_ {\mathrm{B} _ {i}} ^ {\rm{s}}\right) \right] \right\} 。 \end{array} $$ (8) 根据不同的条件,由此统一形式可以获得描述气-固色谱、气-液色谱、液-固色谱、液-液色谱以及超临界流体色谱保留值规律的方程。
对于气-固色谱,根据平衡时物质在两相中的化学势相等这一原理,代入式(6)和(7),可得
$$ \begin{array}{l} \ln k ^ {\prime} = \ln \frac {N _ {\mathrm{A}} ^ {\mathrm{a}}}{N _ {\mathrm{A}} ^ {\mathrm{g}}} =-\frac {\chi_ {\mathrm{A}} ^ {\mathrm{a}}}{k T} + \frac {3}{2} \ln \left(\frac {h ^ {2}}{2 {\rm{ \mathsf{ π} }} m _ {\mathrm{A}} k T}\right) + \ln \frac {N _ {\mathrm{S}}}{V _ {0}}-\ln \beta = \\ \frac {B _ {1} ^ {\mathrm{a}} \alpha_ {\mathrm{A}} + B _ {2} ^ {\mathrm{a}} \mu_ {\mathrm{A}} ^ {2} + B _ {3} ^ {\mathrm{a}} + B _ {4} ^ {\mathrm{a}}}{R T} + \frac {3}{2} \ln \left(\frac {h ^ {2}}{2 {\rm{ \mathsf{ π} }} m _ {\mathrm{A}} k T}\right) + \ln \frac {N _ {\mathrm{S}}}{V _ {0}}-\ln \beta , \end{array} $$ (9) 式中:β = V0/VS为相比,V0、VS为气相、固定相中体积$ B _ { 1 } ^ { \mathrm { a } } 、 B _ { 2 } ^ { \mathrm { a } } 、 B _ { 3 } ^ { \mathrm { a } } $和Ba4为吸附体系相关系数,而
$$ \begin{array}{c} {B _ {1} ^ {a} = N _ {0} \frac {z}{r ^ {6}} \Bigg (\frac {3}{2} \frac {\alpha_ {\text {吸}} I _ {A} I _ {\text {吸}}}{\left(I _ {A} + I _ {\text {吸}}\right)} + \mu_ {\text {吸}} ^ {2} \Bigg), } \\ {B _ {2} ^ {a} = N _ {0} \frac {z}{r ^ {6}} \Bigg (\frac {2}{3} \frac {\mu_ {\text {吸}} ^ {2}}{k T} + \alpha_ {\text {吸}} \Bigg), } \end{array} $$ 式中:N0为阿伏伽德洛常数;z为溶质分子周围溶剂分子配位数;α吸为吸附剂分子极化率;IA、I吸分别为A、吸附剂分子电离能;μ吸为吸附剂的偶极矩;r为分子间有效距离。
对于气-液色谱,组分分子无论是在流动相还是在固定相都是三维空间系统,故δs = δm,有
$$ \ln k ^ {\prime} = \frac {B _ {1} \alpha_ {\mathrm{A}} + B _ {2} \mu_ {\mathrm{A}} ^ {2} + B _ {3} + B _ {4}}{R T} + \frac {V _ {\mathrm{A}} ^ {1}}{V _ {\text {剂}} ^ {1}}-\ln \beta , $$ (10) 式中: $ B_1=N_0 \frac{z}{r^6}\left(\frac{3}{2} \frac{\alpha_{\text {剂 }} I_{\mathrm{A}} I_{\text {剂 }}}{I_{\mathrm{A}}+I_{\text {剂 }}}+\mu_{\text {剂 }}^2\right) ; B_2=N_0 \frac{z}{r^6}\left(\frac{2}{3} \frac{\mu_{\text {剂 }}^2}{k T}+\alpha_{\text {剂 }}\right) $ ;$B_3=-N_0 \chi_{\text {氢 }} ; B_4=-N_0 \chi_{\text {斥 }} ; \alpha_A 、 \alpha_{\text {剂 }} $分别为A、溶剂的分子极化率;I剂为溶剂的电离能;μ剂为溶剂分子的偶极矩$ V _ { \mathrm { A } } ^ { 1 } , V _ { 剂 } ^ { 1 } $分别为液相中A分子的自由体积和溶剂体积;χ氢、χ斥分别为氢键和分子间排斥产生的吸附势能。
设φB为强溶剂B的体积分数,从式(8)可以得到液-固色谱容量因子k′与强溶剂B1的体积分数有
$$ \ln k ^ {\prime} = a + b \ln \varphi_ {\mathrm{B} _ {1}} + c \varphi_ {\mathrm{B} _ {1}}, $$ (11) 其中
$$ \begin{gathered} a = \frac {\partial N _ {\mathrm{B} _ {0}}}{\partial N _ {A}} \left[-\ln v _ {\mathrm{B} _ {0}}-A-\frac {1}{k T} (B + C) \right] + \ln \frac {N _ {\mathrm{S}}}{V _ {0}} + \\ \frac {3}{2} \ln \left(\frac {h ^ {2}}{2 {\rm{ \mathsf{ π} }} m _ {\mathrm{A}} k T}\right) + \frac {3}{2} \frac {\partial N _ {\mathrm{B} _ {0}}}{\partial N _ {\mathrm{A}}} \ln \left(\frac {h ^ {2}}{2 {\rm{ \mathsf{ π} }} m _ {\mathrm{B} _ {0}} k T}\right) + \\ \frac {1}{k T} \left[ \left(K _ {\mathrm{AB} _ {0}}-K _ {\mathrm{AB} _ {0}} ^ {\mathrm{a}}\right) \chi_ {\mathrm{AB} _ {0}} + \frac {\partial N _ {\mathrm{B} _ {0}}}{\partial N _ {\mathrm{A}}} \left(K _ {\mathrm{B} _ {0} \mathrm{B} _ {0}}-K _ {\mathrm{B} _ {0} \mathrm{B} _ {0}} ^ {\mathrm{a}}\right) \chi_ {\mathrm{B} _ {0} \mathrm{B} _ {0}} + \right.\\ \chi_ {\mathrm{A} \text {氢} 1}-\chi_ {\mathrm{A}} ^ {a ^ {\prime}} + \frac {\partial N _ {\mathrm{B} _ {0}}}{\partial N _ {\mathrm{A}}} \Big (\chi_ {\mathrm{B} _ {0 \text {氢}}} ^ {1}-\chi_ {\mathrm{B} _ {0}} ^ {\mathrm{a} ^ {\prime}} \Big) \Bigg ], \end{gathered} $$ (12) $$ b = \frac {\partial N _ {\mathrm{B} _ {1}}}{\partial N _ {\mathrm{A}}}, $$ (13) $$\begin{gathered} c = \frac {1}{k T} \left\{\left(K _ {\mathrm{AB} _ {1}}-K _ {\mathrm{AB} _ {1}} ^ {\mathrm{a}}\right) \chi_ {\mathrm{AB} _ {1}}-\left(K _ {\mathrm{AB} _ {0}}-K _ {\mathrm{AB} _ {0}} ^ {\mathrm{a}}\right) \chi_ {\mathrm{AB} _ {0}} + \chi_ {\mathrm{A} \text {氢} 1} ^ {1}-\chi_ {\mathrm{A} \text {氢} 0} ^ {1} + \right. \\ \frac {\partial N _ {\mathrm{B} _ {0}}}{\partial N _ {\mathrm{A}}} \left[ \left(K _ {\mathrm{B} _ {0} \mathrm{B} _ {1}}-K _ {\mathrm{B} _ {0} \mathrm{B} _ {1}} ^ {\mathrm{a}}\right) \chi_ {\mathrm{B} _ {0} \mathrm{B} _ {1}}-\left(K _ {\mathrm{B} _ {0} \mathrm{B} _ {0}}-K _ {\mathrm{B} _ {0} \mathrm{B} _ {0}} ^ {\mathrm{a}}\right) \chi_ {\mathrm{B} _ {0} \mathrm{B} _ {0}} + \right. \\ \left. \chi_ {\mathrm{B} _ {1} \text {氢}} ^ {1}-\chi_ {\mathrm{B} _ {0} \text {氢}} ^ {1} + C \right] \Bigg \}, \end{gathered}$$ (14) 式中:A、B、C为与分子结构相关的常数;vB为单个B0分子占有体积;KAB0、KAB1为A分子周围B0、B1分子的个数$ K _ { \mathrm { A B } _ { \mathrm { 0 } } } ^ { \mathrm { a } } 、 K _ { \mathrm { A B } _ { \mathrm { 1 } } } ^ { \mathrm { a } } $为被吸附的A分子周围B0、B1分子的个数,KB0B0、KB0B1为B0分子周围B0、B分子的个数$ K _ { \mathrm { B } _ { 0 } \mathrm { B } _ { 0 } } ^ { \mathrm { a } } 、 K _ { \mathrm { B } _ { 0 } \mathrm { B } _ { 1 } } ^ { \mathrm { a } } $为被吸附的B0分子周围B0、B1分子的个数;χAB0、χB0B0为A、B0分子与B0间的吸附势能,χB0l、$ \chi _ { \mathrm { B _ { 0 } } } ^ { \mathrm { a ^ { \prime } } } $为液相、吸附状态B0的吸附势能$ \mathbf { \chi } _ {\mathrm { A氢0 }} ^ { 1 } 、\boldsymbol { \chi } _ { \mathrm { A氢1 }} ^ { 1 } 、 \boldsymbol { \chi } _ { \mathrm { B } _ { 0 }氢 } ^ { 1 } $、$ \chi _ { \mathrm { B_1 ,氢 } } ^ { 1 } $均为液相中氢键作用下A、B0、B1分子的吸附势能。
在反相色谱体系中,常采用疏水性的十八烷基键合相为固定相,具有氢键结合能力的甲醇与水为流动相。固定相与流动相之间的作用力主要是色散力与诱导力。由于甲醇、水分子的极化率都比较小,十八烷基团与流动相之间的作用能比较微弱。而流动相分子间存在强烈的氢键作用能,从而使固定相不能有效地吸附流动相分子,流动相不能在固定相表面形成致密的单分子吸附层。在这样的情况下,吸附1个溶质分子并不需从固定相表面顶替下流动相分子$ \frac { \partial N _ { \mathrm { B _ { \mathrm { l } } } } } { \partial N _ { \mathrm { A } } } = 0 $,也即有方程(11)中的系数b ≈ 0。这就是通常在反相色谱体系中所观察到的lnk′与φB呈线性关系的现象。因此在反相色谱体系中,有
$$ \ln k ^ {\prime} = a + c \varphi_ {\mathrm{B} _ {1} }。 $$ (15) 从式(8)讨论了分子间距离与van der Waals作用能关系后,可得超临界流体色谱保留值规律的方程为
$$ \ln k ^ {\prime} = a + b/T-c \times \rho^ {2}/T + d \times \rho^ {2.6}, $$ 其中
$$ \begin{array}{c} a = \ln \left(\frac {N _ {\mathrm{S}}}{V _ {\mathrm{S}}}\right) + \ln V _ {\mathrm{S}}-\frac {3}{2} \ln \left(\frac {2 {\rm{ \mathsf{ π} }} m _ {\mathrm{A}} k T}{h ^ {2}}\right), \\ b = \frac {B _ {1} ^ {\mathrm{a}} \alpha_ {\mathrm{A}} + B _ {2} ^ {\mathrm{a}} \mu_ {\mathrm{A}} ^ {2} + B _ {3} ^ {\mathrm{a}}-B _ {3} ^ {\mathrm{m}}}{R}, \end{array} $$ (16) 而c和d为常数。
1.3 理论的适用范围与预测精度
分配色谱与吸附色谱保留值统一理论的最大贡献在于实现了不同模式的色谱过程热力学理论的统一与沟通。通过调整此方程中的参数,可以准确地描述各种色谱体系的保留行为。
在气-固色谱中,统一方程可以演化成基于吸附机理的保留值方程,此时主要考虑溶质分子与固体表面的吸附作用;在气-液色谱中,方程体现了溶质在固定液中的溶解分配过程;在液-固色谱中,方程考虑了溶质在液体流动相与固体固定相之间的吸附平衡;在液-液色谱中,方程描述了溶质在2种互不相溶的液体之间的分配行为;在超临界流体色谱中,方程特别考虑了超临界流体独特的密度效应和压缩性以及温度对保留值的影响。
这种统一处理方式的优势在于:理论简化,将原本需要记忆的多种经验公式统一为一个理论框架;机理揭示,从分子层面解释了不同色谱模式保留行为的共性和差异性;预测能力,通过分子结构参数预测保留值,为色谱方法开发提供了理论指导;参数关联,建立了不同色谱体系之间的参数关联,便于方法转移和优化;为不同模式色谱保留值互相换算提供了理论依据。
统一理论具有显著的优越性:理论基础坚实,基于统计热力学和点阵模型,具有严格的理论基础;普适性强,一个方程涵盖所有色谱模式,体现了理论的高度统一;参数可预测,通过分子结构参数计算保留值,无需大量实验数据;机制清晰,从分子相互作用角度解释保留行为,深化了对色谱本质的理解。
理论正确与否必须经过实践检验才能做出结论。在此将以α-吡啶氯化物保留时间对数的预测,作为气-液色谱保留值基本关系式(10)的佐证。
吡啶属杂环化合物,其环具有平面结构。胡皆汉等[12]测定了大量吡啶类化合物在气-液分配色谱上的保留数据。忽略取代基对分子间作用产生的空间影响,以3,5-二氯-吡啶为基元化合物,基元化合物的分子微观参数以G注明。根据式(10)可得
$$ \ln \left(k ^ {\prime}/k _ {\mathrm{G}} ^ {\prime}\right) = \frac {B _ {1} \Delta \alpha_ {\mathrm{A}}}{R T} + \frac {B _ {2} \left(\mu_ {\mathrm{A}} ^ {2}-\mu_ {\mathrm{G}} ^ {2}\right)}{R T} + \frac {\Delta V _ {\mathrm{A}} ^ {1}}{V _ {\text {剂}} ^ {1}}, $$ (17) 式中:kG′为基元化合物的k′,μG为基元化合物的化学势,αG为基元化合物分子的偶极矩。由于在此研究的化合物之摩尔体积差别$ \Delta V _ { \mathrm { ~ A ~ } } ^ { 1 } \ll V _ {剂} ^ { 1 } $,所以可不计上式右端最后1项。同时考虑到ΔαA = αA–αG,极化率与分子的摩尔折射率(RD)关系为
$$ R _ {\mathrm{D}} = 4 {\rm{ \mathsf{ π} }} N _ {0} \alpha/3, $$ 式中α为分子极化率。组分A的摩尔折射率为RD.A,基元化合物3,5-二氯吡啶的摩尔折射率为RD.G,有
$$ \Delta \alpha_ {\mathrm{A}} = 3 \left(R _ {\mathrm{D.A}}-R _ {\mathrm{D.G}}\right)/4 {\rm{ \mathsf{ π} }} N _ {0}, $$ (18) 将式(18)代入式(17)。因k′/k′G= t′R/t′R·G,式中:t′、t′R·G为调整后保留时间。经整理后,得α-吡啶氯化物的调整保留时间可表示为
$$ \ln t _ {\mathrm{R}} ^ {\prime} = \ln t _ {\mathrm{R.G}} ^ {\prime} + \frac {K _ {1} \left(R _ {\mathrm{D.A}}-R _ {\mathrm{D.G}}\right)}{T} + \frac {K _ {2} \left(\mu_ {\mathrm{A}} ^ {2}-\mu_ {\mathrm{G}} ^ {2}\right)}{T}, $$ (19) 式中:K1、K2为常数。在SE-30固定液上测得K1= 22.03,K=7.954。利用公式
$$ \ln t _ {\mathrm{R}} ^ {\prime} = \ln t _ {\mathrm{R, G}} ^ {\prime} + \frac {2 2.0 3 \left(R _ {\mathrm{D, A}}-3 5.5 2\right) + 7.9 5 4 \left(\mu_ {\mathrm{A}} ^ {2}-0.4 1\right)}{T} $$ (20) 计算α-吡啶氯化物在柱温为140~160 ℃时的保留时间对数值列于表 1,共计42个计算值与实验值的偏差为-0.056~0.047,平均偏差为0.023。
表 1 α-吡啶氯化物在不同柱温时保留时间对数预测Table 1 logarithm prediction of retention time for α-pyridine chlorides at different column temperatures化合物 摩尔折射率 偶极矩 140 ℃ 150 ℃ 160 ℃ $ \ln t_{Re}^{\prime } $ $ \ln t_{Rc}^{\prime } $ 偏差 $ \ln t_{Re}^{\prime } $ $ \ln t_{Rc}^{\prime } $ 偏差 $ \ln t_{Re}^{\prime } $ $ \ln t_{Rc}^{\prime } $ 偏差 
35.52 0.64 1.760 1.760 0 1.644 1.644 0 1.532 1.532 0 
35.52 2.56 1.909 1.878 -0.031 1.782 1.759 -0.023 1.672 1.645 -0.027 
38.80 1.91 2.006 1.997 -0.009 1.870 1.875 0.005 1.749 1.758 0.009 
41.01 1.39 2.095 2.082 -0.013 1.954 1.958 0.004 1.826 1.839 0.013 
41.01 2.24 2.186 2.141 -0.045 2.037 2.016 -0.021 1.906 1.896 -0.010 
43.63 2.24 2.304 2.281 -0.023 2.148 2.152 0.004 2.015 2.029 0.014 
46.56 0.96 2.414 2.358 -0.056 2.252 2.228 -0.024 2.114 2.103 -0.011 
49.15 0.96 2.546 2.496 -0.050 2.376 2.363 -0.013 2.233 2.235 0.002 
49.15 2.56 2.617 2.605 -0.012 2.439 2.469 0.030 2.293 2.338 0.045 
49.15 2.93 2.662 2.644 -0.018 2.485 2.507 0.022 2.337 2.375 0.038 
54.67 1.39 2.851 2.810 -0.041 2.662 2.669 0.007 2.504 2.534 0.030 
54.67 2.24 2.899 2.870 -0.029 2.706 2.727 0.021 2.544 2.591 0.047 
60.19 2.00 3.187 3.144 -0.042 2.978 2.995 0.017 2.809 2.853 0.044 
65.71 0.64 3.426 3.370 -0.056 3.205 3.215 0.010 3.023 3.068 0.045 注:ln t'Re为组分调整保留时间实验值对数;ln t'Rc为组分调整保留时间计算值对数。 对于超临界色谱,从公式(16)可知,在保持流动相密度(ρ)恒定时,lnk′应与T的倒数成线性关系。这一结论被Leyendecker等[13]的实验证实,根据实验数据,采用最小二乘法求得超临界保留值方程(16)中4个系数值列于表 2。芘和䓛的超临界流体色谱保留值计算值与实验值的比较保留值如图 1所示,在色谱实用范围内,理论结果与实际情况相符。
表 2 4种多环芳烃保留值方程的系数值Table 2 coefficient values of retention value equations for four polycyclic aromatic hydrocarbons组分 a b c d 萘 -11.620 5 989 36 341 114.3 蒽 -13.200 7 449 51 968 168.0 芘 -9.517 5 793 37 381 112.0 䓛 -10.470 6 565 43 765 132.9 注:a、b、c和d均为系数。 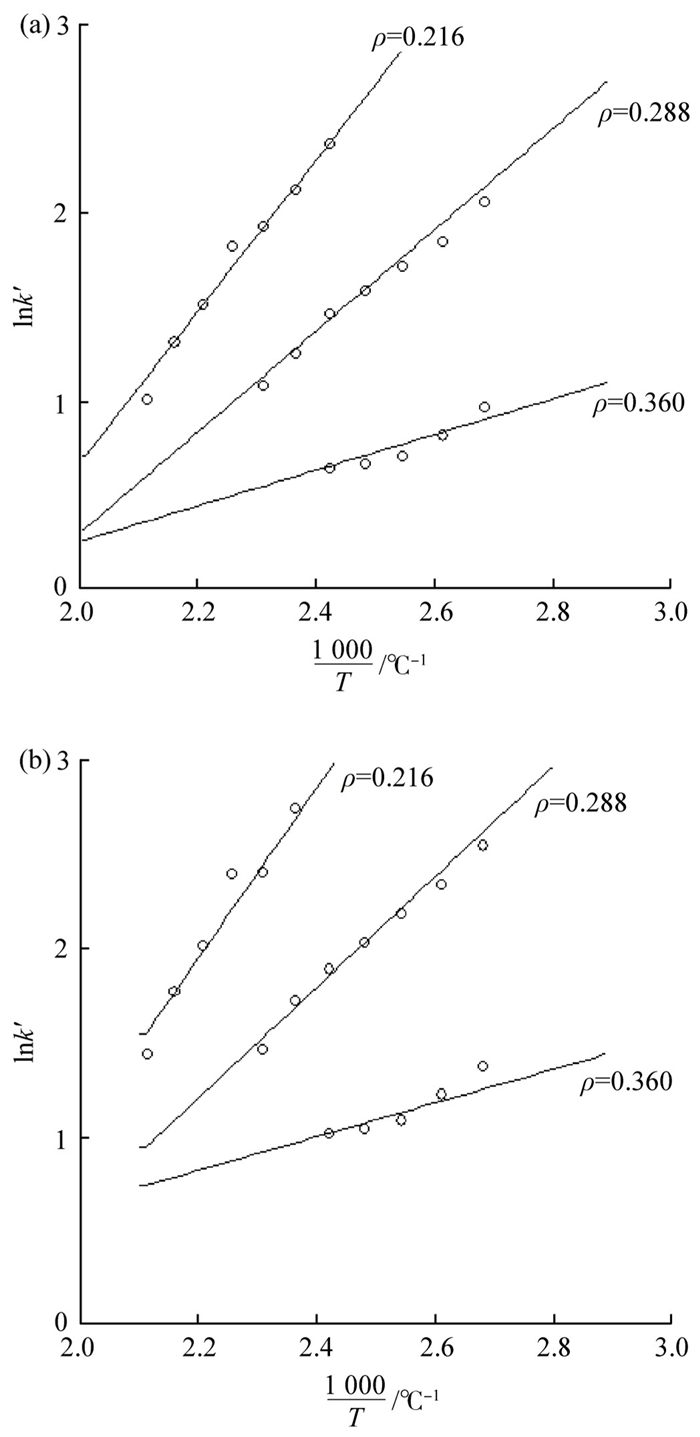 图 1 部分多环芳烃的超临界流体色谱保留值计算值与实验值的比较保留值注:k′为容量因子;T为绝对温度;ρ为密度。
(a)芘;(b)䓛Fig. 1 comparison of calculated and experimental retention values of partial polycyclic aromatic hydrocarbons in supercritical fluid chromatography(a) pyrene; (b) chrysene 下载:
全尺寸图片
色谱保留值统一公式也为不同模式色谱保留值互换提供了理论依据[14],在上述论文还介绍了运用色谱保留值统一公式,如何采用气相色谱保留指数换算液相色谱保留值方程系数的方法。
2. 液相色谱塔板高度方程的统一形式(2020年)
2.1 传统塔板理论的局限性
传统的塔板理论和van Deemter方程在描述气相色谱柱效方面发挥了重要作用,但随着色谱技术的发展,其局限性日见明显[15-18]。传统塔板理论基于一系列理想化假设,如忽略径向扩散,忽略色谱过程中色谱柱发热对柱效的影响,把色谱柱视为一维空间结构。特别是在高速流动条件下,实际情况与理论假设的偏差更大。因此,van Deemter方程在高速液相色谱中,无法准确描述柱效的变化规律。其原因是未能考虑流动相在高速流动时产生的热效应与色谱柱内径向扩散对柱效的影响。当流动相流速较高时,由于摩擦作用会产生热量,导致柱内温度分布不均匀。这种温度梯度会影响溶质的分配系数和扩散系数,进而影响到柱的分离效能。这个问题在一维空间结构的理论是不能解决的。
2.2 色谱过程动力学从一维空间的研究扩展到三维空间的研究
液相色谱塔板高度统一方程的建立,实现了从一维到三维空间的理论跨越,这是色谱动力学理论的重要进展。新理论从热传导方程出发,将传统的一维色谱动力学模型扩展到三维空间色谱动力学模型。在三维模型中,不仅考虑了轴向,即流动方向的传质和扩散,还考虑了径向传质过程。这种空间的扩展使得理论能够更准确地描述实际色谱过程。理论的一个重要创新是引入了热传导方程来描述柱内的温度分布。通过求解热传导方程,可以得到柱内横断面位置的温度,进而计算温度对分配系数、扩散系数等参数的影响。
2.3 液相色谱塔板高度统一方程的建立与推导[19-21]
将色谱柱置于坐标为(x,y,z)三维坐标内,其热分布有经典的热传导方程描述为
$$ \frac {\partial T}{\partial t} = a _ {0} ^ {2} \left(\frac {\partial^ {2} T}{\partial x ^ {2}} + \frac {\partial^ {2} T}{\partial y ^ {2}} + \frac {\partial^ {2} T}{\partial z ^ {2}}\right) + f (x, y, z, t), $$ (21) 式中t为时间。
考虑到:一方面柱长度远大于柱内半径(r0);另一方面平衡时间足够长,柱内温度分布已经稳定,上述含时间的三维空间问题可化为二维平面极坐标求解。可解得在均匀内热源情况下,温度沿柱截面径向分布函数为
$$ T = K _ {t} r _ {0} ^ {2} \left[ 1-\left(\frac {r}{r _ {0}}\right) ^ {2} \right] + T _ {0}, $$ 式中:r为离轴心的距离;T0为柱内壁的平衡温度;Kt为与热强度、热传导系数有关的数。对于液体溶剂流过摩擦产生的热,在UPLC及HPLC中有
$$ K _ {t} = \frac {\eta u ^ {2}}{\lambda_ {\mathrm{c}} d _ {\mathrm{p}} ^ {2}}, $$ (22) 式中:η为黏度;u为流动相的线速度;λc为流动相的热传导率;dp为填充颗粒直径。柱中心与柱内壁的温差$ \Delta T = K _ { t } r _ { 0 } ^ { 2 } $,显然柱中心与柱内壁的温差与流动相线速度平方成正比。
因电流通过生热,CEC中则有
$$ K _ {t} = \frac {E ^ {2} \lambda_ {i} c _ {i} \kappa_ {1}}{\lambda_ {c}}, $$ (23) 式中:E为电场强度;λi为摩尔导电率;ci为物质的量浓度;κ1为流动相在柱断面占有分数。同样有柱中心与柱内壁的温差$ \Delta T = K _ { t } r _ { 0 } ^ { 2 } $。因为CEC流动相流速与电压成正比,为
$$ u \Big | _ {r = r _ {0}} = \frac {\varepsilon_ {0} \varepsilon_ {\tau} \zeta E}{\eta}, $$ (24) 式中:ε0为真空的介电常数;ετ为溶液的相对介电常数;ζ为Zeta电势。故CEC柱内壁的温差也与流动相线速度平方成正比。
通过一系列推导可以解出径向扩散反映到轴向扩散系数(D径)为
$$ D _ {\text {径}} = \frac {u ^ {2} r _ {0} ^ {2}}{8 D _ {r} (1 + k ^ {\prime}) ^ {2}} \times \frac {(\kappa_ {0} + \kappa_ {0} k ^ {\prime} + k ^ {\prime})}{(1 + \kappa_ {0})} \exp (-K _ {t} r _ {0} ^ {2} \alpha), $$ 式中:Dr为径向扩散系数;r0为色谱柱内径。
因径向扩散对理论塔板高度(H径)的贡献为
$$ H _ {\text { 径 }} = \frac {2 D _ {\text { 径 }}}{\nu}, $$ 而组分在柱内移动速度(v)为
$$ v = \frac {u}{(1 + k ^ {\prime}) (1 + \kappa_ {0})}, $$ 得到
$$ H _ {\text {径}} = \frac {r _ {0} ^ {2} \left(\kappa_ {0} + \kappa_ {0} k ^ {\prime} + k ^ {\prime}\right)}{4 D _ {r} \left(1 + k ^ {\prime}\right)} \exp \left(-K _ {t} r _ {0} ^ {2} \alpha\right) \times u 。 $$ (25) 从色谱理论知道,塔板高度代表了色谱流出曲线与其数学期望值的离散程度。根据概率统计理论,有限个独立随机变量和的方差等于其方差的和。因此,如果存在多种互相独立的影响色谱区域宽度的因素,那么塔板高度为各个因素塔板高度之和。
考虑到一维空间的Horvath-Lin方程,三维空间的液相色谱塔板高度(H)统一方程的完整形式[22-25]为
$$ \begin{array}{c} H = \frac {2 \gamma D _ {m}}{u} + \frac {2 \lambda d _ {p} u ^ {1/3}}{u ^ {1/3} + \omega \left(D _ {m}/d _ {p}\right) ^ {1/3}} + \frac {2 k ^ {\prime} u}{(1 + k ^ {\prime}) ^ {2} (1 + \kappa_ {0}) k _ {d}} + \\ \frac {\theta (\kappa_ {0} + \kappa_ {0} k ^ {\prime} + k ^ {\prime}) ^ {2} d _ {p} ^ {2} u}{3 0 D _ {m} \kappa_ {0} (1 + \kappa_ {0}) ^ {2} (1 + k ^ {\prime}) ^ {2}} + \frac {\kappa_ {i} (\kappa_ {0} + \kappa_ {0} k ^ {\prime} + k ^ {\prime}) ^ {2} d _ {p} ^ {5/3} u ^ {2/3}}{3 \kappa_ {0} \varOmega D _ {m} ^ {2/3} (1 + \kappa_ {0}) ^ {2} (1 + k ^ {\prime}) ^ {2}} + \\ \frac {r _ {0} ^ {2} (\kappa_ {0} + \kappa_ {0} k ^ {\prime} + k ^ {\prime}) u}{4 D _ {r} (1 + k ^ {\prime})} \exp (-K _ {t} r _ {0} ^ {2} \alpha), \end{array} $$ (26) 式中:θ为摩尔分数;Dm为溶液扩散系数;γ、λ、ω、κ0均为与色谱柱填充结构有关的参数;κi为吸附剂内部空隙率;kd为脱附速率常数。不同分子的柱断面占有分数。方程的前5项代表了传统的色谱动力学影响塔板高度的因素,包括涡流扩散、分子扩散、流动相传质阻力、固定相传质阻力等[22-24]。而最后一项$ \frac { r _ { 0 } ^ { 2 } \big (\kappa _ { 0 } + \kappa _ { 0 } k ^ { \prime } + k ^ { \prime } \big) } { 4 D _ { r } \big (1 + k ^ { \prime } \big) } \exp \big (-K _ { t } r _ { 0 } ^ { 2 } \alpha \big) \times u $则代表了径向扩散和柱发热对塔板高度的贡献。
此方程的独特之处在于其普适性,不仅适用于传统的HPLC,还涵盖了UPLC、CEC和消滞留层液相色谱等多种色谱模式。
在UPLC超高压的情况下[25-27],式(26)描述了UPLC的理论塔板高度方程与各种因数的关系。当柱前压力不至于太高的情况下,流动相摩擦生热和径向扩散对塔板高度的贡献趋近于0,该方程可以还原成经典的Horvath-Lin方程。这表明统一方程并非对传统理论的否定,而是在其传统理论基础上的扩展和完善。
对于CEC,由于电渗流的作用,滞留层的贡献消失,式(26)的第5项滞留层对理论塔板高度的贡献也随之而去。因柱的发热由焦尔效应引起,此时有
$$ K _ {t} = \frac {E ^ {2} \lambda_ {i} c _ {i} \kappa_ {1}}{\lambda_ {c}} 。 $$ 所以ECE的塔板高度方程为
$$ \begin{array}{c} H = \frac {2 \gamma D _ {m}}{u} + \frac {2 \lambda d _ {p} u ^ {1/3}}{u ^ {1/3} + \omega \left(D _ {m}/d _ {p}\right) ^ {1/3}} + \frac {2 k ^ {\prime} u}{\left(1 + k ^ {\prime}\right) ^ {2} \left(1 + \kappa_ {0}\right) k _ {d}} + \\ \frac {\theta^ {\prime} \left(\kappa_ {0} + \kappa_ {0} k ^ {\prime} + k ^ {\prime}\right) ^ {2} d _ {p} ^ {2} u}{3 0 D _ {m} \kappa_ {0} \left(1 + k ^ {\prime}\right) ^ {2} \left(1 + \kappa_ {0}\right) ^ {2}} + \\ \frac {r _ {0} ^ {2} \left(\kappa_ {0} + \kappa_ {0} k ^ {\prime} + k ^ {\prime}\right)}{4 D _ {r} \left(1 + k ^ {\prime}\right)} \exp \left(-K _ {t} r _ {0} ^ {2} \alpha\right) \times u, \end{array} $$ (27) 式中θ′为吸附剂颗粒的曲折因子。
在填充柱里两端施加消滞留层电压,其色谱与CEC有相同的塔板高度方程。但有
$$ \begin{array}{r l} u \Big | _ {r = r _ {0}} & = \frac {p \kappa_ {1} d _ {p} ^ {2}}{\eta_ {0} L} + \frac {\varepsilon_ {0} \varepsilon_ {\tau} \zeta E}{\eta_ {0}} \approx \frac {p \kappa_ {1} d _ {p} ^ {2}}{\eta_ {0} L}, \\ K _ {t} & = \frac {E ^ {2} \lambda_ {i} c _ {i} \kappa_ {1}}{\lambda_ {c}} + \frac {\eta u ^ {2}}{\lambda_ {c} d _ {p} ^ {2}}, \end{array} $$ 式中p为柱前流动相压强。
从式(26)可以得到UPLC塔板高度与担体粒径、柱内径、流动相流速的关系如图 2所示。UPLC的H/u曲线并非以前认为的V形,而是U形。在流动相高线速情况下,柱效除了与填料粒径有关(图 2(a)),还与柱内径密切相关(图 2(b)),流动相高线速时必须是在细内径柱上才能获得高效。不管什么柱,线速度超过一定值后柱效将急剧下降,进而柱效发生崩溃。
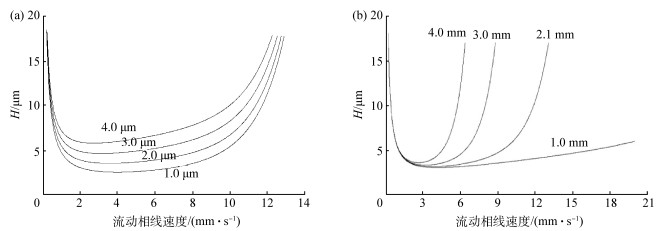 图 2 不同参数与塔板高度(H)方程的关系示意(a)担体粒径;(b)柱内径Fig. 2 schematic diagram of the relationship between different parameters and the plate height (H) equation(a) support particle size; (b) column inner diameter下载:
全尺寸图片
从以上的讨论可知,液相色谱填充柱动力学方程均为式(26)。不同色谱体系主要差别在于流动相驱动力不同而带来Kt表达不同。对于压力驱动的色谱有$ K _ { t } = \frac { \eta u ^ { 2 } } { \lambda _ { c } d _ { p } ^ { 2 } } $,而电渗流驱动的色谱有Kt = $ \frac { E ^ { 2 } \lambda _ { i } c _ { i } \kappa _ { 1 } } { \lambda _ { c } } $。
在径向扩散系数的推导过程中没有限定流动相必须是液体。因此对于气相色谱,以上研究依然成立。不同的是,在气相色谱过程中不考虑κ0。此外,气体黏度值小,式(25)中$ \exp \left(-K _ { t } r _ { 0 } ^ { 2 } \alpha \right) $和气体的可压缩性也可不予考虑。故有在填充柱气相色谱中,径向扩散对塔板高度的贡献为
$$ H _ {\text {径}} = \frac {r _ {0} ^ {2} k ^ {\prime} u}{4 D _ {r} (1 + k ^ {\prime}) ^ {\circ}} $$ 在三维空间色谱过程动力学理论中,填充柱色谱理想塔板高度方程应当是在van Deemter方程基础上加上径向扩散的贡献H径,为
$$ \begin{gathered} H = 2 \lambda d _ {p} + \frac {2 \gamma D _ {g}}{u} + \frac {0.0 1 k ^ {\prime 2}}{\left(1 + k ^ {\prime}\right) ^ {2}} \frac {d _ {p} ^ {2}}{D _ {g}} u +\\ \frac {2 k ^ {\prime} d _ {f} ^ {2}}{3 (1 + k ^ {\prime}) ^ {2} D _ {l}} u + \frac {r _ {0} ^ {2} k ^ {\prime} u}{4 D _ {r} (1 + k ^ {\prime})}, \end{gathered}$$ (28) 式中Dg为气体扩散系数。
对于块状液膜模型则有[28]
$$ \begin{array}{c} H = 2 \lambda d _ {p} + \frac {2 \gamma D _ {g}}{u} + \frac {2 k ^ {\prime 2}}{\xi k _ {m} (1 + k ^ {\prime}) ^ {2}} u + \frac {2 k ^ {\prime} d _ {f} ^ {2}}{D _ {l} (1 + k ^ {\prime}) ^ {2}} u + \\ \frac {r _ {0} ^ {2} k ^ {\prime} u}{4 D _ {r} (1 + k ^ {\prime})}, \end{array} $$ (29) 式中ξ为单位体积流动相占有的传质面积。由此可见,对于填充柱气相色谱的柱效也受柱内径大小影响。
2.4 液相色谱塔板高度统一方程对现代色谱技术的指导意义[28-33]
液相色谱塔板高度统一方程适用于现代各种液相柱色谱。统一方程揭示了一个重要规律即现代的色谱技术与方法,在采用细粒径填料基础上在细内径柱上才能实现高效与高速。因此UPLC也是需要搭配细内径柱才能实现高速与高效的统一。
液相色谱塔板高度统一方程明确指出,过高的流动相线速度会导致柱效严重下降,甚至出现柱效崩溃现象。这是因为在过高流速下,流动相产生的热量无法及时传递和散发,导致柱内温度梯度增大,进而影响分离效果。因此,采用热导效率高的流动相与填料有利于提高柱效。液相色谱塔板高度统一方程能够预测柱效崩溃的临界点,为方法开发提供安全边界。
液相色谱塔板高度统一方程为色谱方法开发提供了定量的理论指导。通过调节方程中的参数,可以预测不同条件下的柱效,优化色谱条件。如可通过调节流速、柱温和流动相组成等参数,在保证分离度的前提下提高分析速度。液相色谱塔板高度统一方程的建立为色谱新技术的开发提供了理论启示。基于方程揭示的规律,可以设计新型色谱柱和流动相系统,优化色谱条件,开发更高效的分离方法。
3. 统一理论的系统性价值与教学应用
色谱理论统一方程的建立具有重要的整合价值。统一理论将原本分散在不同文献中的经验公式、半经验方程整合为一个统一的理论框架。在传统教学中,学生需要分别学习气相色谱、液相色谱、离子交换色谱等不同模式的独立理论体系,而统一理论提供了一个通用的分析框架,大幅简化了知识结构。
统一理论不仅实现了形式上的统一,更重要的是揭示了不同色谱模式背后的共同物理化学本质。通过从分子水平出发的理论构建,统一理论能够解释为什么不同的色谱体系会表现出相似的规律性,以及在什么条件下会出现偏离。
统一理论的建立为色谱分析教学体系的改革提供了重要机遇和科学依据,使教学内容得到精简与优化,使知识结构系统化。统一理论帮助学生建立完整的色谱知识体系。学生不再需要记忆大量的经验公式,而是通过理解统一的理论框架,能够触类旁通地理解各种色谱现象。这种系统化的知识结构有利于采用新的教学方法培养学生的科学思维能力,如问题导向教学、案例教学和计算机辅助教学等。这些方法能够帮助学生更好地理解抽象的理论概念,提高学习兴趣和参与度。统一理论为实践教学提供了更强的理论指导,学生可以先通过理论计算预测实验结果,再设计实验方案,分析实验数据。这种理论与实践相结合的教学模式能够培养学生的创新能力和解决实际问题的能力。
4. 结束语
色谱统一理论的建立,标志着色谱学科发展到了一个新的高度。本文通过对1990年色谱保留值方程统一形式和2020年液相色谱塔板高度统一方程的深入分析,可以得出以下重要结论:
在热力学层面,保留值统一理论通过采用点阵模型和统计热力学方法,成功地将气-固、气-液、液-固、液-液及超临界流体色谱等不同模式的保留值规律统一在一个理论框架内。该理论的核心贡献在于从分子微观参数出发预测色谱保留行为,突破了传统经验公式的局限性,实现了从宏观描述到微观机理的理论飞跃。
在动力学层面,塔板高度统一方程从热传导方程出发,引入径向扩散和流动相发热效应,将色谱柱内的传质过程研究从一维空间扩展到三维空间,成功地统一了HPLC、UPLC、CEC、消滞留层液相色谱等模式的柱效能规律。该理论的创新之处在于: 首次系统地考虑了高速流动条件下的热效应对柱效的影响;为UPLC等新型色谱技术提供了更可靠的理论基础。
理论的协同价值在于保留值统一方程解决了“能否分离”的热力学问题,塔板高度统一方程解决了“如何高效分离”的动力学问题。这种从碎片化到系统化的转变,不仅简化了色谱理论体系,更重要的是为色谱学科的未来发展提供了坚实的理论基础。
展望未来,色谱统一理论将在以下几个方面发挥重要作用:推动色谱理论向更高层次发展,实现真正的“第一性原理”计算;促进色谱技术与人工智能、大数据等现代技术的深度融合;为新型色谱分离技术的开发提供理论指导;为色谱教育改革和人才培养提供科学依据。
色谱统一理论的成功建立,证实科学研究的价值不仅在于解决具体问题,更在于建立系统性的理论框架。通过深入的理论思考和严谨的数学推导,将看似复杂的现象统一在简洁的理论框架中,这正是科学研究的最高境界。相信色谱学科必将迎来更加辉煌的发展前景。
© The editorial department of Journal of Capital Normal University (Natural Science Edition) 2025.This is an open access article under the CC BY-NC-ND 4.0 license (https://creativecommons.org/licenses/by-nc-nd/4.0/). -
图 1 部分多环芳烃的超临界流体色谱保留值计算值与实验值的比较保留值
注:k′为容量因子;T为绝对温度;ρ为密度。
(a)芘;(b)䓛Fig. 1 comparison of calculated and experimental retention values of partial polycyclic aromatic hydrocarbons in supercritical fluid chromatography
(a) pyrene; (b) chrysene
下载:
全尺寸图片
图 2 不同参数与塔板高度(H)方程的关系示意
(a)担体粒径;(b)柱内径
Fig. 2 schematic diagram of the relationship between different parameters and the plate height (H) equation
(a) support particle size; (b) column inner diameter
下载:
全尺寸图片
表 1 α-吡啶氯化物在不同柱温时保留时间对数预测
Table 1 logarithm prediction of retention time for α-pyridine chlorides at different column temperatures
化合物 摩尔折射率 偶极矩 140 ℃ 150 ℃ 160 ℃ $ \ln t_{Re}^{\prime } $ $ \ln t_{Rc}^{\prime } $ 偏差 $ \ln t_{Re}^{\prime } $ $ \ln t_{Rc}^{\prime } $ 偏差 $ \ln t_{Re}^{\prime } $ $ \ln t_{Rc}^{\prime } $ 偏差 35.52 0.64 1.760 1.760 0 1.644 1.644 0 1.532 1.532 0 35.52 2.56 1.909 1.878 -0.031 1.782 1.759 -0.023 1.672 1.645 -0.027 38.80 1.91 2.006 1.997 -0.009 1.870 1.875 0.005 1.749 1.758 0.009 41.01 1.39 2.095 2.082 -0.013 1.954 1.958 0.004 1.826 1.839 0.013 41.01 2.24 2.186 2.141 -0.045 2.037 2.016 -0.021 1.906 1.896 -0.010 43.63 2.24 2.304 2.281 -0.023 2.148 2.152 0.004 2.015 2.029 0.014 46.56 0.96 2.414 2.358 -0.056 2.252 2.228 -0.024 2.114 2.103 -0.011 49.15 0.96 2.546 2.496 -0.050 2.376 2.363 -0.013 2.233 2.235 0.002 49.15 2.56 2.617 2.605 -0.012 2.439 2.469 0.030 2.293 2.338 0.045 49.15 2.93 2.662 2.644 -0.018 2.485 2.507 0.022 2.337 2.375 0.038 54.67 1.39 2.851 2.810 -0.041 2.662 2.669 0.007 2.504 2.534 0.030 54.67 2.24 2.899 2.870 -0.029 2.706 2.727 0.021 2.544 2.591 0.047 60.19 2.00 3.187 3.144 -0.042 2.978 2.995 0.017 2.809 2.853 0.044 65.71 0.64 3.426 3.370 -0.056 3.205 3.215 0.010 3.023 3.068 0.045 注:ln t'Re为组分调整保留时间实验值对数;ln t'Rc为组分调整保留时间计算值对数。 表 2 4种多环芳烃保留值方程的系数值
Table 2 coefficient values of retention value equations for four polycyclic aromatic hydrocarbons
组分 a b c d 萘 -11.620 5 989 36 341 114.3 蒽 -13.200 7 449 51 968 168.0 芘 -9.517 5 793 37 381 112.0 䓛 -10.470 6 565 43 765 132.9 注:a、b、c和d均为系数。 -
[1] Ettre L S, Zlatkis A. 75 years of chromatography: a historical dialogue[M]. Amsterdam: Elsevier Scientific Publishing Company, 1979: 24, 173. [2] Griffiths J, James D, Phillips C. Section 8: adsorption and partition methods. Gas chromatography[J]. Analyst, 1952, 77(921): 897-904. DOI: 10.1039/AN9527700897. [3] Martin A E, Smart J. Gas-phase chromatography[J]. Nature, 1955, 175(4453): 422-423. DOI: 10.1038/175422a0. [4] Martin A J, James A T. Gas-liquid chromatography: the gas-density meter, a new apparatus for the detection of vaporus in flowing gas streams[J]. The Biochemical Journal, 1956, 63(1): 138-143. DOI: 10.1042/bj0630138. [5] Scott R P W. Vapour phase chromatography [C]. London: Hydrocarbon Research Group of the Institute of Petroleum held at the Institution of Electrical Engineers, 1956: 131. [6] 卢佩章, 戴朝政. 色谱理论基础[M]. 北京: 科学出版社, 1989. Lu Peizhang, Dai Chaozheng. Fundamentals of chromatography theory[M]. Beijing: Science Press, 1989. [7] 戴朝政, 卢佩章, 李浩春. 色谱保留值方程的统一形式[J]. 中国科学(B辑化学生命科学地学), 1990, 20 (5): 480-491. Dai Chaozheng, Lu Peizhang, Li Haochun. The unitied form of retention equation of chromatography[J]. Science China (Series B), 1990, 20(5): 480-491. [8] 唐有祺. 统计力学及其在物理化学中的应用[M]. 北京: 科学出版社, 1964. Tang Youqi. Statistical mechanics and its application in physical chemistry[M]. Beijing: Science Press, 1964. [9] 徐光宪. 物质结构[M]. 北京: 人民教育出版社, 1961. Xu Guangxian. The structure of matter[M]. Beijing: People's Education Press, 1961. [10] 傅献彩, 陈懿. 物理化学[M]. 北京: 人民教育出版社, 1963. Fu Xiancai, Chen Yi. Physical chemistry[M]. Beijing: People's Education Press, 1963. [11] Adamson A W. A textbook of physical chemistry[M]. New York: Academic Press, 1973. [12] 胡皆汉, 张俊杰, 张凯. 吡啶氯化物的色谱保留值规律研究[C]//中国科学院大连化学物理研究所. 中国科学院1979年色谱学术报告会论文摘要集. 北京: 科学出版社, 1981: 128. Hu Jiehan, Zhang Junjie, Zhang Kai. Study on the chromatographic retention rules of pyridine chlorides [C]//Dalian Institute of Chemical Physics, Dalian Institute of Chemical Physics, Chinese Academy of Sciences. Abstracts of 1979 chromatography symposium of Chinese Academy of Sciences. Beijing: Science Press, 1981: 128. [13] Leyendecker D, Leyendecker D, Schmitz F P, et al. Retention values in supercritical fluid chromatography[J]. Journal of Chromatography, 1987, 398: 89-98. doi: 10.1016/S0021-9673(01)96498-2 [14] 戴朝政, 胡静, 姬磊. 气相色谱与液相色谱保留值的换算方法[J]. 分析测试学报, 2001, 20(5): 43-46. DOI: 10.3969/j.issn.1004-4957.2001.05.013. Dai Chaozheng, Hu Jing, Ji Lei. Relationship of retention index I of gas chromatography with retention equation coefficients a and c of liquid chromatography[J]. Journal of Instrumental Analysis, 2001, 20(5): 43-46. doi: 10.3969/j.issn.1004-4957.2001.05.013 [15] van Deemter J J, Zuiderweg F J, Klinkenberg A. Longitudinal diffusion and resistance to mass transfer as causes of nonideality in chromatography[J]. Chemical Engineering Science, 1956, 50(24): 3869-3882. DOI: 10.1016/0009-2509(96)81813-6. [16] Desty D E. Gas Chromatography 1958[M]. London: Buttrtworths Scientific Publications, 1958: 36. [17] Golay M J E. A performance index for gas chromatographic columns[J]. Nature, 1957, 180: 435-436. DOI: 10.1038/180435b0. [18] Jones W L. Developments in gas chromatography[J]. Analytical Chemistry, 1960, 32: 52A-61A. [19] 《数学手册》编写组. 数学手册[M]. 北京: 高等教育出版社, 1979: 720. Compilation Group of Mathematics Handbook. Mathematics handbook[M]. Beijing: Higher Education Press, 1979: 720. [20] 南京大学数学系计算数学专业. 偏微分方程[M]. 北京: 科学出版社, 1979: 1. Computational Mathematics Major, Department of Mathematics, Nanjing University. Partial differential equations[M]. Beijing: Science Press, 1979: 1. [21] 戴朝政, 徐小平. 液相色谱塔板高度方程的统一形式[J]. 色谱, 2020, 38(5): 581-586. DOI:10.3724/SP.J.1123.2019.08024. Dai Chaozheng, Xu Xiaoping. Unified form of liquid chromatography plate height equation[J]. Chinese Journal of Chromatography, 2020, 38(5): 581-586. [22] Horvath C, Lin H J. Kinetic theory of chromatography[J]. Journal of Chromatography, 1976, 126: 401-415. doi: 10.1016/S0021-9673(01)84088-7 [23] Horvath C, Lin H J. Further studies on the kinetic theory of chromatography[J]. Journal of Chromatography, 1978, 149: 43-55. doi: 10.1016/S0021-9673(00)80978-4 [24] 邹汉法. 高效液相色谱动力学过程的研究[D]. 大连: 中国科学院大连化学物理研究所, 1985. Zou Hanfa. Study on the dynamic process of high-performance liquid chromatography[D]. Dalian: Dalian Institute of Chemical Physics, Chinese Academy of Sciences, 1985. [25] 戴朝政. 电色谱塔板高度方程的推导[J]. 色谱, 1999, 17(6): 514-517. Dai Chaozheng. Deductive inference on the plate height equation of electrochromatography[J]. Chinese Journal of Chromatography, 1999, 17(6): 514-517. [26] 戴朝政. 超高效液相色谱塔板高度方程的推导[J]. 色谱, 2015, 33(5): 535-540. DOI: 10.3724/SP.J.1123.2014.10007. Dai Chaozheng. Derivation of the plate height equation for ultra-high performance liquid chromatography[J]. Chinese Journal of Chromatography, 2015, 33(5): 535-540. doi: 10.3724/SP.J.1123.2014.10007 [27] 姬磊, 戴朝政, 张维冰. 电色谱塔板高度方程的考察[J]. 色谱, 2003, 21(2): 131-134. DOI: 10.3321/j.issn:1000-8713.2003.02.008. Ji Lei, Dai Chaozheng, Zhang Weibing. Confirmation of the plate height equation for electrochromatography[J]. Chinese Journal of Chromatography, 2003, 21(2): 131-134. doi: 10.3321/j.issn:1000-8713.2003.02.008 [28] 周良模, 卢佩章. 中国科学院化学物理研究所研究报告集刊(第三集)[R]. 北京: 科学出版社, 1964: 16. Zhou Liangmo, Lu Peizhang. Research reports of Institute of Chemistry and Physics, Chinese Academy of Sciences (Vol. 3) [R]. Beijing: Science Press, 1964: 16. [29] 卢佩章, 张玉奎, 梁鑫淼. 高效液相色谱法及其专家系统[M]. 沈阳: 辽宁科学技术出版社, 1992. Lu Peizhang, Zhang Yukui, Liang Xingmiao. High performance liquid chromatography and its expert system[M]. Shenyang: Liaoning Science and Technology Press, 1992. [30] 李浩春, 卢佩章. 气相色谱法[M]. 北京: 科学出版社, 1993: 330-342. Li Haochun, Lu Peizhang. Gas chromatography[M]. Beijing: Science Press, 1993: 330-342. [31] 卢佩章, 许国旺. 气相色谱专家系统: 最佳柱系统的选择及其软件[M]. 济南: 山东科学技术出版社, 1994. Lu Peizhang, Xu Guowang. Expert system for gas chromatography: selection of the best column system and its software [M]. Jinan: Shandong Science & Technology Press, 1994. [32] 卢佩章. 卢佩章选集[M]. 成都: 电子科技大学出版社, 1995. Lu Peizhang. Selected works of Lu Peizhang[M]. Chengdu: University of Electronic Science and Technology of China Press, 1995. [33] 卢佩章, 戴朝政. 色谱理论原理[M]. 成都: 四川科学技术出版社, 2026(待出版). Lu Peizhang, Dai Chaozheng. Principles of chromatography theory[M]. Chengdu: Sichuan Science and Technology Press, 2026 (to be published).
