
CASFISH-based method for detecting the expression of chromosomal fragile sites
-
摘要: 染色体脆性位点是染色体上易发生断裂的一些特殊区域。常见脆性位点(CFSs)是最主要的脆性位点类型, 其稳定性与癌症密切相关。传统的CFSs稳定性检测技术具有诸多局限性, 限制了该领域研究工作的发展。本研究意在建立一种基于CRISPR/dCas9介导的荧光原位杂交(CASFISH)检测技术, 以期提高检测CFSs表达的灵敏度和易操作性。以16号染色体FRA16D两侧的2个重复序列为靶标设计并制备了单链向导核糖核酸(sgRNA), 利用纯化的GST-dCas9-EGFP和GST-dCas9-mCherry融合蛋白在U2OS细胞中开展CASFISH检测。结果显示, sgRNA/dCas9探针可以识别FRA 16D两侧的脱氧核糖核酸(DNA), 在细胞中实现FRA16D的成像观测。在诱导的复制压力下, 双色荧光探针也可以定量检测FRA16D的断裂情况。在此工作基础上进一步优化将为在活细胞内观测CFSs表达的动态过程, 研究DNA复制过程中CFSs的稳定性等工作提供便利。
-
关键词:
- 染色体脆性位点 /
- CFSs /
- CRISPR/dCas9介导的荧光原位杂交
Abstract: Chromosomal fragile sites are regions on chromosomes that are prone to breakage. Common fragile sites (CFSs)are a major class of these fragile sites, and their stability is associated with cancer. Traditional methods for detecting the stability of CFSs have many limitations, hindering the advancement of research in this field. To improve the sensitivity and ease of operation of the detection, this study has established a CASFISH-based method for detecting the expression of chromosomal fragile sites. Firstly, single-guide RNAs (sgRNAs)was designed targeting two repetitive sequences on either side of the FRA 16D region of chromosome 16. Then, purified GST-dCas9-EGFP and GST-dCas9-mCherry fusion proteins were utilized to conduct CASFISH detection in U2OS cells. The results indicated that the sgRNA/dCas9 probes could recognize the DNA on both sides of FRA 16D, enabling imaging of FRA 16D within the cells. Under induced replication stress, the dual-color fluorescence probe can also quantitatively detect the breakage of FRA 16D. Further optimization of this approach will facilitate the dynamic observation of CFSs expression in live cells and the study of CFSs stability during DNA replication.-
Keywords:
- chromosomal fragile sites /
- CFSs /
- CASFISH
-
0. 引言
染色体脆性位点是染色体上的一些特殊区域。在健康的细胞中,这些区域通常是稳定的[1]。然而,当脱氧核糖核酸(deoxyribonucleic acid,DNA)复制被部分抑制后,通过分析有丝分裂中期染色体的核型,能观察到明显的染色体缺口或断裂[2]。染色体脆性位点分为稀有脆性位点和常见脆性位点(common fragile sites,CFSs)。稀有脆性位点通常是微卫星重复核苷酸扩增突变的结果,仅在不多于5%的个体中被发现[3],一些稀有脆性位点的不稳定被证明与遗传性疾病相关;而CFSs是一类更常见的染色体脆性位点,是正常染色体的一部分,存在于所有个体的基因组中[4]。有研究表明,CFSs的稳定性与癌症密切相关[5-9],许多已知的癌基因和抑癌基因都定位于CFSs,发生在CFSs区的DNA断裂(也称为CFSs表达) 是导致这些抑癌基因丢失或癌基因扩增的重要原因[5-6]。研究造成CFSs不稳定以及保护CFSs稳定的分子机制是探究肿瘤发生、发展原因的重要方向。
CFSs是染色体上最难复制的区域之一,用DNA聚合酶抑制剂阿非迪霉素(Aphidicolin,APH)[10]或其他药物如羟基尿素(Hydroxyurea,HU)[11]处理细胞后造成的DNA复制压力可以诱导CFSs。目前,已有超过76个可被APH诱导的CFSs被报道[12],但是在同样的复制压力下,其表达效率不一,而且复制压力也会造成一些非CFSs区染色体的断裂[13]。这些因素导致观察到的染色体断裂及缺失很难精准定位到特定的CFSs,为分析特定CFSs稳定性维持的机制以及可能对基因组稳定性造成的影响带来了困扰。虽然,传统的基于G带核型分析或荧光原位杂交技术(fluorescence in situ hybridization,FISH)分析中期分裂相染色体等方法可以帮助研究者将一些复制压力诱导的染色体断裂或缺失定位到特定的CFSs上,但因为其仍然具有分辨率低、操作复杂等缺点[4],因此急需开发一种更高效的方法推动该方向的研究工作。
Clustered regularly interspaced short palindromic repeats/CRISPR-associated protein9(CRISPR/Cas9) 系统广泛应用于基因编辑。其原理是CRISPR核糖核酸(CRISPR RNA,crRNA)通过碱基配对与反式激活RNA (trans-activating crRNA,tracrRNA)结合形成crRNA/tracrRNA双元复合体,后被研究者改造为融合的单链向导RNA (single-guide RNA,sgRNA)。sgRNA引导Cas9以特异性方式靶向特定的DNA序列,通过与互补的基因组序列特异性杂交诱导DNA双链断裂(double-strand break,DSB),通过非同源末端连接(non-homologous end joining,NHEJ)或同源重组(homologous recombination,HR) 2种途径来修复DSB,导致基因的敲除、插入或修饰,从而实现基因编辑[14-18]。Cas9的核酸酶缺失突变体dCas9(即存在RuvC1 (D 10A,Asp10→ Ala10) 和HNH (H 840A,His840→ Ala840)2个核酸酶结构域的点突变),失去了内切核酸酶活性,但仍然能够在sgRNA的引导下与DNA特异性结合[19-21],这为基因组成像提供了新的工具和思路。
Cas9介导的荧光原位杂交(Cas9-mediated fluorescence in situ hybridization,CASFISH)通过sgRNA引导装配荧光标记的dCas9,即Cas9核酸酶缺失突变体,可在细胞内实现对基因组DNA靶序列的特异性标记[22-27],理论上可以克服传统检测脆性位点表达方法的不足。本研究意在建立一种基于CASFISH、比传统技术灵敏度更高、更容易操作的新型CFSs表达检测技术。鉴于FRA16D位于第16号染色体靠近端粒一侧,是断裂最频繁、研究最广泛的CFSs之一,因此,本研究以FRA16D为研究对象,初步应用带有增强型绿色荧光蛋白(enhanced green fluorescent protein,EGFP)和红色荧光蛋白(mCherry) 标签的dCas9,实现在固定细胞中对FRA 16D的成像检测,为后续优化及建立在活细胞中检测CFSs的技术打下基础。
1. 实验材料与方法
1.1 材料及试剂
LB培养基、YT培养基(组分包括酵母提取物、胰蛋白胨、NaCl)均购自北京拜尔迪生物技术公司;U2OS细胞培养基(包含高糖型DMEM、胎牛血清、青霉素-链霉素)购自赛澳美细胞技术(北京)有限公司;异丙基-β-D-硫代半乳糖苷(isopropyl-β-D-1-thio-galactopyranoside,IPTG)、考马斯亮蓝染色液和免疫染色通透液(Triton X-100)均购自碧云天生物科技公司;氨苄青霉素钠(ampicillin sodium salt,Amp) 购自上海麦克林生化科技公司;蛋白酶抑制剂——苯甲磺酰氟(phenylmethanesulfonyl fluoride,PMSF)、多聚甲醛均购自上海西格玛奥德里奇公司;磷酸盐(phosphate buffered Saline,PBS)缓冲液干粉、吐温-20、牛血清白蛋白(bovine serum albumin,BSA)、4', 6-二脒基-2-苯基吲哚二盐酸盐(4', 6-diamidino-2-phenylindole,DAPI)和抗荧光淬灭封片液均购自北京索莱宝科技公司;DNA Marker购自北京博迈德基因技术公司;咪唑、蛋白Marker、琼脂糖和核酸染料GelRed均购自百瑞极公司;Trans5α感受态细胞购自北京全式金生物公司;pMD 18-T载体克隆试剂盒购自宝日医生物(北京)技术公司;快速质粒小提试剂盒、普通琼脂糖凝胶DNA回收试剂盒均购自北京天根生化科技公司;胰酶、EcoRI内切酶、BglII内切酶和谷胱甘肽琼脂糖磁珠GST-beads均购自美国赛默飞世尔科技公司;高保真聚合酶链式反应(polymerase chain reaction,PCR)试剂盒、ClonExpress一步法克隆试剂盒及T7高产量RNA转录试剂盒均购自诺唯赞生物科技公司;分析纯无水乙醇和冰乙酸均购自北京通广精细化工公司。
质粒(pX459,pGEX-6P-1)及U2OS细胞均由首都师范大学生命科学学院王海龙教授实验室提供。
所用引物由北京睿博兴科生物技术公司合成,引物名称及序列如表 1所示。
表 1 引物名称及序列引物名称 序列 16D43-F 5′-GCGTAATACGACTCACTATAGGGCCGTGTGAGCGTGTGGTTTAAGAGCTATGCTGGAAACAG-3′ 16D43-R 5′-GCCATTTACCGTAAGTTATGTAACGGGTAC-3′ 16D225-F 5′-GCGTAATACGACTCACTATAGGGCCTGGATAATCCTCAGTTTAAGAGCTATGCTGGAACAG-3′ 16D225-R 5′-GCCATTTACCGTAAGTTATGTAACGGGTAC-3′ 6P-1-dCas9-Primer-F 5′-CTGTTCCAGGGGCCCCTGCCCAAAAAGAAGAGGAAAGTGATGGACAAGAAGTACAGCATCGGC-3′ 6P-1-dCas9-Primer-R 5′-CTCGAGTCGACCCGGGAATTCGGCGCGGGATCCTTTCTTCTTCTTAGCCTGTCCAGC-3′ dCas9-EGFP-Primer-F 5′-GCTAAGAAGAAGAAAATGGTGAGCAAGGGCGAG-3′ dCas9-EGFP-Primer-R 5′-CTCGAGTCGACCCGGCTTGTACAGCTCGTCCATGCC-3′ dCas9-mCherry-Primer-F 5′-GCTAAGAAGAAGAAAATGGTGAGCAAGGGCGAG-3′ dCas9-mCherry-Primer-R 5′-CTCGAGTCGACCCGGCTTGTACAGCTCGTCCATGCC-3′ 1.2 仪器
使用美国赛默飞世尔科技公司生产的Thermo HERAcell 150i型CO2培养箱培养细胞,培养温度为37 ℃、CO2体积分数为5%;使用力康公司生产的Hfsafe-12001C型生物安全柜传代细胞等;使用德国艾本德公司生产的BioPhotometer plus型紫外-可见分光光度计测定菌液的光密度(optical density,OD) 值;使用德国艾本德公司生产的Centrifuge 5420型台式离心机离心收集GST beads样品溶液,离心力为2 000 g、离心时间为2 min;使用海门其林贝尔公司生产的TS-100型摇床进行蛋白胶的考马斯亮蓝染色、脱色和孵育等实验;使用美国伯乐公司生产的164-5050型电泳仪进行琼脂糖凝胶电泳以及蛋白胶的电泳实验;使用美国康宁公司生产的Axygen® MaxyGene II型PCR仪扩增PCR;使用美国伯乐公司生产的Gel Doc XR+型多功能凝胶成像系统成像拍照;使用宁波新芝生物科技公司生产的JY 96-IIN型超声波破碎仪超声破碎细菌;使用日本奥林巴斯公司生产的IX 81型倒置荧光显微镜检测CFSs的3通道荧光。
1.3 dCas9-EGFP和dCas9-mCherry原核表达载体的构建
dCas9表达载体的构建:利用同源重组介导的外源片段克隆技术将dCas9基因克隆至pGEX-6P-1原核表达载体。首先,用EcoRI/BamHI双酶切pGEX-6P-1载体;其次,将线性化载体末端的15~20 bp序列作为同源序列,分别添加到dCas9基因特异性正向和反向扩增引物序列的5′端,引物序列为6P-1-dCas9-Primer-F、6P-1-dCas9-Primer-R (表 1),以此引物进行dCas9基因扩增,得到带有线性化载体两端同源序列的dCas9基因片段;最后,经过胶回收、连接、重组质粒的转化、克隆筛选和测序,得到dCas9表达载体,命名为pGEX-6P-1-dCas9。
dCas9-EGFP和dCas9-mCherry表达载体的构建:首先,将pGEX-6P-1-dCas9质粒进行EcoRI/BamHI双酶切线性化,按照上述方法设计含有同源片段的EGFP和mCherry引物,引物序列为dCas9-EGFP-Primer-F、dCas9-EGFP-Primer-R、dCas9-mCherry-Primer-F、dCas9-mCherry-Primer-R (表 1);其次,分别以含有EGFP和mCherry基因序列的质粒为模板,通过PCR扩增得到dCas9-EGFP及dCas9-mCherry基因片段;最后,经过胶回收、连接、重组质粒的转化、克隆筛选和测序,得到dCas9-EGFP和dCas9-mCherry表达载体,分别命名为pGEX-6P-1-dCas9-EGFP及pGEX-6P-1-dCas9-mCherry。
1.4 GST-dCas9-EGFP和GST-dCas9-mCherry融合蛋白的诱导表达和纯化
将pGEX-6P-1-dCas9-EGFP及pGEX-6P-1-dCas9-mCherry表达质粒在感受态细胞中进行转化、涂平板,37 ℃培养过夜后,挑取单克隆菌落在5 mL LB培养基中37 ℃震荡培养至浑浊。将少量菌液转移至400 mL YT培养基中37 ℃震荡培养,当溶液OD值为0.6~0.8时,向菌液中加入终物质的量浓度为0.1 mmol/L的IPTG诱导表达蛋白。16 ℃摇床诱导16~24 h后,收集菌体,-20 ℃保存。
用10~15 mL裂解缓冲液重悬离心收集的菌体。设置合适的参数,在冰上对菌体超声破碎。将500 μL GST beads加入超声后的裂解液,4 ℃摇动孵育2~3 h。孵育结束后,离心回收GST beads,漂洗缓冲液孵育5 min后漂洗,离心收集beads。以上漂洗离心步骤重复1次。加入洗脱缓冲液重悬beads,4 ℃摇动孵育15~30 min,离心,小心吸取上清,即可得到纯化后的融合蛋白样品。电泳蛋白样品,通过考马斯亮蓝染色分析融合蛋白纯度及表达的正确性。
1.5 细胞培养及样品制备
U2OS细胞系在传代前先用1 mL PBS洗涤1~2次,弃去PBS后加入500 μL胰酶将细胞充分消化,当观察到细胞从培养皿表面缓缓脱落后,用完全培养基终止消化;将少量细胞转移至事先装有盖玻片的2 cm培养皿中,加入2 mL U2OS培养基,轻晃培养皿,使细胞均匀分布;将培养皿置于CO2培养箱中恒温培养;48 h后,挑取2 cm培养皿中长有细胞的盖玻片转移至六孔板中,可用于下一步CFSs的检测。
1.6 应用sgRNA-dCas9-EGFP和sgRNA-dCas9-mCherry探针检测CFSs
用PBS洗涤细胞1~2次后,用4%多聚甲醛室温固定细胞15 min;经PBS洗涤后,用1‰ TritonX-100室温通透细胞30 min;经PBS洗涤后,用5% BSA在37 ℃培养箱中封闭样品2 h;将sgRNA-dCas9-EGFP、sgRNA-dCas9-mCherry探针于37 ℃孵育20 min,使sgRNA与dCas9-EGFP、dCas9-mCherry预先装配形成二元复合物;再将20 μL探针与盖玻片的细胞面4 ℃过夜孵育,然后加入1 mL含1‰吐温-20的PBS溶液室温洗涤;滴加20 μL DAPI溶液染色3 min,在暗盒中晾干盖玻片;取干净的载玻片,表面滴加20 μL抗荧光淬灭封片液,将盖玻片的细胞面倒扣在载玻片上,封片后,使用荧光显微镜观察并拍照。
1.7 数据统计分析
实验至少重复3次,采用双尾T检验进行差异显著性分析,P < 0.000 1。应用GraphPad Prism 9绘图,应用Canvas软件排版。
2. 结果
2.1 sgRNA的设计
首先,以位于第16号染色体,且断裂最频繁、研究最广泛的FRA16D为目标设计实验。通过CRIS ‐ PRbar网站(https://genome.ucf.edu/CRISPRbar/)提供的在线工具,检索表明FRA16D两侧分别有一个含43和225个拷贝的重复序列(注:多拷贝的重复序列可以放大荧光信号便于后续观察),分别命名为16D43C和16D225C,前者近着丝粒侧、后者近端粒侧,并以其单拷贝序列为靶标设计sgRNA序列。CASFISH检测FRA 16D的策略如 图 1所示,获得专一识别16D43C和16D225C中单拷贝DNA序列并含有“scaffold ”序列的sgRNA、融合有荧光蛋白(EGFP或mCherry)的dCas9蛋白,然后通过sgRNA/dCas9对多个拷贝的16D43C和16D225C进行识别、结合,则能够在这2个区域富集荧光蛋白,从而实现在荧光显微镜下观察FRA16D的目的。
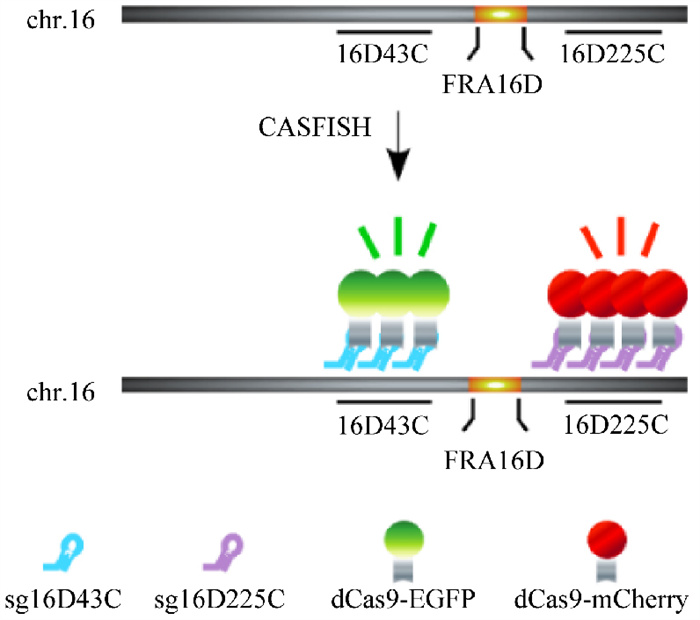 图 1 基于CRISPR/dCas9介导的荧光原位杂交(CASFISH)检测FRA16D示意注: chr.16表示16号染色体; 16D43C表示FRA16D靠近着丝粒侧含43个拷贝的重复序列; 16D225C表示FRA16D靠近端粒侧含225个拷贝的重复序列; sg16D43C、sg16D225C表示能与16D43C、16D225C序列结合的单链向导核糖核酸(sgRNA); dCas9-EGFP、dCas9-mCherry表示带有增强型绿色荧光蛋白(EGFP)或红色荧光蛋白(mCherry)标签的dCas9蛋白。
 下载:
全尺寸图片
2.2 sgRNA的制备
可识别16D43C和16D225C的sgRNA制备方案如图 2所示。pX459质粒含有编码“scaffold ”RNA所需的DNA序列(scDNA),而“scaffold ”是结合dCas9所必需的。本研究设计在上游引物的59端加入T7启动子的序列、编码“靶序列”的“tsDNA ”及部分scDNA,合成一种“大引物”,以pX459质粒为模板,经PCR扩增后,得到的sgDNA则含有了T7启动子序列、tsDNA和scDNA序列。sgDNA可以作为转录模板,经T7 RNA聚合酶驱动的体外转录,即可得到完整的sgRNA。
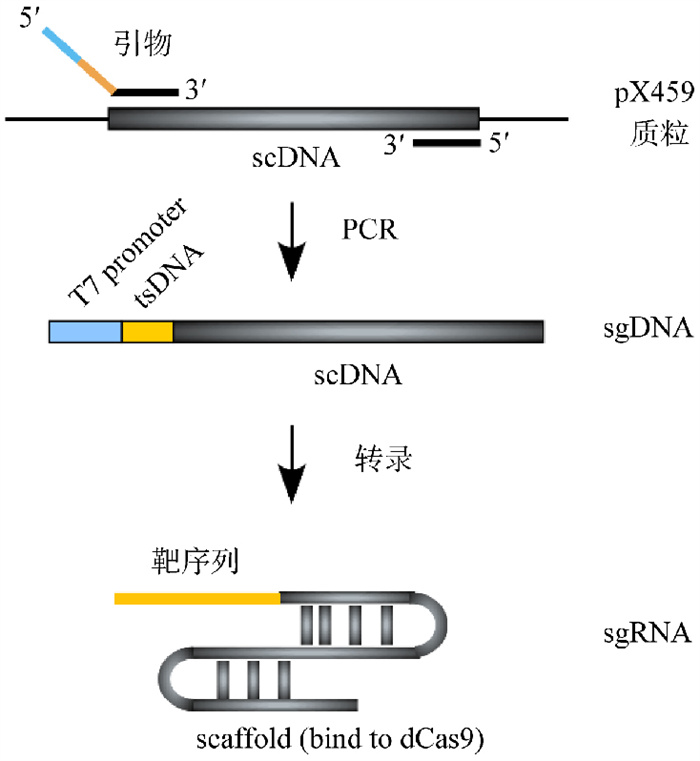 图 2 单链向导核糖核酸(sgRNA)制备方案示意注: scaffold表示sgRNA上能与dCas9结合的“支架”序列; scDNA表示编码“scaffold”RNA所需的脱氧核糖核酸(DNA)序列; T7 promoter表示T7启动子序列; tsDNA表示编码靶序列的DNA序列; sgDNA表示编码sgRNA的DNA序列。下载:
全尺寸图片
PCR扩增sgDNA后,扩增产物经琼脂糖凝胶电泳分析显示为单一条带,大小为100~200 bp,符合预期(图 3)。PCR产物纯化后,可作体外转录的模板,经T7 RNA聚合酶催化的体外转录得到产物sgRNA。sgRNA稀释20倍后,与模板DNA一起进行琼脂糖凝胶电泳分析。结果显示,体外转录得到了大小较为均一的sgRNA。转录产物经20倍稀释后仍比模板DNA的亮度要高(图 3),说明转录反应的效率较高,转录产物可以用于后续的CASFISH实验。
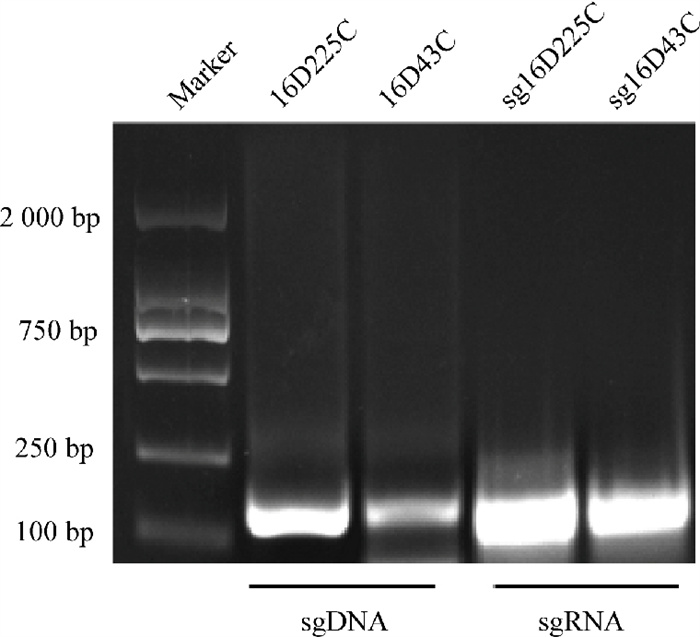 图 3 16D225C、16D43C的sgDNA及sgRNA的琼脂糖凝胶电泳检测结果注:sgDNA条带为PCR扩增产物;sgRNA条带为体外转录产物。下载:
全尺寸图片
2.3 融合荧光蛋白的dCas9的制备
利用同源重组介导的外源片段克隆技术将dCas9基因克隆至pGEX-6P-1原核表达载体;然后采用同样的克隆策略,分别将EGFP及mCherry编码序列添加到dCas9下游,构建带有荧光蛋白标签的dCas9蛋白表达载体,并分别命名为GST-dCas9-EGFP、GST-dCas9-mCherry。经IPTG诱导表达、GST亲和层析纯化后,检测结果显示,纯化后的GST-dCas9-EGFP (图 4(a))及GST-dCas9-mCherry融合蛋白(图 4(b))大小约为200 kD,符合预期,且纯度和产量均较好。
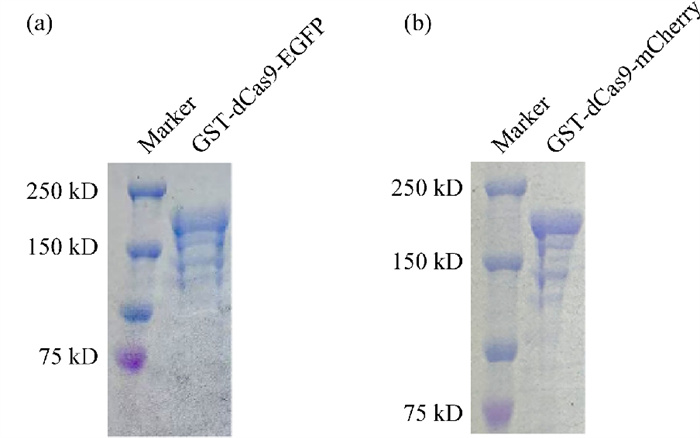 图 4 不同融合蛋白的SDS-PAGE的考马斯亮蓝染色检测(a)GST-dCas9-EGFP;(b)GST-dCas9-mCherry下载:
全尺寸图片
2.4 CASFISH检测U2OS细胞中FRA16D的表达
在成功制备了sg 16D43C、sg16D225C共2个sgRNA,GST-dCas9-EGFP、GST-dCas9-mCherry共2种融合蛋白后,接下来开始制备探针检测细胞中FRA 16D的表达。首先,用sg 16D43C+dCas9-EGFP及sg16D225C+dCas9-EGFP孵育U2OS细胞,并以只加dCas9-EGFP蛋白处理的为对照组,图 5(a)结果显示,sg16D43C+dCas9-EGFP及sg16D225C+dCas9-EGFP探针均在细胞核中检测到了明显比背景区更亮的聚点,且这种聚点在对照组细胞中不存在。这些聚点可能是由多个sg 16D43C或sg16D225C识别FRA 16D两侧的16D43C或16D225C多拷贝序列,与dCas9-EGFP形成的多个三元复合物,从而在该重复序列区域形成富集(图 5)。与此同时,用sg16D225C+ dCas9-mCherry探针与固定细胞孵育后也得到了类似的结果(图 5(b)),说明sg 16D43C、sg16D225C和GST-dCas9-EGFP、GST-dCas9-mCherry这2个融合蛋白都可以用于CASFISH检测。
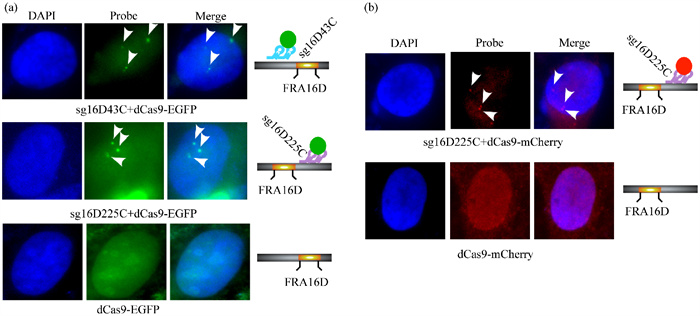 图 5 不同单色探针与固定细胞孵育后CASFISH检测FRA16D荧光显微镜检测结果(a)sgRNA+dCas9-EGFP探针;(b)sg16D225C+dCas9-mCherry探针
注:DAPI显示细胞核位置;Probe显示探针孵育后在细胞内形成的聚点情况;Merge显示2种信号叠合后的结果;白色箭头指示细胞核内荧光聚点;每组结果右侧的示意图显示sgRNA/dCas9探针识别及形成聚点原因。下载:
全尺寸图片
接下来,本研究对细胞在经历胁迫后CFSs区发生DNA断裂的情况进行检测,以验证这一技术能否实现检测CFSs的稳定性。首先,尝试用sg16D43C+ dCas9-EGFP探针与固定细胞孵育,待探针结合到DNA后,将不结合DNA的探针洗去,再用sg16D225C+ dCas9-mCherry探针与同一批细胞孵育。与前面单个探针成像的结果一致,sg16D43C+dCas9-EGFP探针或sg 16D225C+dCas9-mCherry探针单独分别会在细胞中识别DNA形成2或3个聚点。有意思的是,将蓝、绿、红这3个通道的信号叠加后,可以观测到同一个细胞核中会呈现2或3个黄色聚点(图 6(a))。这说明2种探针在细胞内生成的信号非常靠近,使绿色与红色叠加能生成黄色聚点。
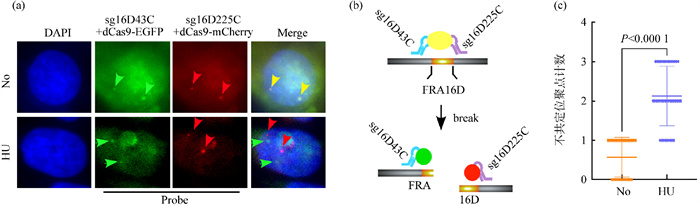 图 6 HU处理条件下双色探针检测FRA16D荧光显微镜检测及统计结果(a)HU处理前后2种颜色的探针先后与U2OS细胞进行孵育;(b)黄色聚点形成及染色体断裂后形成绿色及红色聚点原因示意;(c)细胞核内不共定位的聚点计数统计
注:No表示未处理组,HU表示2 mmol/L羟基尿素(Hydroxyurea,HU)处理组;黄、红、绿箭头分别指示相应颜色的聚点位置。下载:
全尺寸图片
根据文献报道,HU能诱导复制压力,使CFSs区发生DNA断裂。当用2 mmol/L HU处理细胞2 h后再进行探针检测,结果如 图 6(a)所示,HU处理组中单个探针孵育依然可以生成绿色或红色的聚点,但在叠加后,一些细胞核中的绿色和红色聚点不再叠加生成黄色聚点,而是分别以绿色或红色聚点存在。推测HU处理导致不能叠加生成黄色聚点的原因可能是,16D43C与16D225C之间的FRA 16D区域发生了断裂,导致16D43C与16D225C之间的距离变大,因此,sg 16D43C生成的绿色信号与sg 16D225C生成的红色信号也就无法叠加生成黄色信号(图 6(b))。统计更多细胞核中不共定位的sg 16D43C与sg16D225C聚点后,证实在HU处理细胞诱导复制压力后,无法再共定位的聚点的数量显著增多,表明FRA 16D发生断裂的几率显著上升(图 6(c))。
3. 讨论
基于CASFISH的成像技术需要sgRNA、dCas9蛋白及荧光基团3个基本元件。sgRNA中的靶序列能识别特定的DNA序列,scaffold则介导sgRNA与dCas9的结合。sgRNA识别、结合DNA后形成DNA/dCas9/sgRNA三元复合物,附带的荧光基团(如dCas9上融合的荧光蛋白)可以实现在荧光显微镜下的成像观察。单个sgRNA/dCas9介导生成的荧光信号较弱,不一定能满足成像需求。但如果有多个拷贝的sgRNA/dCas9结合于染色体上扩大信号,其介导生成的荧光信号则会被放大,更有可能被荧光显微镜捕捉到。本研究通过设计、制备识别FRA 16D两侧重复序列的sgRNA及融合有EGFP或mCherry的dCas9蛋白,成功实现了对固定细胞中单个CFSs位点FRA 16D的成像观测。
除此之外,建立基于CASFISH的CFSs检测技术的目的是希望能用这一技术检测CFSs的稳定性,也就是对细胞在经历胁迫后检测CFSs区发生DNA断裂的情况。前面的单探针荧光检测只是解决了在细胞中“看得见”的CFSs区域的问题,仍无法评估CFSs区域是否发生了DNA断裂。如果FRA 16D区域发生断裂,sg16D43C和sg16D225C产生的聚点在细胞内的相对位置可能会发生变化。这种变化应该可以帮助判断FRA 16D区域是否发生断裂。因此,接下来通过双色荧光探针检测实验,评估了HU处理条件下的FRA16D是否发生断裂,表明使用HU诱导DNA损伤断裂之后,16D43C与16D225C之间的距离变大,其各自产生的荧光信号无法叠加,表明基于CASFISH的成像技术是可以用于观察CFSs并研究其稳定性的。
本研究开发的CASFISH系统相比传统的FISH具有的明显优势包括:(1)传统FISH需要将DNA分子热变性和用甲酰胺预处理,易损坏样本中的DNA,而CASFISH所用条件更温和,不易引起DNA的变性,可以更好地保存细胞形态和DNA结构;(2)传统FISH不能实现活细胞内CFSs检测,而CASFISH既可以检测固定细胞样品,又可以经进一步优化用于活细胞样品检测;(3)传统方法需要将细胞同步化于有丝分裂期,制备中期分裂相涂片后再观察染色体,CASFISH可以在各个细胞时相在活细胞或固定细胞中观察染色体脆性位点的断裂情况;(4)CASFISH操作容易,实验成本低、不受探针限制。本研究开发的这一新技术当前存在的缺点包括:(1)该技术的灵敏度仍有待提高,一些细胞中FRA16D可能存在“漏检”情况。例如,本研究所用的U2OS细胞为3倍体,虽然大多数细胞的细胞核里都有3个聚点,但有些细胞核中只检测到了2个FRA 16D的信号,有1个染色体的信号未被检出。(2)该技术可能只适用于检测CFSs区发生双链断裂这种不稳定形式,如果CFSs区发生单链断裂,形成单链部分缺失(Gap) 或者即使形成双链断裂,但断裂后的染色体2个部分仍距离较近,则可能2个探针信号仍然会叠加,无法与完整的CFSs区分。(3)该技术尚未实现活细胞中CFSs的成像。
这一技术目前可以优化及继续完善的地方包括:(1)只关注了单个CFSs位点FRA 16D的检测,未来会继续探讨其他CFSs是否可以用同样的策略实现成像检测;(2)方法仍依赖于FRA16D两侧的多拷贝序列扩大信号,后续应提高检测灵敏度,实现CFSs两侧低拷贝数,甚至单拷贝序列的检测,以扩大这一方法的应用范围;(3)技术引入双色荧光探针均依赖于dCas9-sgRNA的识别,实际操作中不得不先后2次进行探针孵育,因此会影响检测的灵敏度,未来可以引入其他的Cas-荧光蛋白及其对应的sgRNA,尽量实现2种信号的同时检测;(4)只实现了对CFSs断裂的评估,后续可以引入其他类型CFSs不稳定的标记物,如单链Gap等与CASFISH探针联合使用,使该技术的应用范围进一步扩展。
4. 结束语
本研究应用CRISPR/dCas9介导的CASFISH系统,通过设计、合成带荧光标记的gRNA/dCas9,对断裂比较频繁、研究比较多的CFSs——FRA16D的表达实现了检测,同时,研究了复制压力下FRA 16D的稳定性,表明应用CASFISH可以基本实现在固定细胞中对FRA16D的成像观测。未来可以在此基础上继续开发在活细胞内探测特定基因组区域的技术,即同时在细胞内共表达dCas9-EGFP融合蛋白与识别特定基因组区域的sgRNA,使sgRNA在细胞内与dCas9/EGFP结合,并将dCas9-EGFP带到含有对应DNA序列的基因组区域,通过活细胞成像系统,实现在活细胞内探测特定基因组区域的目的。实际上,CRISPR/Cas9系统因效率高、使用简便、广谱性以及多重编辑能力等优势,其应用已从基因编辑拓展到转录调控及染色体成像等多个领域,CRISPR技术的应用正在革新分子生物学的研究方式,但CRISPR/dCas9在成像方面的应用不可避免地会受到CRISPR/dCas9基因编辑系统本身缺陷所带来的困扰,比如dCas9的脱靶效应可能会造成基因检测的假阳性,因此提升CRISPR系统在分子定位上的精确度对于实现更加精确的成像至关重要。总之,基于CASFISH系统能够为细胞基因组DNA的研究提供更加高效、便捷的工具,对于进一步帮助人们了解基因组中脆性位点的表达稳定性、染色体时空的变化规律乃至肿瘤的发生和发展具有十分重要的意义。
-
图 1 基于CRISPR/dCas9介导的荧光原位杂交(CASFISH)检测FRA16D示意
注: chr.16表示16号染色体; 16D43C表示FRA16D靠近着丝粒侧含43个拷贝的重复序列; 16D225C表示FRA16D靠近端粒侧含225个拷贝的重复序列; sg16D43C、sg16D225C表示能与16D43C、16D225C序列结合的单链向导核糖核酸(sgRNA); dCas9-EGFP、dCas9-mCherry表示带有增强型绿色荧光蛋白(EGFP)或红色荧光蛋白(mCherry)标签的dCas9蛋白。
下载:
全尺寸图片
图 2 单链向导核糖核酸(sgRNA)制备方案示意
注: scaffold表示sgRNA上能与dCas9结合的“支架”序列; scDNA表示编码“scaffold”RNA所需的脱氧核糖核酸(DNA)序列; T7 promoter表示T7启动子序列; tsDNA表示编码靶序列的DNA序列; sgDNA表示编码sgRNA的DNA序列。
下载:
全尺寸图片
图 3 16D225C、16D43C的sgDNA及sgRNA的琼脂糖凝胶电泳检测结果
注:sgDNA条带为PCR扩增产物;sgRNA条带为体外转录产物。
下载:
全尺寸图片
图 4 不同融合蛋白的SDS-PAGE的考马斯亮蓝染色检测
(a)GST-dCas9-EGFP;(b)GST-dCas9-mCherry
下载:
全尺寸图片
图 5 不同单色探针与固定细胞孵育后CASFISH检测FRA16D荧光显微镜检测结果
(a)sgRNA+dCas9-EGFP探针;(b)sg16D225C+dCas9-mCherry探针
注:DAPI显示细胞核位置;Probe显示探针孵育后在细胞内形成的聚点情况;Merge显示2种信号叠合后的结果;白色箭头指示细胞核内荧光聚点;每组结果右侧的示意图显示sgRNA/dCas9探针识别及形成聚点原因。下载:
全尺寸图片
图 6 HU处理条件下双色探针检测FRA16D荧光显微镜检测及统计结果
(a)HU处理前后2种颜色的探针先后与U2OS细胞进行孵育;(b)黄色聚点形成及染色体断裂后形成绿色及红色聚点原因示意;(c)细胞核内不共定位的聚点计数统计
注:No表示未处理组,HU表示2 mmol/L羟基尿素(Hydroxyurea,HU)处理组;黄、红、绿箭头分别指示相应颜色的聚点位置。下载:
全尺寸图片
表 1 引物名称及序列
引物名称 序列 16D43-F 5′-GCGTAATACGACTCACTATAGGGCCGTGTGAGCGTGTGGTTTAAGAGCTATGCTGGAAACAG-3′ 16D43-R 5′-GCCATTTACCGTAAGTTATGTAACGGGTAC-3′ 16D225-F 5′-GCGTAATACGACTCACTATAGGGCCTGGATAATCCTCAGTTTAAGAGCTATGCTGGAACAG-3′ 16D225-R 5′-GCCATTTACCGTAAGTTATGTAACGGGTAC-3′ 6P-1-dCas9-Primer-F 5′-CTGTTCCAGGGGCCCCTGCCCAAAAAGAAGAGGAAAGTGATGGACAAGAAGTACAGCATCGGC-3′ 6P-1-dCas9-Primer-R 5′-CTCGAGTCGACCCGGGAATTCGGCGCGGGATCCTTTCTTCTTCTTAGCCTGTCCAGC-3′ dCas9-EGFP-Primer-F 5′-GCTAAGAAGAAGAAAATGGTGAGCAAGGGCGAG-3′ dCas9-EGFP-Primer-R 5′-CTCGAGTCGACCCGGCTTGTACAGCTCGTCCATGCC-3′ dCas9-mCherry-Primer-F 5′-GCTAAGAAGAAGAAAATGGTGAGCAAGGGCGAG-3′ dCas9-mCherry-Primer-R 5′-CTCGAGTCGACCCGGCTTGTACAGCTCGTCCATGCC-3′ -
[1] ARLT M F, CASPER A M, GLOVER T W. Common fragile sites[J]. Cytogenetic and Genome Research, 2003, 100(1/2/3/4): 92-100. [2] GLOVER T W. Common fragile sites[J]. Cancer Letters, 2006, 232(1): 4-12. doi: 10.1016/j.canlet.2005.08.032 [3] MIRCETA M, SHUM N, SCHMIDT M H M, et al. Fragile sites, chromosomal lesions, tandem repeats, and disease[J]. Frontiers in Genetics, 2022, 13: 985975. doi: 10.3389/fgene.2022.985975 [4] DURKIN S G, GLOVER T W. Chromosome fragile sites[J]. Annual Review of Genetics, 2007, 41: 169-192. doi: 10.1146/annurev.genet.41.042007.165900 [5] OZERI-GALAI E, BESTER A C, KEREM B. The complex basis underlying common fragile site instability in cancer[J]. Trends in Genetics, 2012, 28(6): 295-302. doi: 10.1016/j.tig.2012.02.006 [6] SARNI D, KEREM B. The complex nature of fragile site plasticity and its importance in cancer[J]. Current Opinion in Cell Biology, 2016, 40: 131-136. doi: 10.1016/j.ceb.2016.03.017 [7] MIRON K, GOLAN-LEV T, DVIR R, et al. Oncogenes create a unique landscape of fragile sites[J]. Nature Communications, 2015, 6: 7094. doi: 10.1038/ncomms8094 [8] TSANTOULIS P K, KOTSINAS A, SFIKAKIS P P, et al. Oncogene-induced replication stress preferentially targets common fragile sites in preneoplastic lesions. A genome-wide study[J]. Oncogene, 2008, 27(23): 3256-3264. doi: 10.1038/sj.onc.1210989 [9] DILLON L W, BURROW A A, WANG Y H. DNA instability at chromosomal fragile sites in cancer[J]. Current Genomics, 2010, 11(5): 326-337. doi: 10.2174/138920210791616699 [10] GLOVER T W, BERGER C, COYLE J, et al. DNA polymerase alpha inhibition by aphidicolin induces gaps and breaks at common fragile sites in human chromosomes[J]. Human Genetics, 1984, 67(2): 136-142. doi: 10.1007/BF00272988 [11] AMMAZZALORSO F, PIRZIO L M, BIGNAMI M, et al. ATR and ATM differently regulate WRN to prevent DSBs at stalled replication forks and promote replication fork recovery[J]. The EMBO Journal, 2010, 29(18): 3156-3169. doi: 10.1038/emboj.2010.205 [12] DEBACKER K, KOOY R F. Fragile sites and human disease[J]. Human Molecular Genetics, 2007, 16(R2): R150-R158. doi: 10.1093/hmg/ddm136 [13] MACCARONI K, BALZANO E, MIRIMAO F, et al. Impaired replication timing promotes tissue-specific expression of common fragile sites[J]. Genes (Basel), 2020, 11(3): 326. doi: 10.3390/genes11030326 [14] BARRANGOU R, FREMAUX C, DEVEAU H, et al. CRISPR provides acquired resistance against viruses in prokaryotes[J]. Science, 2007, 315(5819): 1709-1712. doi: 10.1126/science.1138140 [15] HSU P D, LANDER E S, ZHANG F. Development and applications of CRISPR-Cas9 for genome engineering [J]. Cell, 2014, 157(6): 1262-1278. doi: 10.1016/j.cell.2014.05.010 [16] JINEK M, CHYLINSKI K, FONFARA I, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity[J]. Science, 2012, 337(6096): 816-821. doi: 10.1126/science.1225829 [17] MAKAROVA K S, WOLF Y I, ALKHNBASHI O S, et al. An updated evolutionary classification of CRISPR-Cas systems[J]. Nature Reviews Microbiology, 2015, 13(11): 722-736. doi: 10.1038/nrmicro3569 [18] MU Y L, ZHANG C X, LI T, et al. Development and applications of CRISPR/Cas9-based genome editing in lactobacillus[J]. International Journal of Molecular Sciences, 2022, 23(21): 12852. doi: 10.3390/ijms232112852 [19] O'CONNELL M R, OAKES B L, STERNBERG S H, et al. Programmable RNA recognition and cleavage by CRISPR/Cas9[J]. Nature, 2014, 516(7530): 263-266. doi: 10.1038/nature13769 [20] JIANG F G, DOUDNA J A. CRISPR-Cas9 structures and mechanisms[J]. Annual Review of Biophysics, 2017, 46: 505-529. doi: 10.1146/annurev-biophys-062215-010822 [21] ROUSSEAU B A, HOU Z G, GRAMELSPACHER M J, et al. Programmable RNA cleavage and recognition by a natural CRISPR-Cas9 system from neisseria meningitidis [J]. Molecular Cell, 2018, 69(5): 906-914e4. doi: 10.1016/j.molcel.2018.01.025 [22] CHEN B H, GILBERT L A, CIMINI B A, et al. Dynamic imaging of genomic loci in living human cells by an optimized CRISPR/Cas system[J]. Cell, 2013, 155(7): 1479-1491. doi: 10.1016/j.cell.2013.12.001 [23] DENG W L, SHI X H, TJIAN R, et al. CASFISH: CRISPR/Cas9-mediated in situ labeling of genomic loci in fixed cells[J]. Proceedings of the National Academy of Sciences of the United States of Americ, 2015, 112(38): 11870-11875. [24] DOMINGUEZ A A, LIM W A, QI L S. Beyond editing: repurposing CRISPR-Cas9 for precision genome regulation and interrogation[J]. Nature Reviews Molecular Cell Biology, 2016, 17(1): 5-15. doi: 10.1038/nrm.2015.2 [25] CHEN B H, GUAN J, HUANG B. Imaging specific genomic DNA in living cells[J]. Annual Review of Biophysics, 2016, 45: 1-23. doi: 10.1146/annurev-biophys-062215-010830 [26] CHEN B H, HUANG B. Imaging genomic elements in living cells using CRISPR/Cas9[J]. Methods in Enzymology, 2014, 546: 337-354. [27] ZHANG Z X, RONG X X, XIE T J, et al. Fluorogenic CRISPR for genomic DNA imaging[J]. Nature Communications, 2024, 15: 934. doi: 10.1038/s41467-024-45163-9
