
Method optimization for the determination of 11 phenolic compounds in ambient air based on HPLC technique
-
摘要: 为了提高环境空气中挥发酚的检测精密度,提升检测效率,优化《环境空气酚类化合物的测定高效液相色谱法:HJ 638—2012》中的色谱条件。本文设置色谱柱温度为40℃、以70.00%乙腈和30.00%水(含0.10%甲酸)为初始流动相配比,流速为1.5 mL/min,紫外检测波长为280 nm,进样量为10.0 μL,实现了挥发性酚类化合物在高效液相色谱(HPLC)中的快速、高效分离,并利用该方法对北京市环境空气中11种挥发酚进行了测定。结果表明:挥发酚含量在1.0~100.0 μg/mL具有较好的线性相关性,相关系数>0.998 0;在采样体积为72 L时,方法检出限≤6 492.0 ng/m3,相对标准偏差为2.99%~8.01%,加标回收率为96.63%~126.23%,符合行业要求,表明本文建立的检测方法的精密度和准确度较高。综上所述,本研究提出了一种更高效、分离效果更显著的HPLC方法,且能够满足环境空气和废气中挥发酚的监测需要。Abstract: In order to improve the precision of the detection of volatile phenols in ambient air and enhance the detection efficiency, the chromatographic conditions in the Determination of phenolic compounds in ambient air high performance liquid chromatography: HJ 638—2012 were optimized. In this paper, the column temperature was set at 40 ℃, 70.00% acetonitrile and 30.00% water which containing 0.10% formic acid was used as the initial mobile phase, the flow rate was 1.5 mL/min, the ultraviolet detection wavelength was 280 nm, and the injection volume was 10.0 μL, which achieved rapid and efficient separation of volatile phenolic compounds by high performance liquid chromatography(HPLC), and the method was used for the determination of 11 volatile phenols in ambient air in Beijing. Eleven volatile phenols in the ambient air of Beijing were determined by this method. The results showed that the volatile phenol contents in the range of 1.0 to 100.00 μg/mL had good linear correlation with the correlation coefficients>0.998 0. The method detection limits were all ≤6 492.0 ng/m3 with the relative standard deviations of 2.99% to 8.01% and the recoveries of 96.63% to 126.23% at the sample volume of 72 L. This method is in compliance with the industry requirements. This indicates that the precision and accuracy of the detection method established in this paper are high. In summary, this study presents a more efficient HPLC method with more significant separation effect, and it can meet the needs of monitoring volatile phenols in ambient air and exhaust gases.
-
Keywords:
- HPLC /
- volatile phenols /
- VOCs /
- method optimization
-
0. 引言
随着城市化和工业化进程的加快,我国大气污染呈现出O3和细颗粒物(PM2.5)复合污染的特征[1]。挥发性有机化合物(volatile organic compounds,VOCs)作为重要的污染前体,是二次有机气溶胶(secondary organic aerosol,SOA)形成的关键因素[2]。酚类化合物是一类重要的VOCs,与常见的烃类VOCs不同,酚类化合物具有高极性、低挥发性、较强的化学活性,可在大气对流层中与氮氧化物(NOx)和羟基自由基(•OH)快速反应生成光氧化物和SOA,从而进一步加剧O3和颗粒物污染,影响空气品质和气候变化。酚类化合物不仅在大气化学中扮演着活跃的反应角色,还对环境和人体健康产生严重危害[3]。部分酚类化合物,如苯酚、甲基苯酚等,具有毒性、致癌性或内分泌干扰效应。长期暴露于含酚污染物的空气中,会对呼吸系统、神经系统和免疫系统造成不良影响,尤其是在城市交通和工业排放密集区域,其浓度较高,对公众健康构成显著威胁。因此,对大气酚类化合物的监测和研究对于防控空气污染、保护人类健康具有重要意义。
大气挥发酚的测定方法有多种,包括分光光度法[4-5]、气相色谱法[6]、气相色谱-质谱联用法[7-8]、高效液相色谱(high performance liquid chromatography,HPLC)[9]法等;其中,HPLC法因具有高重现性、高选择性、操作简便、普遍适用性、检出限(limit of detection,LOD)低等优点,已被广泛用于酚类化合物的定量分析[10]。《环境空气酚类化合物的测定高效液相色谱法:HJ 638—2012》[11]推荐的HPLC方法目前存在分析时间长、分离效果不佳等问题[12],尤其是在处理复杂的环境样本时,该方法难以达到理想的分离效果。王黎明等[13]也指出目前标准文件的HPLC方法仍存在流动相消耗过大、分析时间过长的问题;韩彩云等[14]认为上述问题限制了标准文件在环境监控和健康风险评估中的应用效率和准确性。随着环境污染问题的日益严重,发展快速、准确的酚类物质检测方法,优化HPLC方法用于环境空气中的酚类化合物检测,具有重要的研究价值。
因此,本研究拟优化国标[11]HPLC色谱条件,旨在提升大气中酚类化合物的分离效率和检测精度。通过优化色谱柱温度、流动相配比和流速等条件,拟建立一种简便、快速、灵敏度高的方法,并将其应用于北京地区的环境空气样品分析,验证该方法的实用性和可靠性。以期能为大气酚类化合物的监测和污染源解析提供技术支持,为污染控制和公共健康风险评估提供科学依据。
1. 实验部分
1.1 试剂与仪器
HPLC级99.90%甲醇、99.95%乙腈购自美国赛默飞世尔科技公司;HPLC级99.00%甲酸购自北京迪马科技有限公司;1,3-苯二酚、苯酚、2-甲基苯酚、3-甲基苯酚、4-甲基苯酚、2,6-二甲基苯酚、2,4-二硝基苯酚、4-氯苯酚、2,4-二氯苯酚、1-萘酚、2-萘酚挥发酚混合标准贮备液(1 mg/mL,溶剂为甲醇)购自常州坛墨质检科技股份有限公司;0.22 μm滤膜购自德国Sigma-aldrich公司。实验用水均为超纯水。
使用美国赛默飞世尔科技公司生产的Ultimate 3000型HPLC仪检测样品溶液,配备Ultimate 3000 RS可变波长检测器,Acclaim 120 C18色谱柱(涂层厚度为5 μm,25 cm × 4.6 mm);使用北京科安劳保新技术公司生产的XAD-7型树脂采样管和QC-IB型大气采样仪采集气体样品,采样管内径、外径和长分别为6、8和11 cm;使用北京成萌伟业生产的SPE-12A型固相萃取装置萃取样品;使用美国PALL公司生产的MK2型超纯水机制备超纯水;使用美国Organomation Associates,Inc.公司生产的N-EVAP 116型氮气蒸发器浓缩样品。
1.2 挥发酚样品采集方法
参照国标中的方法采集样品[11],即XAD-7树脂采样管气体入口端垂直向下采集样品,采样流量为300 mL/min,采样时间为4 h,记录采样时的现场温度、湿度和大气压力。采样结束后及时取回采样管,两端用聚四氟乙烯帽封闭,包裹铝箔,将吸附柱置于密闭容器,带回实验室后,放入冰箱中4 ℃避光保存,并在14 d内完成分析。
1.3 样品预处理
从冰箱取出采样管,放至室温,在采样管气体出口端缓慢加入5 mL甲醇淋洗,使用5 mL离心管收集自然流出的洗脱液,收集并用氮气吹扫浓缩洗脱液的体积 < 2 mL,再加入甲醇定容体积至2 mL,过滤至棕色瓶中待测。
1.4 实验方法
1.4.1 条件优化
根据范特霍夫方程,以11种酚类物质的混合标准溶液作为基准样品,优化国标推荐的色谱条件,以期有效减少分析时间,提高分离度。
范特霍夫方程及分离度(R分离)计算方程[15]为:
$$ \begin{gathered} \ln k=-\frac{\Delta H}{\mathrm{R}}\left(\frac{1}{T}\right)+\frac{\Delta S}{\mathrm{R}}+\ln P, \\ R_{\text {分离 }}=\frac{2 \times\left(t_2-t_1\right)}{W_1+W_2}, \end{gathered} $$ (1) 式中:k为化学反应的平衡常数;ΔH为反应的焓变;R为气体常数,取值为8.314 J/(mol·K);T为热力学温度,单位为K;ΔS为反应的熵变;P为反应体系的压强;R分离为分离度;t1和t2分别为需要计算分离度的2个峰的保留时间;W1和W2分别为2个峰基线宽度。R分离 > 1.5时代表 2个峰完全基线分离,1.0≤R分离≤1.5时代表 2个峰部分分离或可能有一定重叠,R分离 < 1.0时代表 2个峰未能有效分离。
根据式(1),提高柱温、提高流动相中有机相比例能够显著提升分离效果。国标中,初始流动相为20.00%乙腈和80.00%水(含0.10%甲酸);色谱柱柱温为25 ℃,检测波长为223 nm。
提高柱温能够加速目标化合物的洗脱,改善分离度,减少分析时间。通过多次实验,在25~50 ℃不断调整柱温,确定最佳的分离柱温。流动相中有机溶剂的比例增加有助于改善对非极性或中等极性化合物的溶解度,从而提高分离效果。因此,还需在最佳柱温下通过不断改变乙腈与水的比例,确定最适合目标化合物的流动相条件。
经多次尝试改变流动相比例、柱温等色谱条件后,最终确定:色谱柱温度设置为40 ℃,进样量为10.0 μL,检测波长为280 nm,流速为1.5 mL/min,初始流动相比例为30.0%乙腈和70.0%水(含0.10%甲酸),具体洗脱时间和流量变化见表 1。
表 1 本方法所用洗脱梯度时间/min 水/%a 乙腈/% 0 70.00 30.00 7.5 45.00 55.00 9.5 20.00 80.00 11.0 0 100 注:a含0.10%甲酸。 1.4.2 标准曲线拟合
取1.0 mL 1 mg/mL 11种挥发酚混合标准贮备液于10 mL容量瓶中,甲醇定容,得到100.0 μg/mL标准溶液,置于4 ℃中避光保存,命名为母液;分别取50、100、200、500、1 000、2 000、5 000 μL母液于10 mL容量瓶中,甲醇定容,得到0.5、1.0、2.0、5.0、10.0、20.0和50.0 μg/mL的系列标准溶液,另以甲醇溶剂(即挥发酚为0)为空白组。
使用HPLC仪分析标准溶液,记录不同质量浓度时的峰面积,绘制标准曲线为
$$ y_i=k_i \rho_i+b_i, $$ 式中:yi为i的峰面积;i=1、2、3、…、10,分别对应1,3-苯二酚、苯酚、3-甲基苯酚或4-甲基苯酚、2-甲基苯酚、2,4-二硝基苯酚、4-氯苯酚、2-萘酚、2,6-二甲基苯酚、1-萘酚、2,4-二氯苯酚;ρi为i的质量浓度;ki为i的斜率;bi为i的截距。通过相关系数(r2)评估标准曲线的线性关系,以确保其准确性。
1.4.3 LOD测定
LOD的确定采用美国环境保护局(Environmental Protection Agency,EPA)提供的方法[16]。该方法假定在一定的低质量浓度水平范围内,不同质量浓度水平的测量标准偏差的差异可以忽略。具体步骤为:(1)配制2份质量浓度分别为0.2和0.5 μg/mL的标准溶液,分别编号为a和b,进行8次平行测试,将测量得到的响应值,利用标准曲线转换为质量浓度,再计算质量浓度的标准偏差。(2)对以上2组质量浓度测量数据进行F检验,均 < 8.885 4,确保2组数据方差间的差异在统计学上是可忽略的。(3)合并2个样本方差,公式为
$$ S_{\text {pooled }}^2=\frac{\mathrm{d} f_{\mathrm{a}} s_{\mathrm{a}}^2+\mathrm{d} f_{\mathrm{b}} s_{\mathrm{b}}^2}{\mathrm{~d} f_{\mathrm{a}}+\mathrm{d} f_{\mathrm{b}}}, $$ 式中:$ S_{\text {pooled }}^2$是合并后的方差;$ \mathrm{d} f_{\mathrm{a}}=n_{\mathrm{a}}-1$和$ \mathrm{d} f_{\mathrm{b}}=n_{\mathrm{b}}-1$分别是2组数据的自由度;a和b为样品编号;na和nb分别是2组样品平行测试的次数;sa和sb分别是2组质量浓度测量值的标准偏差。
检出限(LD)的计算公式为
$$ L_{\mathrm{D}}=t_{\left(1-\alpha, \mathrm{d} f_{\mathrm{a}}+\mathrm{d} f_{\mathrm{b}}\right)} \times S_{\text {pooled }} $$ 式中:$ t_{\left(1-\alpha, \mathrm{d} f_{\mathrm{a}}+\mathrm{d} f_{\mathrm{b}}\right)}$是置信度为1-α、自由度为$ \mathrm{d} f_{\mathrm{a}}+\mathrm{d} f_{\mathrm{b}}$时的t分布单边临界值;α为显著性水平,通常取0.01;$ S_{\text {pooled }}$为合并后的标准偏差。本研究中,$ \mathrm{d} f_{\mathrm{a}}+\mathrm{d} f_{\mathrm{b}}=7$,$ t_{\left(1-\alpha, \mathrm{d} f_{\mathrm{a}}+\mathrm{d} f_{\mathrm{b}}\right)}=2.6245$。
1.4.4 加标回收率
采用加标回收率实验来评估方法的准确度。将2.0 μL 1 mg/mL混合标准溶液注射至XAD-7吸附柱中,密封避光保存;24 h后按上文所述样品处理方法洗脱,并重复测量8次,同时做平行空白组实验,利用HPLC检测空XAD-7吸附柱洗脱液质量浓度。加标回收率计算公式为[17]
$$ \eta_i=\frac{\rho_{i, \text { 测 }}-\rho_0}{\rho_{i, \text { 理 }}} \times 100 \%, $$ 式中:ηi为i的回收率;$ \rho_{i, \text { 测 }}$为i的测得峰面积代入标准曲线方程后计算所得质量浓度;$ \rho_0$为空白组测得质量浓度;$ \rho_{i, \text { 理 }}$为i的理论质量浓度,即加入的混标溶液质量浓度。
1.4.5 精密度
为了评估方法的精密度,同时同地采集2个平行样品,处理和分析计算2个样品间的相对标准偏差(relative standard deviation-mean,RSD_m),公式为[18]:
$$ \begin{gathered} D_{i, \mathrm{~S}}=\sqrt{\frac{1}{n-1} \sum\limits_{j=1}^n\left(\rho_{i, j}-\overline{\rho_i}\right)^2}, \\ D_{i, \mathrm{RS}}=\frac{D_{i, \mathrm{~S}}}{\overline{\rho_{i, \text { 计 }}}} \times 100 \%, \end{gathered} $$ 式中:$ D_{i, \mathrm{~s}}$为i的计算结果的标准偏差;n为样品数量,j=1、2、…、n;ρi,j为i的标准曲线计算得到的质量浓度;$ \overline{\rho_i}$为i的样品平均质量浓度;$ D_{i, \mathrm{RS}}$为i的RSD_m值;$ \overline{\rho_{i, \text { 计 }}}$为i的计算平均质量浓度。
1.5 实际样品检测
1.5.1 样品采集
XAD-7型采样柱制备示意如图 1所示。在采样管前端2 cm处填入少许玻璃棉,然后加入100 mg XAD-7吸附剂,再依次装入少许玻璃棉和75 mg XAD-7吸附剂及少许玻璃棉,最后从前端放入玻璃纤维滤膜,用玻璃棒压实,并用V形钢丝固定,两端用聚四氟乙烯帽封闭。
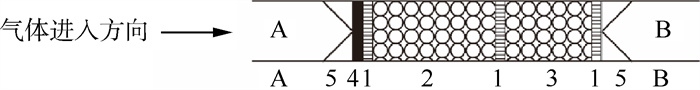 图 1 XAD-7型采样柱示意注:A为吸附柱前端,长2 cm;B为吸附柱后端,长45 mm;1为玻璃棉;2为XAD-7树脂,长2 cm、质量为100 mg;3为XAD-7树脂,长1.5 cm、质量为75 mg;4为玻璃纤维滤膜;5为V形钢丝。
 下载:
全尺寸图片
于2023年夏季、冬季利用上述采样柱严格按照国标推荐的采样方法采集了北京市西三环附近某地的空气样品,同时每天同步采集空白平行样。采样前后校对采样器流速,确保采样前后流速误差 < 5.00%。夏季采样共持续21 d,得到有效样品63个,平行空白样品21个;冬季采样共持续23 d,得到有效样品69个,平行空白样品23个。4 ℃下保存样品,14 d内完成检测。
1.5.2 样品前处理
检测时将采样管恢复至室温,从吸附柱后端(B)缓缓加入5 mL甲醇淋洗,洗脱液从吸附柱前端(A)自然流出,氮气吹扫浓缩体积至2 mL以下,甲醇定容至2 mL,移入棕色进样瓶中待测。
1.5.3 数据处理
文中采集的大气样品在前处理后为液态,利用标准曲线计算得到酚类的质量浓度后,还需转换为实际样品在大气中的质量浓度,公式为
$$ \rho_{\text {大气 }}=\frac{\rho_{\text {液 }} \times V_{\text {浓 }}}{V} \times 1000, $$ 式中:ρ大气为i在大气中的实际质量浓度,单位为μg/m3;ρ液为实际样品i的质量浓度,单位为μg/mL;V浓为氮气吹扫的浓缩体积,V浓=2 mL;V为采样体积,V=72 L。
2. 实验结果
2.1 条件优化
不同色谱条件下酚类物质混合标准品得到的色谱图如图 2所示。采用国标条件时,编号为5与6、7与8的R分离=1.27、0.78;当色谱柱温升高为40 ℃时,编号为5与6、7与8的R分离=2.26、2.25;当色谱柱温升高为40 ℃,且初始流动相为30.00%乙腈和70.00%水(含0.10%甲酸)时,编号为5与6、7与8的R分离=2.31、2.38。优化实验条件后,色谱峰重叠现象消失,洗脱时间缩短,且峰保留时间较均匀。
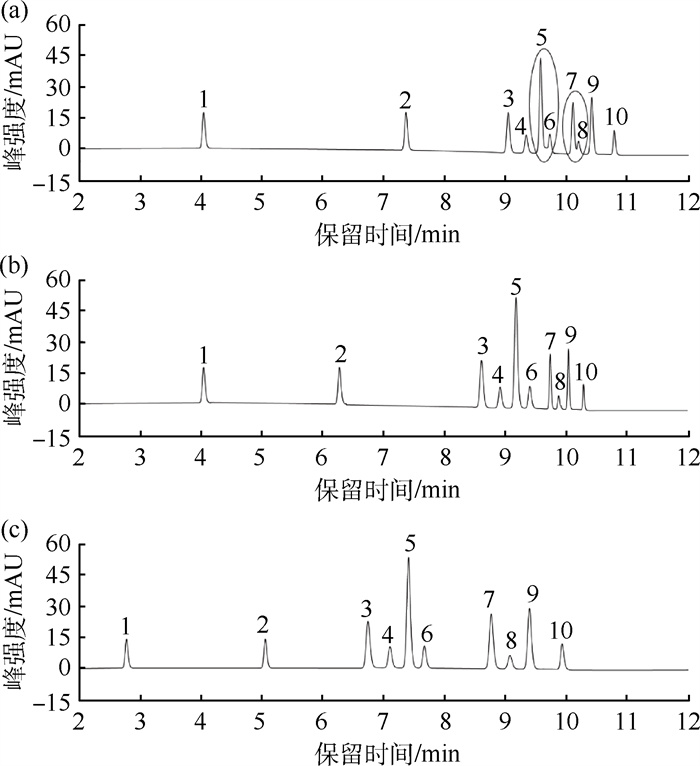 图 2 不同色谱条件得到的挥发酚标准品液色谱图(a)国标条件;(b)色谱柱温为40 ℃;(c)色谱柱温为40 ℃,且初始流动相30.00%乙腈和70.00%水(含0.10%甲酸)注:1~10为峰编号。下载:
全尺寸图片
2.2 方法建立
不同酚类化合物标准溶液统计结果列于表 2。所有酚类化合物均在1.0~100.0 μg/mL具有较好的线性关系,且r2均≥0.998 0;LOD为0.1~0.3 μg/mL,即酚类化合物在采样体积为72 L时,目标化合物的检出限为2 527.5~6 492.0 ng/m3;RSD_m为2.99%~8.01%;加标回收率为96.63%~126.23%。表明实验误差在可接受范围内。由于3-甲基苯酚和4-甲基苯酚的分子结构非常相似,极性几乎相同,间位与对位甲基的空间排布差异不足以显著改变分子与固定相的疏水相互作用模式,二者保留时间几乎相同,因此在本实验中,将2种物质合并讨论。
表 2 不同酚类化合物标准溶液检测方法统计编号 化合物 标准曲线 r2 F 检出限a/(ng•m-3) RSD_m/% 加标回收率/% 1 1,3-苯二酚 y=0.079 4ρ-0.009 7 0.999 3 3.787 0 4 773.0 6.46 110.42 2 苯酚 y=0.059 9ρ-0.007 0 0.999 8 3.787 0 5 780.8 5.65 113.14 3 3-甲基苯酚、4-甲基苯酚 y=0.076 5ρ-0.012 4 0.999 4 0.264 1 6 492.0 3.84 104.43 4 2-甲基苯酚 y=0.064 8ρ-0.006 1 0.998 7 0.264 1 5 988.8 5.96 109.92 5 2,4-二硝基苯酚 y=0.365 6ρ-0.033 7 0.999 5 3.787 0 2 527.5 2.99 112.44 6 4-氯苯酚 y=0.067 3ρ-0.007 7 0.999 7 3.787 0 4 565.5 7.31 96.63 7 2-萘酚 y=0.186 2ρ-0.015 7 0.999 9 3.787 0 3 241.9 6.90 104.48 8 2,6-二甲基苯酚 y=0.043 4ρ-0.003 9 0.999 3 0.264 1 5 417.4 8.01 96.87 9 1-萘酚 y=0.205 6ρ-0.014 7 0.999 4 3.787 0 2 874.2 3.80 97.72 10 2,4-二氯苯酚 y=0.073 4ρ-0.019 3 0.999 9 0.264 1 4 284.0 7.51 126.23 注:a换算为采样体积为72 L时的检出下限;y为峰面积;ρ为样品质量浓度;r2为相关系数;F为平行实验组间方差比;RSD_m为相对标准偏差。 2.3 实际样品测定
11种挥发酚去除空白背景浓度后结果如表 3所示。11种挥发酚均被检出。夏季日均总酚的质量浓度为110 537.3 ng/m3,冬季日均总酚的质量浓度为116 963.3 ng/m3。苯酚质量浓度最高,夏季为22 471.6 ng/m3,冬季为27 621.9 ng/m3;1-萘酚质量浓度最低,夏季为2 419.7 ng/m3,冬季为2 758.4 ng/m3,大部分酚类冬季的质量浓度高于夏季。
表 3 实际样品中10种化合物在不同季节的质量浓度单位:ng/m3 化合物 夏季 冬季 1,3-苯二酚 9 238.0 5 616.4 苯酚 22 471.6 27 621.9 3-甲基苯酚、4-甲基苯酚 18 669.7 27 300.8 2-甲基苯酚 13 183.8 13 316.2 2,4-二硝基苯酚 5 285.8 5 711.1 4-氯苯酚 17 682.9 5 344.6 2-萘酚 2 976.7 5 171.6 2,6-二甲基苯酚 8 768.6 10 490.1 1-萘酚 2 419.7 2 758.4 2,4-二氯苯酚 9 840.5 13 632.2 合计 110 537.3 116 963.3 3. 讨论
文中在国标方法下所得色谱峰(编号为5与6、7与8)并不能完全分离,导致在以峰面积定量计算时不能准确得出部分物质质量浓度,降低了数据的可靠性;整体出峰时间较晚,1、2号峰出峰间隔时间较长,这使得样品检测时间增加,检测效率降低。
由范特霍夫方程及Martín等[19]、Yang等[20]的研究可知,当柱温增加时,保留因子减小、出峰更早,选择性变化更强。在25~50 ℃不断改变柱温,最终确定柱温升至40 ℃时,分离度改善明显,且不会造成出峰过快影响峰形的现象。在此基础上对不同流动相梯度进行了大量尝试,最终确定将乙腈初始比例更改为30.00%后,可以在不改变1、2号峰分离效果的前提下缩短保留时间,出峰时间整体提前,提升了检测效率。这不仅缩短了总的分析时间,还减少了流动相的使用量;Różylo等[21]认为由于乙腈比例的增加提升了流动相的洗脱强度,使酚类化合物与固定相之间的疏水作用减弱,缩短了保留时间;Racz等[22]和Biller等[23]同样表明增加有机相比例可以使出峰时间提前,使整体洗脱速度加快,分析效率显著提高。因此,升高柱温和提升乙腈比例,既提高了柱效,又降低了流动相黏度,同时减少了分析物的滞留时间和改善了9、10号峰的拖尾现象。优化后色谱峰得到了合理分散,峰重叠现象消失,实现了更为准确和高效的检测。
不同色谱条件下未明显分离峰的分离度计算结果表明:国标条件下2组峰有部分重叠,且2-萘酚和2,6-二甲基苯酚的R分离=0.78,说明峰的分离效果并不好,影响定量准确性;将柱温提升到40 ℃后,2组峰分离度均有明显改善,R分离均 > 1.5,分离度良好;进一步调整初始流动相比例后,2组峰分离度再次有小幅度提升。这证明本研究提出的色谱条件能够较好地改善分离效果,提高了定量计算准确度。综上所述,本研究所提出的HPLC方法更高效、分离效果更显著。
标准曲线拟合表明各物质在浓度范围内具有良好的线性关系。11种酚类化合物在采样体积为72 L时,检出限均≤6 492.0 ng/m3,低于国标的10.0 μg/m3;2个平行测定样品的RSD_m均≤8.01%,低于国标的8.31%,表明本方法精密度良好,符合国标要求;各物质的回收率均 > 96.00%,与国标相应值相当,误差在可控范围;以上结果表明本方法灵敏度高且数据准确度较高。
实际样品中检测出了11种挥发酚,冬季样品的质量浓度略高于夏季样品,符合客观事实[24-26]。苯酚和3-甲基苯酚、4-甲基苯酚的质量浓度显著高于其他酚,可能与该地区的工业活动和交通污染有关[27],苯酚通常用于制造树脂、塑料和药品,其质量浓度高可能反映了工业排放源的影响[28];1-萘酚和2-萘酚的质量浓度较低,可能由于其在环境中的挥发性较低或采集时间段内源头排放较少。
4. 结束语
本研究通过优化HPLC法的分析条件,显著提升了环境空气中11种挥发酚的分离效率、检测灵敏度及精密度,检测时间较传统方法大幅缩短,且不同化合物间的分离效果得到明显改善,能够有效满足环境监测中对挥发酚的快速分析需求。实际样品测定验证了该方法的实用性,其高灵敏度和准确性不仅为识别潜在挥发酚污染源提供了可靠的技术支持,还可服务于大气污染的定量评估,提升环境监测的实时性与响应速度,从而为环境科学研究和公共健康管理提供精准的数据。此外,本研究提出的HPLC优化策略有望扩展至其他VOCs的检测,尤其是传统方法中难以分离的复杂化合物体系。
未来将进一步优化样品前处理流程和分析参数,例如改进采样技术以减少基质干扰,或采用仪器联用技术(如高效液相色谱质谱联用)降低方法的检测限,提升重复性,进而应对超低质量浓度污染物的监测挑战。此外,探索该方法在更多类型VOCs检测中的普适性,构建更全面的空气质量评估体系。同时将方法应用于不同地区和污染源的挥发酚分布研究,结合时空特征分析,有助于深入理解挥发酚类污染物的来源和环境行为,为大气污染治理与健康风险评估提供更为全面的数据支持。
-
图 1 XAD-7型采样柱示意
注:A为吸附柱前端,长2 cm;B为吸附柱后端,长45 mm;1为玻璃棉;2为XAD-7树脂,长2 cm、质量为100 mg;3为XAD-7树脂,长1.5 cm、质量为75 mg;4为玻璃纤维滤膜;5为V形钢丝。
下载:
全尺寸图片
图 2 不同色谱条件得到的挥发酚标准品液色谱图(a)国标条件;(b)色谱柱温为40 ℃;(c)色谱柱温为40 ℃,且初始流动相30.00%乙腈和70.00%水(含0.10%甲酸)
注:1~10为峰编号。
下载:
全尺寸图片
表 1 本方法所用洗脱梯度
时间/min 水/%a 乙腈/% 0 70.00 30.00 7.5 45.00 55.00 9.5 20.00 80.00 11.0 0 100 注:a含0.10%甲酸。 表 2 不同酚类化合物标准溶液检测方法统计
编号 化合物 标准曲线 r2 F 检出限a/(ng•m-3) RSD_m/% 加标回收率/% 1 1,3-苯二酚 y=0.079 4ρ-0.009 7 0.999 3 3.787 0 4 773.0 6.46 110.42 2 苯酚 y=0.059 9ρ-0.007 0 0.999 8 3.787 0 5 780.8 5.65 113.14 3 3-甲基苯酚、4-甲基苯酚 y=0.076 5ρ-0.012 4 0.999 4 0.264 1 6 492.0 3.84 104.43 4 2-甲基苯酚 y=0.064 8ρ-0.006 1 0.998 7 0.264 1 5 988.8 5.96 109.92 5 2,4-二硝基苯酚 y=0.365 6ρ-0.033 7 0.999 5 3.787 0 2 527.5 2.99 112.44 6 4-氯苯酚 y=0.067 3ρ-0.007 7 0.999 7 3.787 0 4 565.5 7.31 96.63 7 2-萘酚 y=0.186 2ρ-0.015 7 0.999 9 3.787 0 3 241.9 6.90 104.48 8 2,6-二甲基苯酚 y=0.043 4ρ-0.003 9 0.999 3 0.264 1 5 417.4 8.01 96.87 9 1-萘酚 y=0.205 6ρ-0.014 7 0.999 4 3.787 0 2 874.2 3.80 97.72 10 2,4-二氯苯酚 y=0.073 4ρ-0.019 3 0.999 9 0.264 1 4 284.0 7.51 126.23 注:a换算为采样体积为72 L时的检出下限;y为峰面积;ρ为样品质量浓度;r2为相关系数;F为平行实验组间方差比;RSD_m为相对标准偏差。 表 3 实际样品中10种化合物在不同季节的质量浓度
单位:ng/m3 化合物 夏季 冬季 1,3-苯二酚 9 238.0 5 616.4 苯酚 22 471.6 27 621.9 3-甲基苯酚、4-甲基苯酚 18 669.7 27 300.8 2-甲基苯酚 13 183.8 13 316.2 2,4-二硝基苯酚 5 285.8 5 711.1 4-氯苯酚 17 682.9 5 344.6 2-萘酚 2 976.7 5 171.6 2,6-二甲基苯酚 8 768.6 10 490.1 1-萘酚 2 419.7 2 758.4 2,4-二氯苯酚 9 840.5 13 632.2 合计 110 537.3 116 963.3 -
[1] 张涵, 姜华, 高健, 等. PM2.5与臭氧污染形成机制及协同防控思路[J]. 环境科学研究, 2022, 35(3): 611-620. [2] SONG M D, TAN Q W, FENG M, et al. Source apportionment and secondary transformation of atmospheric nonmethane hydrocarbons in Chengdu, Southwest China[J]. Journal of Geophysical Research (Atmospheres), 2018, 123(17): 9741-9763. [3] JI Y M, SHI Q J, LI Y X, et al. Carbenium ion-mediated oligomerization of methylglyoxal for secondary organic aerosol formation[J]. Proceedings of the National Academy of Sciences, 2020, 117(24): 13294-13299. [4] MAO L, CHEN H, LIU G, et al. Flow injection analysis method for hygienic examination of volatile phenol compounds in the air of residential area[J]. Journal of Hygiene Research, 2011, 40(6): 773-775. [5] HUANG X, ZHAO G, LIU M, et al. Highly sensitive electrochemical determination of 1-naphthol based on high-index facet SnO2 modified electrode[J]. Electrochimica Acta, 2012, 83: 478-484. [6] BELLOLI R, BARLETTA B, BOLZACCHINI E, et al. Determination of toxic nitrophenols in the atmosphere by high-performance liquid chromatography[J]. Journal of Chromatography A, 1999, 846(1/2): 277-281. [7] DELHOMME O, MORVILLE S, MILLET M. Seasonal and diurnal variations of atmospheric concentrations of phenols and nitrophenols measured in the Strasbourg area, France[J]. Atmospheric Pollution Research, 2010, 1(1): 16-22. [8] CECINATO A, PALO V D, POMATA D, et al. Measurement of phase-distributed nitrophenols in Rome ambient air[J]. Chemosphere, 2005, 59(5): 679-683. [9] 陈宇云, 李伟, 贾瑞. 超高效液相色谱法分离测定环境空气中酚类化合物[J]. 应用化工, 2017, 46(3): 589-591+596. [10] 徐辉. 大气中酚类化合物的分析方法研究进展[J]. 环境保护与循环经济, 2019, 39(4): 75-77+87. [11] 生态环境部. 环境空气酚类化合物的测定高效液相色谱法: HJ 638-2012[S]. 北京: 中国环境科学出版社, 2012. [12] NAHAR L, ONDER A, SARKER S D. A review on the recent advances in HPLC, UHPLC and UPLC analyses of naturally occurring cannabinoids (2010-2019)[J]. Phytochemical Analysis, 2019, 31(4): 413-457. [13] 王黎明, 周瑶, 赵婕, 等. 空气中VOC检测方法的现状及研究方向[J]. 上海工程技术大学学报, 2011, 25(2): 75-77+87. [14] 韩彩云, 赵欣, 单艳红, 等. 我国大气VOCs的监测技术和污染特征研究进展[J]. 生态与农村环境学报, 2018, 34(2): 114-123. [15] ASNIN L D, STEPANOVA M V. On physical meaning of van't Hoff equation and its applicability in chromatography[J]. Journal of Chromatography A, 2024, 1733: 465250. [16] U. S. Environmental Protection Agency. Definition and procedure for the determination of the method detection limit, revision 2: EPA 821-R-16-006[S]. Washington DC: Environmental Protection Agency, 2016. [17] 李义, 禹海清, 董建芳, 等. 加标回收在水质分析中的应用及回收率计算方法[J]. 岩矿测试, 2010, 29(5): 597-600. [18] HUANG Y, GUO Y Q, XU Z, et al. A non-derivatized high-performance liquid chromatography method for simultaneous quantification of hydroxyl acids and amino acids in ammonolysis reactions[J]. Analytical Methods, 2025, 17(7): 1590-1602. [19] MARTÍN J, MÉNDEZ R, NEGRO A. Effect of temperature on HPLC separations of penicillins[J]. Journal of Liquid Chromatography, 2006, 11(8): 1707-1716. [20] YANG Y, LAMM L J, HE P, et al. Temperature effect on peak width and column efficiency in subcritical water chromatography[J]. Journal of Chromatographic Science, 2002, 40(2): 107-112. [21] RÓŻYLO J K, JANICKA M, SIEMBIDA R. Advantages of TLC as a pilot technique for HPLC[J]. Journal of Liquid Chromatography, 1994, 17(17): 3641-3653. [22] RACZ N, MOLNAR I, ZOLDHEGYI A, et al. Simultaneous optimization of mobile phase composition and pH using retention modeling and experimental design[J]. Journal of Pharmaceutical and Biomedical Analysis, 2018, 160: 336-343. [23] BILLER J, MORSCHHEUSER L, RIEDNER M, et al. Development of optimized mobile phases for protein separation by high performance thin layer chromatography[J]. Journal of Chromatography A, 2015, 1415: 146-154. [24] AIRES A, FERNANDES C, CARVALHO R, et al. Seasonal effects on bioactive compounds and antioxidant capacity of six economically important brassica vegetables[J]. Molecules, 2011, 16(8): 6816-6832. [25] BERNAL M, LLORENS L, JULKUNEN-TIITTO R, et al. Altitudinal and seasonal changes of phenolic compounds in Buxus sempervirens leaves and cuticles[J]. Plant Physiology and Biochemistry, 2013, 70: 471-482. [26] LIEBELT D J, JORDAN J T, DOHERTY C J. Only a matter of time: the impact of daily and seasonal rhythms on phytochemicals[J]. Phytochemistry Reviews, 2019, 18(6): 1409-1433. [27] TAN J H, DUAN J C, CHAI F H, et al. Source apportionment of size segregated fine/ultrafine particle by PMF in Beijing[J]. Atmospheric Research, 2014, 139: 90-100. [28] BAHADUR R, UPLINGER T, RUSSELL L M, et al. Phenol groups in northeastern U. S. submicrometer aerosol particles produced from seawater sources[J]. Environmental Science & Technology, 2010, 44(7): 2542-2548.
