
Recent advances in the chemistry of Katritzky salts as nitrogen-centered radical precursors
-
摘要: 自由基中间体在许多化学反应中起着非常关键的作用,可以迅速获得药物分子、天然产物、化学砌块和其他功能分子。而Katritzky盐可以在过渡金属催化、光照等条件下产生自由基,其中含有N—N键的Katritzky盐更是生成氮自由基的重要前体。本文综述了氮自由基前体Katritzky盐在多种转化中的应用,总结了过渡金属催化、光氧化还原等方法在C—H键官能团转化、烯烃和炔烃双官能团化等反应中的应用。因此,Katritzky盐可以实现各种转化,有望拓展更广的化学空间。
-
关键词:
- Katritzky盐 /
- 氮自由基 /
- 自由基转化 /
- 多种官能团转化
Abstract: The radical intermediates play a significant role in a variety of reactions, enabling rapid access to drug molecules, natural products, building blocks and other functional molecules. While the radicals of Katritzky salts can be generated under the catalysis of transition metal, photoredox, etc, which makes the Katritzky salts involving N—N bond be important precursors of generating nitrogencentered radicals. Here, the brief review has focused on the transformations of nitrogen-centered radical generated from Katritzky salts, reviewing the strategies such as transition-metal catalysis, photoredox catalysis and applications in C—H bond functionalization, difunctionalization of alkenes and alkynes, and other relevant reactions. It is obvious that, Katritzky salts, as important precursors of nitrogencentered radicals, hold the promise of achieving a variety of radical-based transformations for accessing unexplored chemical space. -
0. 引言
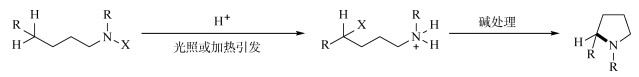
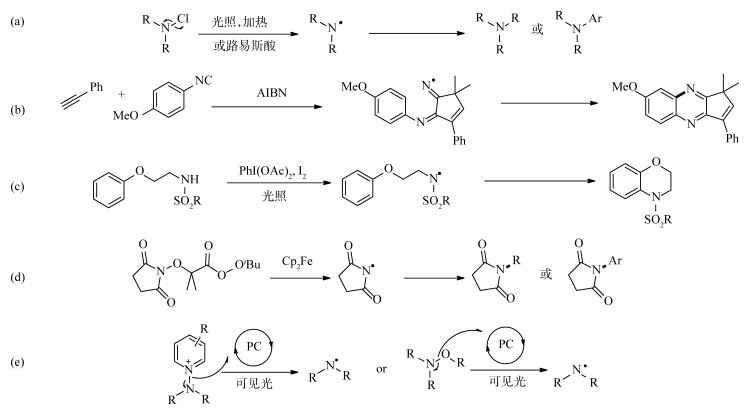
氮自由基的发现和使用最早可追溯至20世纪初的Hofmann-Löffler-Freytag(HLF)反应(图 1)[1-3]。该反应在光照或加热的条件下,含有N—X键(X为卤原子)的胺在强酸环境中发生均裂产生氮自由基,随后经过1次氢迁移最终成环。该反应产生的氮自由基在发生氢迁移后消失,没有参与新C—N键的形成,但HLF反应的研究还是为后续各种氮自由基化学的发展奠定了基础。HLF反应属于较为直接的N—X键(注:X除了可以是卤原子外也可以是O、N、S或C原子)均裂过程,没有添加特殊的催化剂。20世纪60—90年代,化学家分别就含有N—X键[4-7]、N—N键[8-13]、N—O键[14-17]、N—S键[18-20]和N—C键[21-22]直接均裂产生氮自由基的反应展开了研究。这些研究对于氮自由基化学起步阶段的研究具有重要意义,提供了各种N—X键产生氮自由基的基本方法及相应转化的依据。
目前,得到氮自由基的化学方法主要有:1995年,Nanni等[23]利用腈或异腈试剂获得了氮自由基,通过偶氮二异丁腈(azodiisobutyronitrile,AIBN)引发分子间加成,将自由基转移至底物上,再发生一次分子内加成,在氰基或异氰基上产生一个亚胺自由基,最后形成新的N—C键。1998年,Togo等[24]发展了一种利用高价碘试剂产生氮自由基的方法,通过高价碘试剂如碘苯二乙酸(iodobenzene diacetate,PIDA)对N—H键进行碘化得到N—I键,随后N—I键在光照下发生均裂,不过由于N—I键键能低、不稳定,故该方法随后被改进。2000—2002年,Nicolaou等[25-27]发展了一种利用2-碘酰基苯甲酸(2-iodoxybenzoic acid,IBX)作为单电子转移试剂产生氮自由基的方法,其中用于自由基催化的过渡金属也可以是Ti、Cu等。2005年,Zabawa等[28]利用二价铜盐乙酸铜作为催化剂生成磺酰胺自由基,在烯烃两侧分别生成一个新的N—C键,完成了一次烯烃的双官能团化反应;CuX[29-30]、四乙腈合铜[31]、六氟磷酸亚铜[32]等一价铜盐也可以用作该类反应的催化剂。2014年,Foo等[33]利用二茂铁(Fe(C5H5)2)催化,在芳环上引入一个丁二酰亚胺基团;FeSO4[34]、FeBr2[35]、二价乙酰丙酮酸铁[36]等也可用作催化剂。2020年,See和Sanford[37]利用盐酸羟胺完成了对芳香化合物的胺化,该反应在以TiCl3为催化剂,由盐酸羟胺生成一个铵自由基阳离子(NH3+·),并对芳基进行自由基取代引入一个伯氨基(—NH2)。21世纪以来,有机合成中可见光激发电位方面的研究取得突破性进展[38-40],使得光氧化还原也逐步应用在自由基化学领域,通过光氧化还原产生氮自由基的新方法也随之被提出。部分产生氮自由基的方法如图 2所示。
 下载:
全尺寸图片
1. 通过Katritzky盐产生的氮自由基及其参与的转化
Katritzky盐是一类含有N-取代基的吡啶类化合物。该类化合物由Bapat等[41]于1976年首次发现并运用于合成,其结构可以分为吡啶部分和取代基部分,二者存在一个活性较高的键(如N—C、N—N、N—O键),其中吡啶部分由于N形成4个化学键显电正性,趋向于形成电中性的吡啶离去,故取代基部分会形成活性中间体参与后续反应过程,形成新的化学键[42-43]。该类物质制备通常可通过含—NH2的各种化合物与取代吡喃盐在极性溶剂(如乙醇)中室温或加热反应,或通过改变已有Katritzky盐的取代基部分即可制得,较为简便。故其在随后的几十年间被运用于各类反应当中。
含有N—C键的Katritzky盐研究较早,应用较多,而含有N—N键的Katritzky盐的研究却远不如N—C键。2018年,Sowmiah等[44]对当时已知Katritzky盐的各类反应和应用进行了总结,这篇综述涵盖的Katritzky盐中N—C键的占多数,却几乎没有提及N—N键Katritzky盐。但随着研究的深入,尤其是光氧化还原方法被提出后,化学家们证实含有N—N键的Katritzky盐容易发生均裂产生氮自由基,作为化学尤其是自由基化学中较为新颖的活性中间体,相比于传统的构建C—N键的反应(如Ullmann偶联[45]、Buchwald-Hartwig[46-47]反应、Chan-Lam交叉偶联[48-49]等),具有高效、绿色、条件温和等优势,使其在各类含N化合物的合成方面都有很大的潜力。
对Katritzky盐来讲,相比其他方法,光催化最为常用。该反应通常是在光照条件下与催化剂发生单电子转移(single electron transfer,SET)获得一个电子,并使Katritzky盐的N—N键发生均裂生成氮自由基所引发的。由于存在SET过程使光催化剂发生价态变化(光催化剂一般改变一价后复原,图 3),所以都会存在一个光氧化还原循环(photoredox cycle,PC)。生成的氮自由基通常用含有不饱和化学键的化合物进行捕获:如果进攻芳香环即可实现C—H键活化;如果进攻烯烃、炔烃,则通常会发生双官能团化反应。利用光氧化还原诱导Katritzky盐产生氮自由基的方法比其他方法应用更多,也是该领域研究的前沿方向。
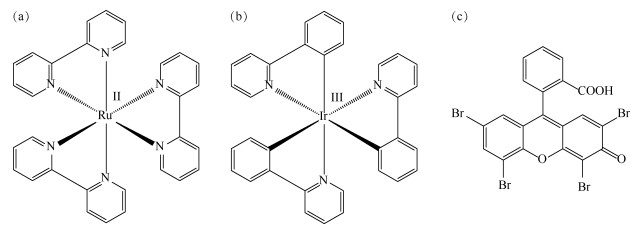 图 3 一些常见的光催化剂 (a)[Ru(bpy)3]2+;(b)fac-Ir(ppy)3;(c)曙红Y下载:
全尺寸图片
反应中所用到的光催化剂,主要分为金属催化剂和非金属催化剂2类:金属催化剂通过氧化态可变的中心金属(通常为铂系金属)传递电子诱导Katritzky盐中N—N键断裂生成氮自由基。其在不饱和烃的双官能团化中应用较为广泛,该类催化剂应用较多,在不饱和烃双官能团化用于催化N—N键均裂的金属光催化剂多为Ir或Ru为中心的络合物,而其中Ir,尤其是Ir3+(如fac-Ir(ppy)3)对双官能团化反应更有优势,因此这一类反应也多在fac-Ir(ppy)3最大吸收波长的蓝光条件下进行;而在芳香化合物的C—H键活化反应中,Ru催化剂应用更多,此时反应光照的波长可能会随之变化。
非金属催化剂多为结构中具有较大离域体系的芳香化合物,因而可像金属催化剂一样传递电子。其中曙红Y及其二钠盐应用相对较多,其他催化剂如苯基吩噻嗪(Ph-PTZ)、五(N-咔唑基)苯腈(5CzBN)和4-(N-咔唑基)-1,8-萘二甲内酰-N-叔丁胺(Cz-NI)等也有应用。与以Ir催化剂为代表的金属催化剂相比,非金属催化剂目前应用较少,但其成本相比要低得多。因此,开发新型低成本且高效的非金属催化剂,也是该领域的研究重点之一。
目前,通过Katritzky盐产生氮自由基的方法主要被应用在2个方面:一方面对不饱和烃(烯烃、炔烃等)进行双官能团化;另一方面对芳香族化合物(苯、吡啶、吲哚等及其衍生物)中C—H键的官能团化。此外,氮自由基还可以完成如烯基醚异构化,甚至可以结合其他反应完成较为复杂的串联反应等。
2. 不饱和烃双官能团化反应
2.1 加成
Katritzky盐对不饱和烃双官能团化最基本的方式是在烯烃两侧引入1个氨基和1个游离基团,也就是加成。该方式在双官能团化中的研究较早。除了Katritzky盐本身的含N基团,另一个基团可以是含O、N、X或C基团。
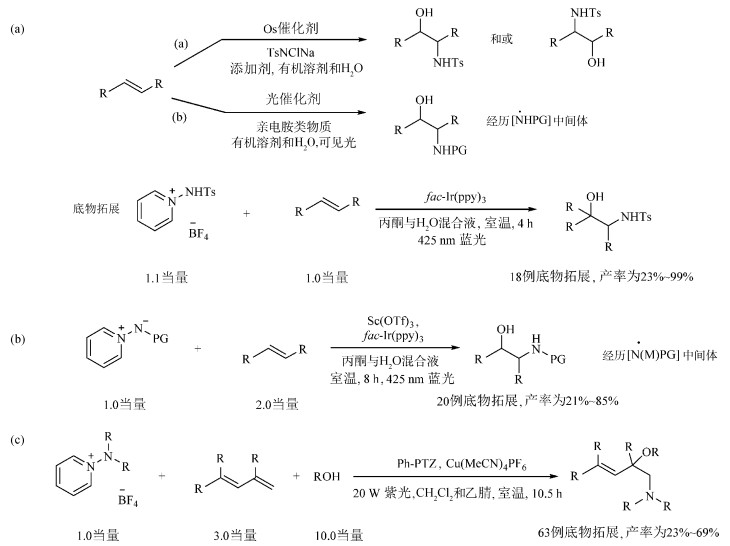
将含O基团引入烯烃的尝试,首先由Akita课题组的Miyazawa等[50]于2015年完成了一个简单的羟胺化反应(图 4(a)):首先,以多种不同的Katritzky盐和苯乙烯在光照条件和D2O存在的条件下进行条件筛选;其次,以对甲苯磺酰基的Katritzky盐作为原料,fac-Ir(ppy)3为光催化剂的条件下获得了分离产率高达98% 的目标产物;最后,以该条件(D2O替换为H2O)替换烯烃上的取代基进行底物拓展,得到了一系列产率良好的芳基烯烃加成产物,但是烷基烯烃产率较差。2016年,Miyazawa等[51]又对上述反应进行了改进:将Katritzky盐换成了内盐(叶立德),并向反应体系中添加了三氟甲磺酸盐作为路易斯酸(图 4(b));经条件筛选,采用三氟甲磺酸钪时产率最高,核磁产率为74%。作者认为这一类3组分反应可以适用于多种基团,具有广泛的应用前景,并且在反应得到改进后,对反应中使用的路易斯酸进行探索。2022年,华中师范大学陈佳荣课题组的Wu等[52]受上述工作的启发,将其反应中所用的水替换成了醇,首次利用光-铜联合催化的方法,以Katritzky盐介导在1,3-丁二烯上同时引入了1个氨基和1个烷氧基,且该反应具有立体选择性(图 4(c));利用4-苯基-1,3-丁二烯与对钾苯磺酰胺的Katritzky盐在光照下的加成反应作为模板反应进行条件筛选,结果表明当光催化剂为Ph-PTZ、铜催化剂为六氟磷酸四乙腈合铜(I)时,1,2-加成产物获得最大产率,且该条件下不存在1,4-加成产物;该研究将Miyazawa等[51]的氨基羟基化工作拓展至氨基烷氧基化,使羟基上的氢可以替换为更为丰富的烃基。
 下载:
全尺寸图片
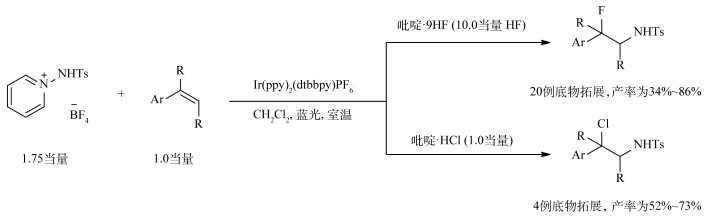
许鹏飞课题组的Mo等[53]则主要对X原子的引入进行了研究,在光催化下Katritzky盐和烯烃在过量吡啶卤化物存在的条件下,获得了含有X原子的烯烃加成产物(图 5):首先,以苯乙烯和对甲苯磺酰胺的Katritzky盐作为原料,在10个当量的氟化吡啶存在的条件下反应,筛选出Ir(ppy)2(dtbbpy)PF6为最优的催化剂;其次,在烯烃和Katritzky盐物质的量比为1∶1.75、溶剂为二氯甲烷时,获得84% 的分离产率;再次,替换烯烃上的取代基,在氟化吡啶存在的条件下进行底物拓展;最后,又将氟化吡啶替换为氯化吡啶,均获得了较好的产率。该反应条件较为温和,且对多数官能团兼容,更为重要的一点是其在烯烃上引入了一个活性较高的X原子,便于后续转化为其他官能团。
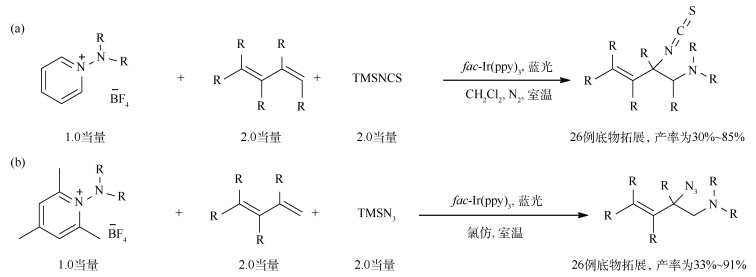
2021年,祝介平课题组的Guo等[54]则针对共轭烯烃引入含氮取代基展开研究,利用光催化Katritzky盐与1,3-丁二烯的偶联反应实现了3组分烯烃双官能团化(图 6(a)),在引入氨基的同时又引入了一个(异)硫氰基,以甲基和对甲苯磺酰基取代的Katritzky盐和三甲基硅烷异硫氰酸盐作为模板底物筛选条件,在fac-Ir(ppy)3作为光催化剂的条件下,以75% 的分离产率获得了目标产物;同年,该课题组的Forster等[55]又利用光催化Katritzky盐与1,3-丁二烯的3组分偶联反应(图 6(b)),实现了叠氮基团对烯烃的1,2-加成(部分会重排为1,4-加成产物,比例为3∶1),以苯基1,3-丁二烯与对叔丁氧羰基(Boc)取代的Katritzky盐在叠氮基三甲基硅烷存在时筛选条件,在fac-Ir(ppy)3作为光催化剂,氯仿为溶剂的条件下以81% 的分离产率获得了目标产物。
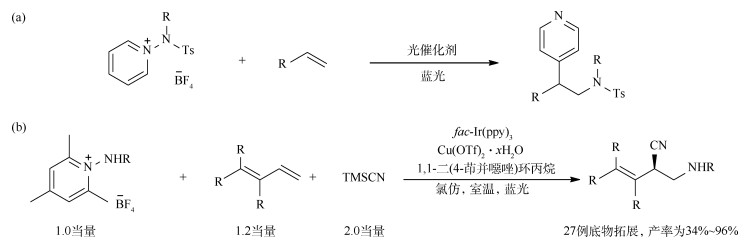
而关于引入含碳基团的方法亦有文献报道:2019年,Moon等[56]通过Katritzky盐与烯烃的偶联反应获得了一个同时含有吡啶基和氨基的烯烃加成产物,该反应的特殊之处在于与烯烃加成的2个组分分别来自Katritzky盐的氨基部分和吡啶部分,没有额外的第3种组分参与反应即可完成加成,其所用烯烃的烯丙位上均连有1个含O或N原子的取代基;在K3PO4条件下,以曙红Y为光催化剂,二甲基亚砜(dimethyl sulfoxide,DMSO)为溶剂的最优条件下,通过改变氨基和吡啶基上的取代基进行底物拓展(图 7(a))。2023年,祝介平课题组的Forster等[57]又利用光催化Katritzky盐与1,3-丁二烯的3组分偶联反应实现了氰基对烯烃的立体选择性1,2-加成,以苯基1,3-丁二烯与对Boc取代的Katritzky盐在三甲基硅氰存在时筛选条件,并在fac-Ir(ppy)3和水合Cu(OTf)2同时作为催化剂、氯仿为溶剂且配体L1(结构为1,1-二(4-茚并噁唑)环丙烷)存在的条件下,以62% 的分离产率获得了目标产物(图 7(b)),结合该课题组先前在烯烃中引入含氮基团的工作来看,其利用Katritzky盐产生的氮自由基,解决了亲核性基团难以通过传统的亲电加成过程与烯烃反应的问题。
Katritzky盐对烯烃的加成反应研究起步较早,是该领域研究的基础。该类反应可以同时在不饱和烃中引入2个含有杂原子的取代基,相比单官能团反应更为高效;缺点是不能直接成环,因而这类反应在实际合成的应用中较为有限。
2.2 环加成
Katritzky盐对不饱和烃双官能团化另一种方式是在不饱和烃两侧引入同一个化合物的2个活性位点成环,即环加成。这种方式可以构建出生物活性分子或者药物中常见的环状体系,在合成中具有较大的应用意义。
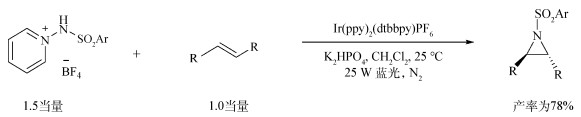
对这类反应研究较早的是许鹏飞课题组:2018年,Yu等[58]首先利用Katritzky盐与烯烃在光催化剂和碱同时存在的条件下,进行自由基偶联,合成了N-苯磺酰基取代的吖啶类化合物(图 8),该反应具有立体选择性;以2-甲基苯乙烯和对甲苯磺酰基取代的Katritzky盐在氮气保护下光照作为模板反应,筛选出以Ir(ppy)2(dtbbpy)PF6作为光催化剂,KH2PO4为碱的最优条件,以78% 的分离产率(非对映异构体比例(diastereomeric ratio,dr) > 20∶1)获得了目标产物;随后分别替换烯烃和Katritzky盐的取代基部分进行底物拓展,合成了具有较高活性的吖啶三元环,通过后续反应可以转化为其他常见的含N杂环,可用在一系列含N化合物的合成当中。
而更具有意义的[3+2]和[4+2]环加成反应也在随后通过该方法实现。2022年,哈尔滨工业大学夏吾炯课题组的Shi等利用烯基酰胺的Katritzky盐和烯烃在光照条件下相互偶联(图 9(a)),发生[3+2]环加成反应完成丁内酰胺的合成,该反应具有立体选择性,dr值> 20∶1;以3-苯基丙烯酰胺的Katritzky盐和苯乙烯为原料进行条件筛选,表明以fac-Ir(ppy)3为光催化剂、NaH2PO4为碱,在DMSO和乙腈的混合溶剂(二者体积比为1∶1)中可以得到最优产率(分离产率72%);通过替换苯乙烯和苯丙酰胺的取代基进行底物拓展,以2,2,6,6-四甲基哌啶-1-氧化物(2,2,6,6-tetramethylpiperidine-1-oxyl,TEMPO)、Hantzsch酯实验和动力学实验验证了自由基机理,提出在氮自由基进攻烯烃后,另一个C=C键反过来进攻新生成的C正离子发生1次分子内的亲电加成,从而成环。同年,兰州大学于炜课题组的Wang等[60]以fac-Ir(ppy)3作为光催化剂催化苯甲酰胺的Katritzky盐和芳香族或脂肪族烯烃,于光照下发生[3+2]或[4+2]环加成反应合成了噁唑或戊内酰胺(图 9(b));基于以往Katritzky盐和烯烃或炔烃的双官能团环化的反应,分别以芳香族和脂肪族烯烃拓展了一系列底物,结果表明[3+2]产物产率普遍较高,仅有少数不反应;而[4+2]产物产率多在50% 以下,产率较低;通过反应中自由能变化解释了为何芳香族或脂肪族烯烃分别倾向于生成[3+2]或[4+2]环加成产物。[3+2]或[4+2]环加成过程的实现大大拓宽了该反应双官能团化的适用范围,可以用于含氮五或六元杂环的高效合成,从而进一步合成含有复杂环状体系的化合物。2023年,南京大学朱成建课题组的Pan等[61]通过2-烯丙基苯甲酰胺(或2-烯丙基苯胺的酰基衍生物)实现了异苯并呋喃或苯并噁嗪类化合物的合成(图 9(c)),N-苯基-2-(1-苯基烯丙基)苯甲酰胺和N-苯磺酰胺Katritzky盐作为模板,确定了以5CzBN为光催化剂的最优条件,并在1,2-二氯乙烷为溶剂的条件下获得了66%的产率;随后替换烯烃和Katritzky盐上的取代基进行底物拓展,得到了一系列产率较好的底物,并基于TEMPO、二丁基羟基甲苯(butylated hydroxytoluene,BHT)和动力学实验提出了反应机理,提出氮自由基在被烯烃捕获后由O原子进攻新生成的碳自由基成环,而原料中苯乙烯邻位的取代基是—CONH—还是—NHCO—决定了新生成的环是五元环还是六元环,即分别对应异苯并呋喃和苯并噁嗪。
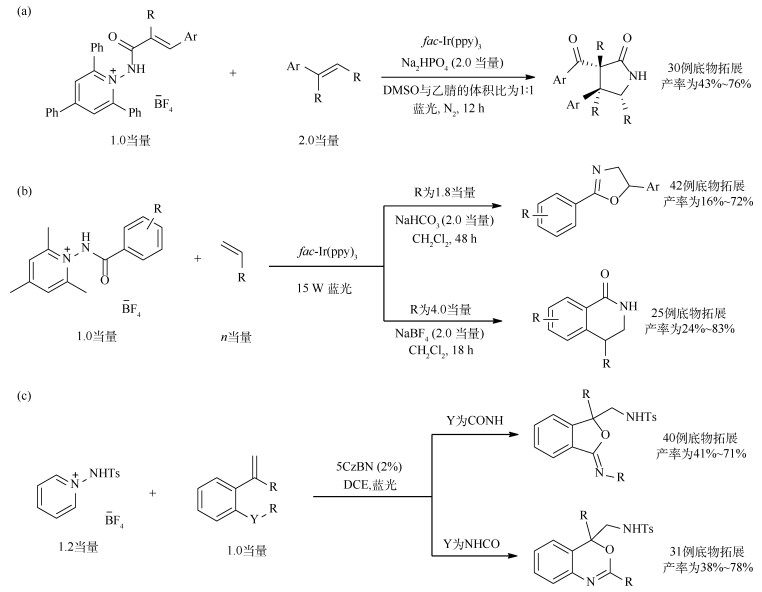 下载:
全尺寸图片
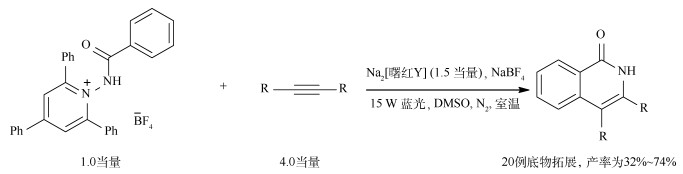
除了烯烃的环加成外,2020年,夏吾炯课题组的Zhao等[62]报道了Katritzky盐用于炔烃[4+2]环加成的工作(图 10):首先,利用苯甲酰胺取代的三苯基Katritzky盐与炔烃的反应作为模板反应,筛选出以曙红Y二钠盐作为光催化剂的最优条件,并在NaBF4存在的情况下以72% 的分离产率获得了四氢吡啶类化合物;然后,替换Katritzky盐和烯烃的取代基进行底物拓展,获得了含有不同取代基如苯环、萘环和噻吩环等的取代产物;最后,通过TEMPO实验、Hantzsch酯反应及动力学实验提出了自由基反应历程。值得注意的是,该课题组还尝试以烯烃代替炔烃进行反应,但未能得到目标产物。
Katritzky盐对烯烃的环加成反应,不仅能够合成高活性的氮杂三元环(吖啶),也能够合成化合物中常见的五或六元环。而夏吾炯课题组更是将该反应拓展至炔烃,使得环加成反应的适用范围得到了进一步拓展。
2.3 其他反应
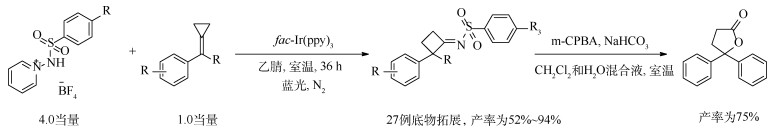
除上述工作外,还有一些课题组对其他方式的双官能团化过程进行了探索。2017年,许鹏飞课题组的Liu等[63]利用Katritzky盐与环丙基取代的烯烃反应,得到取代环丁烷类化合物(图 11),以二苯基环丙基乙烯和对甲苯磺酰胺Katritzky盐的反应为模板,得到85% 的最优产率(以fac-Ir(ppy)3为光催化剂,烯烃和Katritzky盐的物质的量比为1∶4,乙腈为溶剂),替换烯烃上苯环的取代基以及Katritzky盐上苯磺酰胺的取代基进行底物拓展,得到一系列产率良好的产物;尝试将其氧化为五元环内酯,推测该反应机理是在烯烃捕获氮自由基之后,环丙基发生1次C—C键重排并扩环从而生成四元环结构。该反应的亮点在于能够高产率获得一般方法不易得到的环丁烷结构,缺点是反应时间太长。
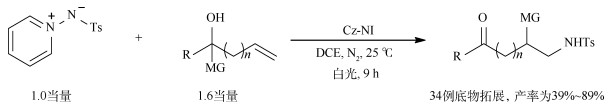
2022年,许鹏飞课题组和徐国强课题组合作,通过Katritzky内盐和含有叔羟基的末端烯烃反应合成了末端取代的烷基酮类化合物(图 12)[64],该反应采用了一种特殊的非金属光催化剂Cz-NI,在白光照射下使Katritzky内盐产生氮自由基并进攻烯烃,随后叔羟基上的迁移基团迁移至新生成的碳自由基的位置,同时羟基转变为羰基完成反应;尝试了多种不同的烷基取代基、迁移基团、Katritzky盐的取代基以及不同的碳链长度获得了多种不同的底物,证明该反应有较强的兼容性,并非一般的加成反应,另一个官能团化基团是在羟基转变为羰基的同时重排形成的,类似于频哪醇重排。
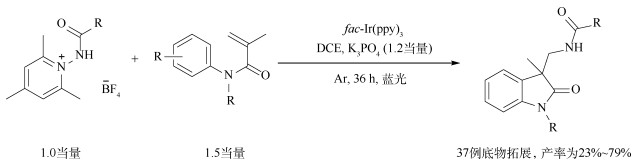
2022年,兰州大学于炜课题组的Wang等[65]提出了一种Katritzky盐与酰苯胺反应合成氮杂6-5骈环的方法(图 13),首先通过以N-苯基丙烯酰胺与苯甲酰胺的Katritzky盐为原料的模板底物,筛选出fac-Ir(ppy)3为光催化剂、K3PO4为碱的最优条件(分离产率81%);替换烯烃和Katritzky盐上的取代基进行底物拓展,多数能够得到较好产率,但有少数得到混合物或不反应;通过TEMPO实验和BHT实验初步验证了该反应经过了自由基历程,并提出了反应机理,该反应在烯烃捕获氮自由基之后,新生成的碳自由基经过SET过程变为碳正离子,与烯烃上的苯环发生分子内傅-克反应后成环。
文献[63-65]有一个共同点:在氮自由基被不饱和烃捕获后,新生成的活性位点会以其他传统反应的机理,如C—C键重排、傅-克烷基化、频哪醇重排等完成最后目标结构的构建,且这些过程均为典型的C正离子过程。这也侧面印证了该类反应中存在含有C正离子的中间体。
3. 芳香族化合物C—H键官能团化反应
芳香族化合物C—H键官能团化反应,即通过光催化Katritaky盐产生氮自由基,在芳香化合物的C—H键上引入1个含氮官能团的反应。其结果上等同于传统的由过渡金属催化的C—N键偶联反应(如上文提到的Ullmann偶联等)。相较于传统反应,光催化反应所需的底物中不必含有活性位点(如X、硼酸取代基等,较不稳定),也不需要剧烈的条件(如加热)。该类反应的机理基本相同,反应效率主要取决于所用催化剂。
3.1 金属催化剂
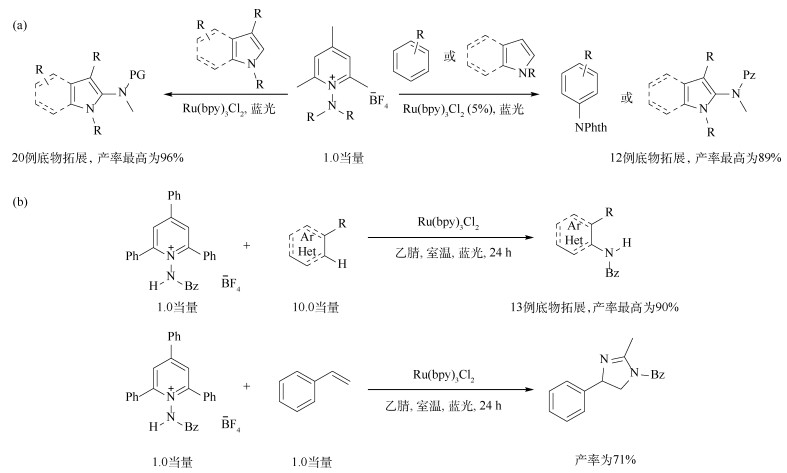
2015年,Greulich等[66]通过Ru催化Katritzky盐产生氮自由基完成苯环及(苯并)吡咯的胺化反应(图 14(a)),合成了多种氨基取代基不同的Katritzky盐,针对不同种类的芳香化合物进行底物拓展(氨基保护基为对甲苯磺酰基、叔丁氧羰基和丁内酰胺基团),并表明该反应在芳香化合物存在给电子基团时产率较高,而存在吸电子基团时产率较低。2022年,大连理工大学李亚明课题组的Xia等[67]通过Ru催化Katritzky盐实现了各种芳环的氨基化(图 14(b));以苯甲酰基取代的Katritzky盐与均三甲基苯的取代反应为模板反应进行筛选,确定当光催化剂为Ru(bpy)3Cl2,物质的量比为1∶10时获得最优产率(73%);随后以该条件替换不同的芳香化合物进行底物拓展,表明若反应以苯乙烯为底物,则可使乙腈为反应物参与反应,生成五元环。
 下载:
全尺寸图片
3.2 非金属催化剂
铂系金属催化光反应的应用较为广泛,与前述双官能团化反应不同,这部分反应中Ru催化剂应用较多,且产率也较为可观。但是铂系金属催化剂的使用成本较高,因此一些非金属催化剂也被开发了出来。非金属催化剂通常是含有较大离域体系的芳香化合物,具有价格低廉的优势。
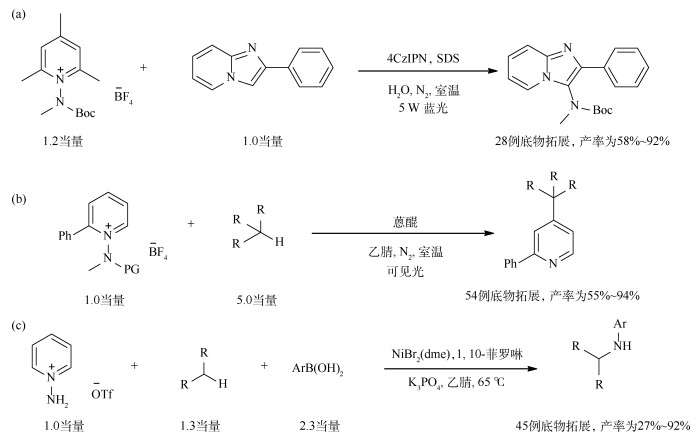
2021年,西南交通大学李加洪课题组的Yang等[68]通过光催化Katritzky盐与咪唑并[1,5-α]吡啶完成杂环氨基化(图 15(a)),以N-Boc取代的Katritzky盐与联苯咪唑并[1,5-α]吡啶在光照下的反应作为模板反应,筛选出四(N-咔唑基)间苯二腈为光催化剂,十二烷基磺酸钠为添加剂的最优条件,分离产率86%;以该条件替换Katritzky盐和咪唑并吡啶上的取代基进行底物拓展。同年,Lee等[69]利用蒽醌催化Katritzky盐在光照下产生氮自由基,同样完成了吡啶4-取代反应(图 15(b));通过条件筛选得到了78% 产率的最优条件,随后进行底物拓展,该反应不仅适用于烷基,而且在酰基作为取代基时也得到了良好的产率。2022年,Roychowdhury等[70]通过Ni催化Katritzky盐产生氮自由基完成N-烷基化反应(图 15(c)),在含有游离氨基的Katritzky盐上用芳基硼酸引入N-取代基,在1,10-菲罗啉为配体的情况下,利用Ni催化产生氮自由基进攻烷基反应物完成N-烷基化;以最有条件替换H3BO3和烷基反应物上的取代基进行底物拓展,得到了一系列产率良好的产物。
 下载:
全尺寸图片
3.3 无催化剂
尽管非金属催化剂价格相对较低,但存在失活的可能性。因此有一小部分研究开始转向对无催化剂条件下光诱导Katritzky盐生成自由基的尝试。
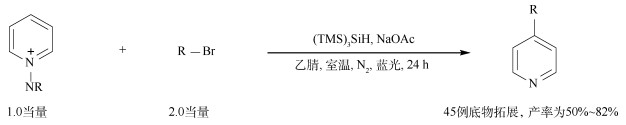
2020年,Jung等[71]通过光照条件下Katritzky盐产生吡啶氮自由基与卤代烃反应完成吡啶环对位的烷基化反应(图 16),该反应不需光催化剂,而以2个当量的三(三甲基硅基)硅烷代替;以甲基对甲苯磺酰基取代的Katritzky盐和环己基溴的模板反应进行条件筛选,得到分离产率为83% 的目标产物;以该条件替换硼酸和烷基反应物上的取代基进行底物拓展,得到了一系列产率良好的产物,并提出了反应机理。
有关无催化剂研究的文献报道相对较少,但是一个较为重要的方向。如果能突破催化剂的限制,那么该类反应不仅能进一步降低成本,而且就环保性、分子利用效率等方面能有更为可观的优化。
4. 烯基醚异构化
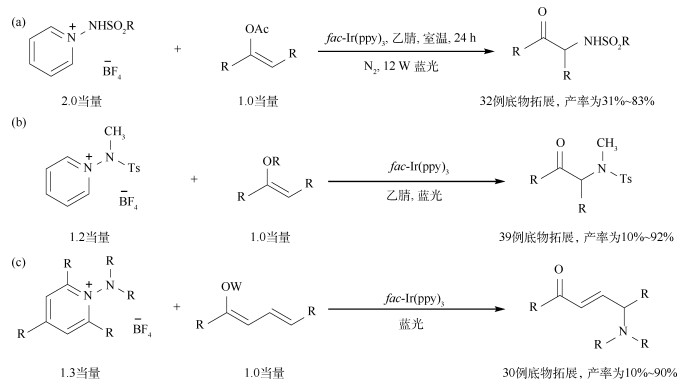
2019年,Wang等[72]也以Katritzky盐和烯基酯类化合物反应,得到了氨基酮类化合物(图 17(a)),其以对甲苯磺酰基取代的Katritzky盐和2-对甲基苯基乙酸乙烯酯为原料,在fac-Ir(ppy)3作光催化剂的条件下发生偶联反应为模板反应获得了82% 的分离产率,随后通过改变烯烃和磺酰基的取代基进行底物拓展;表明当烯烃连有给电子取代基的苯环兼容性较好,但对吸电子苯环、杂环以及烷基取代基兼容性较差,存在一定的局限性。同年,Gryko课题组的Goliszewska等[73]改进了上述反应,以Katritzky盐和烯基醚或酯类化合物反应得到了氨基酮类化合物(图 17(b));该反应以fac-Ir(ppy)3为光催化剂,使对甲苯磺酰基取代的Katritzky盐和2-苯基乙酸乙烯酯的偶联反应获得了96% 的分离产率(核磁产率95%),并对O-取代基以及烯基醚或酯上的3个取代基进行了底物拓展;尝试了各种取代的苯基作为取代基,如噻吩、吡啶、苯并噁唑等杂环,以及脂肪链取代基,甚至是脂肪环取代基,均获得了较好的产率;同时尝试了将羰基替换为醛基、酯基和1,3-二羰基进行反应,不过没有得到特别良好的产率,将该反应用于Adrenalone化合物的合成,并提出了反应机理。2022年,该课题组的Szabo等[74]又利用1,3-丁二烯的烯基醚衍生物与Katritzky盐、经过自由基反应合成了共轭烯酮(图 17(c)),其以对甲基苯磺酰胺的Katritzky盐和苯基1,3-丁二烯的叔丁基二甲氧基醚的反应作为模板反应筛选条件,表明当以fac-Ir(ppy)3为光催化剂时可以获得最优产率(产率90%),替换Katritzky盐和丁二烯上的取代基进行底物拓展,并对反应机理进行了推测。
 下载:
全尺寸图片
上述研究表明Katritzky盐不仅被用于不饱和烃双官能团化和芳香化合物C—H键的官能团化,还被用于烯基醚异构化为氨基醛酮的合成。该途径类似于Machael反应的1,4-加成过程,但产物中引入了氨基,就C原子的官能团化而言意义更为重大。
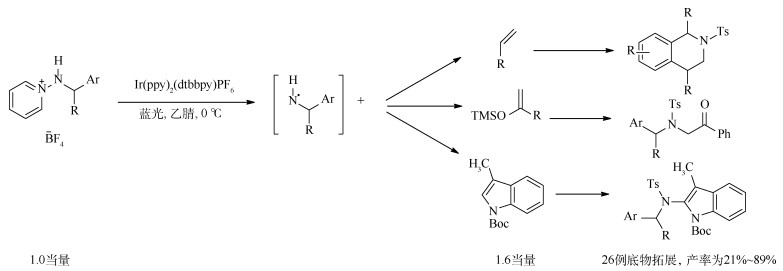
另外,2022年,Powers课题组的Maity等[75]开发了一种光催化烯烃与Katritzky盐偶联的方法,可对不同种类底物实现烯烃双官能团化、烯基醚异构化为醛酮,以及芳环C—H双官能团化(图 18):首先以N-对甲基苯磺酰基-1-苯基乙胺的Katritzky盐与苯乙烯的双官能团化反应为模板反应,光照条件下以Ir(ppy)2(dtbbpy)PF6为光催化剂反应,获得了分离产率71% 的目标产物;随后更换不同烯烃进行底物拓展,多数产率良好,但值得注意的是当烯烃一端有2个大位阻取代基时,不会发生双官能团化,只能活化烯烃末端位置;最后更换了吲哚底物和烯基醚类底物,分别获得了吲哚β位C—H键活化产物和氨基酮类产物;还通过替换不同类型底物,同时完成了不饱和烃双官能团化、芳香化合物C—H键的官能团化和烯基醚异构化3种反应。以上文献反映了Katritzky盐在其他反应中应用的潜力,在对已知反应的优化和新反应的突破上存在一定的可能性。
5. 总结与展望
氮自由基作为一类较为新颖的自由基中间体,在参与生成C—N键的偶联反应时相比传统方法有着绿色、高效、反应条件温和等优势。自HLF反应被提出以来的一个多世纪里,化学家们开发出利用碘试剂、腈试剂、过渡金属和光催化等多种产生氮自由基的方法,并应用于不饱和烃双官能团化、芳香化合物官能团化等转化中。许多有机化学家为该领域研究做出了贡献,但仍有很大的探索空间,如发展高对映选择性的反应(这对于生物学及医药学领域有很大的意义),开发高效的化学转化以获得结构新颖的新化学实体进而拓展未知化学空间,探索该方法在天然产物和药物分子合成中的广泛应用,以及发展其他官能团化反应等。总体来说,与碳自由基反应取得的进展相比,氮自由基的发展依旧充满挑战和机遇,也必将异军突起,为发掘新型反应、新型试剂和新型应用带来希望。
-
下载:
全尺寸图片
图 3 一些常见的光催化剂 (a)[Ru(bpy)3]2+;(b)fac-Ir(ppy)3;(c)曙红Y
下载:
全尺寸图片
下载:
全尺寸图片
下载:
全尺寸图片
下载:
全尺寸图片
下载:
全尺寸图片
下载:
全尺寸图片
-
[1] HOFMANN A W, UEBER D E. Über die einwirkung des broms in alkalischer lösung auf die amine[J]. Berichte der Deutschen Chemischen Gesellschaft, 1883, 16(1): 558-560. doi: 10.1002/cber.188301601120 [2] LÖFFLER K, FREYTAG C. Über eine neue bildungsweise von N-alkylierten pyrrolidinen[J]. Berichte der Deutschen Chemischen Gesellschaft, 1909, 42(3): 3427-3431. doi: 10.1002/cber.19090420377 [3] LÖFFLER K. Über eine neue bildungsweise N-alkylierter pyrrolidine[J]. Berichte der Deutschen Chemischen Gesellschaft, 1910, 43(2): 2035-2048. doi: 10.1002/cber.191004302146 [4] BOCK H, KOMPA K L. Dialkylamination: a new aromatic substitution reaction[J]. Angewandte Chemie International Edition, 1965, 4(9): 783. [5] MINISCI F, GALLI R. A new, highly selective, type of aromatic substitution: homolytic amination of phenolic ethers[J]. Tetrahedron Letters, 1965, 6(8): 433-436. doi: 10.1016/S0040-4039(00)89973-6 [6] NEALE R S, HINMAN R L. The chemistry of ion radicals: the free radical addition of N-chlorodialkylamines to butadiene[J]. Journal of the American Chemical Society, 1963, 85: 2666-2667. doi: 10.1021/ja00900a033 [7] NEALE R S. The chemistry of nitrogen radicals Ⅲ: the addition of dialkyl-N-chloramimes to substituted olefins[J]. Tetrahedron Letters, 1966, 7(5): 483-488. doi: 10.1016/S0040-4039(00)72907-8 [8] LOCKHART R W, SNYDER, R W, CHOW Y L. Generation and reactivity of aminyl and aminylium radicals[J]. Journal of the Chemical Society, Chemical Communications, 1976, 2: 52a. [9] CHOW Y L. Nitrosamine photochemistry: reactions of aminium radicals[J]. Accounts of Chemical Research, 1973, 6(10): 354-360. doi: 10.1021/ar50070a005 [10] CHOW Y L. Photolysis of N-nitrosoamines[J]. Tetrahedron Letters, 1964, 5(34): 2333-2338. doi: 10.1016/S0040-4039(01)89449-1 [11] CHOW Y L, PERRY R A. Chemistry of amidyl radicals: intramolecular reactivities of alkenyl amidyl radicals[J]. Canadian Journal of Chemistry, 1985, 63(8): 2203-2210. doi: 10.1139/v85-362 [12] WAGNER B D, RUEL G, LUSZTYK J. Absolute kinetics of aminium radical reactions with olefins in acetonitrile solution[J]. Journal of the American Chemical Society, 1996, 118(1): 13-19. doi: 10.1021/ja950133y [13] EDWARDS O E, ROSICH R S. Photolysis of a mediumring nitrosamide[J]. Canadian Journal of Chemistry, 1967, 45(11): 1287-1290. doi: 10.1139/v67-209 [14] FORRESTER A R, GILL M, SADD J S, et al. New chemistry of iminyl radicals[J]. Journal of the Chemical Society, Chemical Communications, 1975, 8: 291-292. [15] FORRESTER A R, INGRAM A S, THOMSON R H. Persulphate oxidations. Part Ⅵ: oxidation of biphenyl-2-carboxamides[J]. Journal of the Chemical Society, Perkin Transactions, 1972, 1: 2847-2853. [16] FORRESTER A R, GILL M, MEYER C J, et al. Iminyls. Part 1: generation of iminyls[J]. Journal of the Chemical Society, Perkin Transactions, 1979, 1: 606-611. [17] FORRESTER A R, GILL M, SADD J S, et al. Iminyls. Part 2: intramolecular aromatic substitution by iminyls. A new route to phenanthridines and quinolines[J]. Journal of the Chemical Society, Perkin Transactions, 1979, 1: 612-615. [18] ZARD S Z. Iminyl radicals: a fresh look at a forgotten species (and some of its relatives)[J]. Synlett, 1996(12): 1148-1154. [19] BOIVIN J, FORQUET E, ZARD S Z. Cyclisation of imine radicals derived from sulphenylimines: a simple access to Δ1-pyrrolines[J]. Tetrahedron Letters, 1990, 31(1): 85-88. doi: 10.1016/S0040-4039(00)94340-5 [20] BOIVIN J, FOUQUET E, ZARD S Z. Multiple radical additions starting with iminyl radicals derived from sulphenylimines[J]. Tetrahedron Letters, 1990, 31(25): 3545-3548. doi: 10.1016/S0040-4039(00)94438-1 [21] DICKINSON J M, MURPHY J A. Pyrrolidines and allylic amines from radical-induced cleavage of aziridines[J]. Tetrahedron, 1992, 48(7): 1317-1326. doi: 10.1016/S0040-4020(01)90793-8 [22] DICKINSON J M, MURPHY J A. Regiospecific radical-induced cleavage of aziridines: syntheses of allylic amines and pyrrolidines[J]. Journal of the American Chemical Society, Chemical Communications, 1990, 5: 434-436. [23] NANNI D, PARESCHI P, RIZZOLI C, et al. Radical annulations and cyclisations with isonitriles: the fate of the intermediate imidoyl and cyclohexadienyl radicals[J]. Tetrahedron, 1995, 51(33): 9045-9062. doi: 10.1016/0040-4020(95)00348-C [24] TOGO H, HOSHINA Y, MURAKI T, et al. Study on radical amidation onto aromatic rings with (diacyloxyiodo) arenes[J]. The Journal of Organic Chemistry, 1998, 63(15): 5193-5200. doi: 10.1021/jo980450y [25] NICOLAOU K C, ZHONG Y L, BARAN P S. New synthetic technology for the rapid construction of novel heterocycle. Part 1: the reaction of Dess-Martin Periodinane with snilides and related compounds[J]. Angewandte Chemie International Edition, 2000, 39(3): 622-625. doi: 10.1002/(SICI)1521-3773(20000204)39:3<622::AID-ANIE622>3.0.CO;2-B [26] NICOLAOU K C, BARAN P S, KRANICH R, et al. Mechanistic studies of periodinane-mediated reactions of anilides and related systems[J]. Angewandte Chemie International Edition, 2001, 40(1): 202-206. doi: 10.1002/1521-3773(20010105)40:1<202::AID-ANIE202>3.0.CO;2-3 [27] NICOLAOU K C, BARAN P S, ZHONG Y L, et al. Iodine (V) reagents in organic synthesis. Part 3: new routes to heterocyclic compounds via o-iodoxybenzoic acid-mediated cyclizations: generality, scope, and mechanism[J]. Journal of the American Chemical Society, 2002, 124(10): 2233-2244. doi: 10.1021/ja012126h [28] ZABAWA T P, KASI D, CHEMLER S R. Copper (Ⅱ) acetate promoted intramolecular diamination of unactivated olefins[J]. Journal of the American Chemical Society, 2005, 127(32): 11250-11251. doi: 10.1021/ja053335v [29] ZHAO B, PENG X, CUI S, et al. Cu (Ⅰ)-catalyzed regioselective diamination of conjugated dienes via dual mechanistic pathways[J]. Journal of the American Chemical Society, 2010, 132(32): 11009-11011. doi: 10.1021/ja103838d [30] GÖTTLICH R. Copper (Ⅰ)-catalyzed intramolecular addition of N-chloroamines to double bonds under aprotic conditions. Towards a stereoselective catalytic radical reaction[J]. Synthesis, 2000(11): 1561-1564. [31] WANG F L, DONG X Y, LIN J S, et, al. Catalytic asymmetric radical diamination of alkenes[J]. Chemistry, 2017, 3(6): 979-990. doi: 10.1016/j.chempr.2017.10.008 [32] NOACK M, GÖTTLICH R. Copper (Ⅰ) catalysed cyclisation of unsaturated N-benzoyloxyamines: an aminohydroxylation via radicals[J]. Chemical Communications, 2002, 5: 536-537. [33] FOO K, SELLA E, THOME I, et al. A mild, ferrocene-catalyzed C-H imidation of (hetero) arenes[J]. Journal of the American Chemical Society, 2014, 136(14): 5279-5282. doi: 10.1021/ja501879c [34] LEGNANI L, PRINA C G, MORANDI B. Direct and practical synthesis of primary anilines through iron-catalyzed C-H bond amination[J]. ACS Catalysis, 2016, 6(12): 8162-8165. doi: 10.1021/acscatal.6b02576 [35] LIU J, WU K, SHEN T, et al. Fe-catalyzed amination of (hetero) arenes with a redox active aminating reagent under mild conditions[J]. Chemistry, 2017, 23(3): 563-567. doi: 10.1002/chem.201605476 [36] TURNER O J, HIRST D J, MURPHY J A. Hydrogen atom transfer-mediated domino cyclisation reaction to access (spiro)-quinazolinones[J]. Chemistry, 2020, 26(14): 3026-3029. doi: 10.1002/chem.201905712 [37] SEE Y Y, SANFORD M S. C-H amination of arenes with hydroxylamine[J]. Organic Letters, 2020, 22(8): 2931-2934. doi: 10.1021/acs.orglett.0c00598 [38] ISCHAY M A, ANZOVINO M E, DU J, et al. Efficient visible light photocatalysis of [2+2] enone cycloadditions[J]. Journal of the American Chemical Society, 2008, 130(39): 12886-12887. doi: 10.1021/ja805387f [39] NICEWICZ D A, MACMILLAN D W C. Merging photoredox catalysis with organocatalysis: the direct asymmetric alkylation of aldehydes[J]. Science, 2008, 322(5898): 77-80. doi: 10.1126/science.1161976 [40] NARAYANAM J M R, TUCKER J W, STEPHENSON C R J. Electron-transfer photoredox catalysis: development of a tin-free reductive dehalogenation reaction[J]. Journal of the American Chemical Society, 2009, 131(25): 8756-8757. doi: 10.1021/ja9033582 [41] BAPAT J B, BLADE R J, BOULTON A J, et al. Pyridines as leaving groups in synthetic transformations: nucleophilic displacements of amino groups, and novel preparations of nitriles and isocyanates[J]. Tetrahedron Letters, 1976, 17(31): 2691-2694. doi: 10.1016/S0040-4039(00)77797-5 [42] GRUNTZ U, KATRITZKY A R, KENNY D H, et al. Pyridines as leaving groups in synthetic transformations: conversion of amines into esters[J]. Journal of the Chemical Society, Chemical Communications, 1977, 20: 701. [43] KATRITZKY A R, MARSON C M. Pyrylium mediated transformations of primary amino groups into other functional groups[J]. Angewandte Chemie International Edition, 1984, 23(6): 420-429. doi: 10.1002/anie.198404201 [44] SOWMIAH S, ESPERANCA J M S S, REBELO L P N, et al. Pyridinium salts: from synthesis to reactivity and applications[J]. Organic Chemistry Frontiers, 2018, 5(3): 453-493. doi: 10.1039/C7QO00836H [45] ULLMANN F, BIELECKI J. Ueber synthesen in der biphenylreihe[J]. Berichte der Deutschen Chemischen Gesellschaft, 1901, 34(2): 2174-2185. doi: 10.1002/cber.190103402141 [46] GUARM A S, BUCHWALD S L. Palladium-catalyzed aromatic aminations with in situ generated aminostannanes[J]. Journal of the American Chemical Society, 1994, 116(17): 7901-7902. doi: 10.1021/ja00096a059 [47] LOUIE J, HARTWIG J F. Palladium-catalyzed synthesis of arylamines from aryl halides. Mechanistic studies lead to coupling in the absence of tin reagents[J]. Tetrahedron Letters, 1995, 36(21): 3609-3612. doi: 10.1016/0040-4039(95)00605-C [48] CHAN D, MONACO K, WANG R, et al. New N-and O-arylations with phenylboronic acids and cupric acetate[J]. Tetrahedron Letters, 1998, 39(19): 2933-2936. doi: 10.1016/S0040-4039(98)00503-6 [49] LAM, P, CLARK, C, SAUBERN S, et al. New aryl/heteroaryl C-N bond cross-coupling reactions via arylboronic acid/cupric acetate arylation[J]. Tetrahedron Letters, 1998, 39(19): 2941-2944. doi: 10.1016/S0040-4039(98)00504-8 [50] MIYAZAWA K, KOIKE T, AKITA M. Regiospecific intermolecular aminohydroxylation of olefins by photoredox catalysis[J]. Chemistry, 2015, 21(33): 11677-11680. doi: 10.1002/chem.201501590 [51] MIYAZAWA K, KOIKE T, AKITA M. Aminohydroxylation of olefins with iminopyridinium ylides by dual Ir photocatalysis and Sc (OTf)3 catalysis[J]. Tetrahedron, 2016, 72(48): 7813-7820. doi: 10.1016/j.tet.2016.05.045 [52] WU Y L, JIANG M, RAO L, et al. Selective three-component 1, 2-aminoalkoxylation of 1-aryl-1, 3-dienes by dual photoredox and copper catalysis[J]. Organic Letters, 2022, 24(14): 7470-7475. [53] MO J N, YU W L, CHEN J Q, et al. Regiospecific three-component aminofluorination of olefins via photoredox catalysis[J]. Organic Letters, 2018, 20(15): 4471-4474. doi: 10.1021/acs.orglett.8b01760 [54] GUO W S, WANG Q, ZHU J P. Selective 1, 2-aminoisothiocyanation of 1, 3-dienes under visible light photoredox catalysis[J]. Angewandte Chemie International Edition, 2021, 60(8): 4085-4089. doi: 10.1002/anie.202014518 [55] FORSTER D, GUO W S, WANG Q, et al. Photoredox catalytic three-component amidoazidation of 1, 3-dienes[J]. ACS Catalysis, 2021, 11(17): 10871-10877. doi: 10.1021/acscatal.1c03545 [56] MOON Y, PARK B, KIM I, et al. Visible light induced alkene aminopyridylation using N-aminopyridinium salts as bifunctional reagents[J]. Nature Communications, 2019, 10(1): 1-9. doi: 10.1038/s41467-018-07882-8 [57] FORSTER D, GUO W S, WANG Q, et al. Dual photoredox and copper catalysis: enantioselective 1, 2-amidocyanation of 1, 3-dienes[J]. ACS Catalysis, 2023, 13(11): 7523-7528. doi: 10.1021/acscatal.3c01782 [58] YU W L, CHEN J Q, WEI Y L, et al. Alkene functionalization for the stereospecific synthesis of substituted aziridines by visible-light photoredox catalysis[J]. Chemical Communications, 2018, 54(16): 1948-1951. doi: 10.1039/C7CC09151F [59] SHI C C, GUO L, GAO H, et al. Highly diastereoselective synthesis of γ-lactams enabled by photoinduced deaminative [3+2] annulation reaction[J]. Organic Letters, 2022, 24(32): 4365-4370. [60] WANG Y Z, LIANG P Y, LIU H C, et al. Visible-light-driven [3+2]/[4+2] annulation reactions of alkenes with N-aminopyridinium salts[J]. Organic Letters, 2022, 24(32): 6037-6042. [61] PAN C D, LUO S P, WU Y C, et al. Photo-induced cyclization of olefinic amides towards sulfonamidylated iminoisobenzofurans and benzoxazines[J]. Organic Chemistry Frontiers, 2023, 10(14): 3479-3484. http://www.nstl.gov.cn/paper_detail.html?id=72c94cc4d1651bcd1ccff38adde3b733 [62] ZHAO Y T, SHI C C, SU X, et al. Synthesis of isoquinolones by visible-light induced deaminative [4+2] annulation reactions[J]. Chemical Communications, 2020, 56(39): 5259-5262. [63] LIU W D, XU G Q, HU X Q, et al. Visible-light-induced aza-pinacol rearrangement: ring expansion of alkylidenecyclopropanes[J]. Organic Letters, 2017, 19(23): 6288-6291. [64] ZHANG J H, XIAO T F, JI Z Q, et al. Organic photoredox catalytic amino-heteroarylation of unactivated olefins to access distal amino ketones[J]. Chemical Communications, 2022, 58(17): 2882-2885. [65] WANG Y Z, LIN W J, LIU H C, et al. Visible-light-promoted radical amidoarylation of arylacrylamides towards amidated oxindoles[J]. Organic Chemistry Frontiers, 2022, 9(8): 2164-2168. [66] GREULICH T W, DANILIUC C G, STUDER A. N-aminopyridinium salts as precursors for N-centered radicals-direct amidation of arenes and heteroarenes[J]. Organic Letters, 2015, 17(2): 254-257. [67] XIA C C, HAO X Y, JIN K, et al. Visible-light-mediated direct amidation of arenes and heteroarenes with N-aminopyridinium salts[J]. Synlett, 2022, 33(15): 1551-1555. [68] YANG Z L, CAO K, PENG X Y, et al. Micellar catalysis: visible-light mediated imidazo[1, 2-a]pyridine C-H amination with N-aminopyridinium salt accelerated by surfactant in water[J]. Chinese Journal of Chemistry, 2021, 39(12): 3347-3352. [69] LEE W, JUNG S, KIM M, et al. Site-selective direct C-H pyridylation of unactivated alkanes by triplet excited anthraquinone[J]. Journal of the American Chemical Society, 2021, 143(7): 3003-3012. [70] ROYCHOWDHURY P, HERRERA R G, TAN H, et al. Traceless benzylic C-H amination via bifunctional N-aminopyridinium intermediate[J]. Angewandte Chemie International Edition, 2022, 61(28): e202200665. [71] JUNG S, SHIN S, PARK S, et al. Visible-light-driven C4-selective alkylation of pyridinium derivatives with alkyl bromides[J]. Journal of the American Chemical Society, 2020, 142(26): 11370-11375. [72] WANG L, CHENG P, WANG X H, et al. Visible-light promoted sulfonamidation of enol acetates to α-amino ketones based on redoxneutral photocatalysis[J]. Organic Chemistry Frontiers, 2019, 6(22): 3771-3775. [73] GOLISZEWSKA K, RYBICKA J K, SZURMAK J, et al. Visible-light-mediated amination of π-nucleophiles with N-aminopyridinium salts[J]. The Journal of Organic Chemistry, 2019, 84(24): 15834-15844. [74] SZABO K F, GOLISZEWSKA K, SZURMAK J, et al. Site-selective, photocatalytic vinylogous amidation of enones[J]. Organic Letters, 2022, 24(14): 8120-8124. [75] MAITY A, ROYCHOWDHURY P, HERRERA R G, et al. Diversification of amidyl radical intermediates derived from C-H aminopyridylation[J]. Organic Letters, 2022, 24(14): 2762-2766.