
ML-driven process optimization and mechanistic insights into controlled and living polymerizations
-
摘要:
可控/活性聚合因其优异的相对分子质量与拓扑结构调控性,是合成高性能高分子材料的重要手段,然而该类聚合过程通常具有多因素交互、多尺度动力学和反应条件与聚合物性质呈现高度非线性等特征,导致传统聚合物设计存在计算成本高,跨体系迁移性差、全局优化能力有限等问题。近年来,机器学习(ML)方法基于实验、文献数以及计算仿真等多源数据,能高效挖掘反应条件、单体/催化剂结构与聚合物性质之间的非线性关系,在样本数量有限的条件下实现预测与反向设计,为可控/活性聚合的理性设计提供新方案。本文综述了ML在原子转移自由基聚合、可逆加成-断裂链转移聚合、开环聚合及可控/活性聚合等体系中的应用进展,涵盖数据集构建、特征工程、模型训练与优化、物理约束与可解释性等关键步骤,进一步总结了ML在高通量合成、在线/原位表征与自驱动实验平台的发展,并针对数据稀缺、模型解释性不足与自动化程度有限等挑战,展望了构建标准数据库、发展物理约束ML模型及自驱动实验体系等发展方向。
Abstract:Controlled/living polymerization, owing to its excellent capability for regulating relative molecular mass and topological architecture, has become an important strategy for the synthesis of high-performance polymeric materials. However, such polymerization processes are typically characterized by multi-factor coupling, multiscale reaction dynamics, and highly nonlinear mappings between reaction conditions and polymer properties, which render conventional polymer design approaches reliant on empirical screening or mechanistic modeling limited by high computational cost, poor cross-system transferability, and restricted global optimization capability. In recent years, machine learning (ML) methods, leveraging multi-source data from experiments, literature reports, and computational simulations, have demonstrated strong capability in efficiently uncovering nonlinear relationships between reaction conditions, monomer/catalyst structures, and polymer properties. Even under limited data availability, ML enables rapid property prediction and inverse reaction design, providing a new paradigm for the rational design of controlled/living polymerization processes. This review summarizes recent advances in the application of ML to atom transfer radical polymerization, reversible addition-fragmentation chain transfer polymerization, ring-opening polymerization, and controlled/living polymerization, covering key aspects such as dataset construction, feature engineering, model training and optimization, as well as physical constraints and model interpretability. Furthermore, the integration of ML with high-throughput synthesis, online/in situ characterization techniques, and self-driving experimental platforms is discussed. Finally, in view of challenges including data scarcity, limited model interpretability, and insufficient automation, future perspectives are proposed, emphasizing the development of standardized polymerization databases, physically informed ML models, and self-driving experimental systems.
-
0. 引言
可控/活性聚合是高分子合成领域最具影响力的技术之一,在该过程中通过抑制不可逆的链终止与链转移反应,能在分子水平精确控制聚合度、转化率(monomer conversion,CM)、相对分子质量分散系数(dispersity,Đ)、聚合物拓扑结构及聚合物末端结构,从而实现聚合物主链与侧链结构、共聚物组成及聚合物拓扑结构的精确设计[1-3]。在可控/活性聚合领域,发展出了原子转移自由基聚合(atom transfer radical polymerization,ATRP)、可逆加成-断裂链转移聚合(reversible addition-fragmentation chain transfer polymerization,RAFT)、氮氧自由基介导聚合(nitroxide-mediated polymerization,NMP)、开环聚合(ring-opening polymerization,ROP)及可控/活性配位聚合(controlled/living coordination polymerization,CLCP)等方法。可控/活性聚合策略已被广泛应用于生物医用材料、药物递送、智能响应、自修复材料、功能性涂层与粘合剂、可降解与可再生材料以及柔性电子与光电器件等前沿领域[4-7]。受益于可控/活性聚合对活性链浓度和链转移/终止过程的有效调节,还可定向合成具有嵌段、接枝、支化、星型及超分子等多种拓扑结构的聚合物,实现在分子层面从结构编码到性能调控的跨尺度设计,为高性能、具有特定拓扑结构和功能化的高分子材料开发奠定了方法学基础[8-10]。
然而,可控/活性聚合反应是一个多因素交互体系,影响聚合动力学的因素具有高维度,高度非线性和多时空尺度特征,具体影响其聚合动力学与链结构的因素不仅包括温度、单体与引发剂浓度、催化剂与配体比例、溶剂极性、溶剂黏度影响,还包括传质与传热、扩散、链转移与链终止等过程[11-12]。因此,如何在高维反应参数空间中,快速、精确预测和调控相对分子质量、CM、Đ、拓扑与序列结构是目前可控/活性聚合面临的核心挑战。
传统研究方法常基于机理动力学模型,构建群体平衡方程,来描述反应条件对相对分子质量、CM及链结构演化的影响[13-15]。机理模型需要根据反应机理计算链引发、链增长、链转移、链终止以及可逆活化-失活等步骤对应的动力学速率常数,速率方程的推导和求解过程繁琐,对参数敏感,难以在不同单体体系、与不同规模间迁移。同时,单纯依赖实验观察, 虽可以直观反映材料在特定条件下的性能表现,但往往伴随实验成本高、研发周期长和通量有限的特点,难以实现系统和高效的条件筛选与优化。
自21世纪以来,机器学习(machine learning,ML)在可控/活性聚合领域的研究得以快速发展,发表文献数量逐年增加,逐渐成为描述高维反应条件空间与复杂动力学行为的有力手段(图 1(a))。早期报道的研究工作多使用支持向量机(support vector machine,SVM)[16-17]、随机森林(random forest,RF)[17-18]和多层感知机(multilayer perceptron,MLP)[16, 19-20]等模型(图 1(b)),预测聚合过程中的传播速率常数(kp)、单体反应活性比、数均分子量(number-average molecular weight,Mn)、重均分子量(weight-average molecular weight,Mw)、Đ及CM等关键指标。随着ML算法的发展与算力的进步,越来越多非线性回归模型被用于可控/活性聚合研究。这些模型包括高斯过程回归(gaussian process regression,GPR)[21-22]、梯度提升回归树(gradient boosting regression trees,GBRT)[23-27]和极端梯度提升(extreme gradient boosting,XGBoost)[23, 28]算法等。在具体应用中,研究者将上述模型与贝叶斯优化(Bayesian optimization,BO)[22, 29]、粒子群优化算法(particle swarm optimization,PSO)[19]、遗传算法(genetic algorithm,GA)[30]等全局优化策略结合,可用于在有限实验成本时筛选反应条件,权衡kp、CM、相对分子质量与Đ等指标,从而更有效地探索参数空间。随着神经网络和深度学习方法的发展,卷积神经网络(convolutional neural network,CNN)[31-32]被用于自动从图谱数据中提取多尺度动力学与结构特征,图神经网络(graph neural network,GNN)[33]被用于根据输入的子图或反应图捕捉单体和催化剂分子结构与聚合物性质关系(图 1(c))。
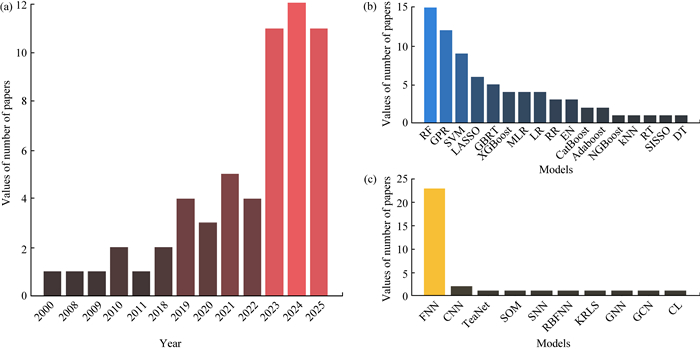 图 1 机器学习(ML)模型在可控/活性聚合领域文献使用现状注:RF为随机森林;GPR为高斯过程回归;SVM为支持向量机;LASSO为最小绝对收缩与选择算子;GBRT为梯度提升回归树;XGBoost为极端梯度提升;MLR为多元线性回归;LR为线性回归;RR为岭回归;EN为弹性网;CatBoost为类别提升算法;Adaboost为自适应提升;NGBoost为自然梯度提升;kNN为k近邻算法;RT为回归树;SISSO为文件独立筛选与稀疏算符模型;DT为决策树;FNN为前馈神经网络;CNN为卷积神经网络;TeaNet为张量嵌入原子网络;SOM为自组织映射神经网络;SNN为堆叠前馈神经网络;RBFNN为径向基神经网络;KRLS核正则化最小二乘回归模型;GNN为图神经网络;GCN为图卷积神经网络;CL为竞争学习神经网络。
(a)逐年发文量;(b)线性模型、树模型和核模型使用统计;(c)神经网络模型使用统计Fig. 1 current application trends of machine learning (ML) models in the field of controlled/living polymerization(a) annual publication volume; (b) distribution of linear-, tree-, and kernel-based models; (c) distribution of employed neural-network-based models 下载:
全尺寸图片
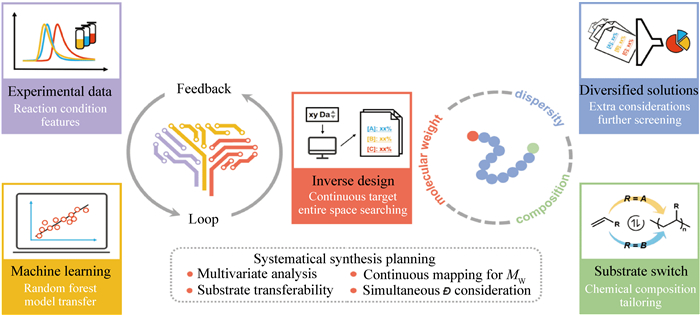
在ML辅助的可控/活性聚合研究中,典型的工作流程如图 2所示[17],从收集反应条件-聚合结果数据集开始,其中反应条件可涵盖单体与链转移剂(chain transfer agent,CTA)类型、配体类型、投料比、催化剂结构、光源或温度以及反应时间等关键参数,而聚合结果则以相对分子质量、Ð及聚合反应速率等相关动力学指标进行表征。通过归一化、比值化以及对类别变量进行独热编码等数据预处理与特征工程手段,将物理化学信息转化为适于ML建模的特征。建立反应条件与聚合结果关系的RF、GBRT或人工神经网络(artificial neural network, ANN)等模型,并通过交叉验证与超参数优化提高模型的泛化和预测能力。再结合遗传算法、网格搜索等手段面向目标性能反向设计反应条件,实现相对分子质量、Ð及CM等的协同调控。如果存在多组可行解,可进一步结合实验可行性与性能约束进行多目标筛选,还可以将新实验结果引入对模型持续更新,形成反馈闭环优化流程。近年来,高通量实验平台不断发展和完善,促使ML在可控/活性聚合研究中逐渐成为数据驱动聚合反应智能优化与自主实验设计系统的核心,使可控/活性聚合研究从经验驱动向数据驱动,再到模型与实验协同驱动的方式转变。
 下载:
全尺寸图片
本文围绕上述工作流程,根据近年来的文献报道,系统梳理可控/活性聚合中数据来源、特征工程、模型选择与训练、模型优化及模型可解释性等重点环节,总结了ML在ATRP、RAFT、ROP及CLCP等可控/活性聚合反应以及在线自驱动平台中的最新进展,分析不同模型与优化方法的优势与不足,推动可控/活性聚合向可预测性、可调控性与智能化方向发展。
1. 从数据到模型
1.1 数据获取与预处理
1.1.1 数据来源
(1)公开数据库与文献。对多数研究者而言,高品质数据库与文献资源仍然是构建ML数据集最直接、最可追溯的重要数据来源。这些公开数据库经过长期实验积累与同行验证,在后续模型训练、性能评估、解释和跨体系比较时起关键作用。在可控/活性聚合研究领域,已有多项研究从聚合数据库和化学结构数据库获取反应参数与分子结构信息。例如,基于权威手册Polymer Handbook和IUPAC聚合动力学数据库构建的共聚活性比与kp数据集[34-36]。与此同时,阿拉丁与PubChem等化学品数据库[25, 27]和剑桥结构数据库[37]可以提供催化剂结构信息(图 3(a))[27]。
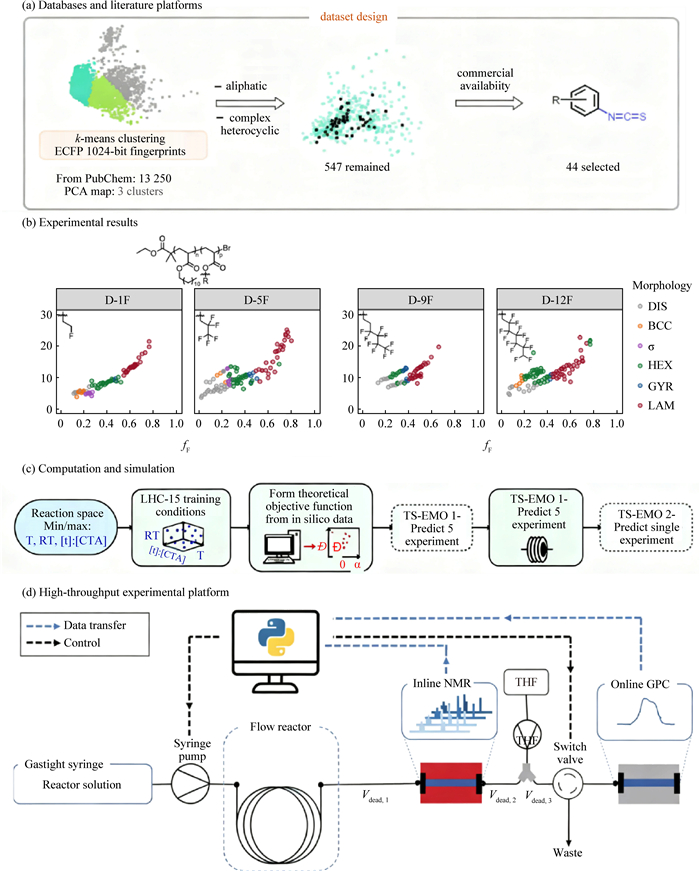 图 3 可控/活性聚合中常用的多源数据类型示例注:ECFP为扩展连接指纹;PubChem为公共化学信息数据库;PCA为主成分分析;DIS为无序区域;BCC为体心立方;σ为Frank-Kasper σ相;HEX为六方柱状相;GYR为Gyroid相;LAM为层状相;LHC为拉丁超立方采样;TS-EMO为基于Thompson采样的高效多目标优化;THF为四氢呋喃; NMR为核磁共振波谱;GPC为凝胶渗透色谱。
(a)基于PubChem数据库筛选得到44种用于硫脲催化剂设计的异硫氰酸酯结构片段[27];(b)由16个具有相对分子质量和组分梯度的母体共聚物经合成与分离得到的364个结构明确的二嵌段共聚物作为材料库[43];(c)从机理模型或物理方程生成的“in silico”虚拟数据[52];(d)高通量可逆加成-断裂链转移聚合(RAFT)数据采集平台[56]Fig. 3 representative types of data sources used in controlled/living polymerization(a) 44 isothiocyanate fragments selected from the PubChem database for thiourea catalyst design[27]; (b) a materials library of 364 well-defined diblock copolymers obtained by synthesizing and fractionating 16 parent copolymers with relative molecular mass and composition gradients[43]; (c) "in silico" virtual data generated from mechanistic models or physical equations[52]; (d) high-throughput reversible addition- fragmentation chain transfer (RAFT)data-acquisition platform[56]下载:
全尺寸图片
文献报道的数据也是ML数据集的重要来源[29, 38],其优势在于方便以低实验成本获取高可信度且常规实验耗时的数据,如反应焓、熵变、DFT计算结果以及依赖复杂合成或长期实验才能得到的关键物性参数;同时,不同研究之间的重复报道为数据提供了多方交叉验证。然而文献中的数据往往比较分散且数据格式不统一,将文献挖掘与自然语言处理方法所得数据及多源结构数据库结合,是近年来构建数据库的重要手段,可以提高实验数据的自动化提取与规范化程度[21]。
(2)实验数据。对于大多数从事实验研究的团队而言,长期积累的实验数据仍然是ML最可靠的数据来源。实验设计法(design of experiments,DOE)[16]、叠加采样均匀设计[39]和D-最优设计(D-optimal)[16, 40]法常用来高效采集实验数据。这些实验数据包括反应条件、过程监测以及最终聚合物性能[19, 41-43],如温度、压力、单体与催化剂配比、搅拌速率、表征结果、谱图数据、聚合物相对分子质量、Đ和微观结构等(图 3(b)[43])。随着可控/活性聚合反应研究的发展,实验室长期积累的聚合反应数据逐渐增多,为了实现不同实验、不同体系数据的可比性,研究人员逐步对反应条件、过程参数和聚合物性能表征结果进行统一格式化记录并与公共数据库对照,提高了数据的可追溯性与模型在不同实验设备和操作环境下的适用性,推动了实验数据集标准化进程[24, 43]。
(3)计算与仿真数据。在许多聚合体系中,折射率、介电常数、链柔性或界面能等数据在实验中难以测得且样本数量有限。针对这类信息空缺,研究者通常通过DFT[23, 29, 44-45]、蒙特卡洛(Monte Carlo,MC)与动力学蒙特卡洛模拟(kinetic Monte Carlo,KMC)[46-47]和求解机理动力学与常微分方程(ordinary differential equation,ODE)[31-32, 48-51]等方法获得,在给定机理假设下生成具有可控系统偏差和广泛参数空间的“in silico”虚拟数据,并与实验数据一起组成数据集,可以提高小样本模型的鲁棒性与泛化能力(图 3(c))[52]。
在求解ODE的策略中,研究者系统建立聚合反应的基本反应步骤,如活化、失活、传播、终止与传质过程,并在合理参数范围内扫描kp和反应条件,得到高通量模拟数值,生成参数空间广泛的虚拟数据集[31-32, 48-51]。MC与KMC仿真被证明可以为ML模型提供序列结构、支化结构特征、单体插入构型等微观结构样本[46-47]。在分子层面,Matsumoto等[53]和Kanesato等[54]利用Red Moon(RM)分子模拟方法获得时间分辨的原子级反应路径,详细记录了单体配位、插入及离子对重排等关键步骤的原子级结构演化数据,并说明了不同单体插入取向在活性位点周围表现出不同的立构效应;Fushimi等[55]在TiCl4/MgCl2催化体系中,利用通用型神经网络势能模型(universal neural network potential,UNNP)开展真实尺度的分子动力学模拟,与推挤弹性带(nudged elastic band,NEB)方法计算乙烯在不同活性位点的插入能垒;该研究系统识别了Corradini型、桥接型与边缘型Ti活性中心构型,并提取Ti—Cl键长、Cl—Ti—Cl键角及配位方式等局域结构特征,通过这些局域结构参数与对应的插入能垒共同建立数据集。计算化学与量子化学数据可以定量取得能量、几何结构、电子结构与反应活性信息,从而为催化剂筛选与机理解析提供连续数值标签[23]。
(4)高通量合成与表征。高通量与自动化实验平台为聚合反应提供快速、高效和可复现的数据获取途径,为循环迭代奠定数据和设备基础[22]。高通量与自动化实验平台通过集成多种在线表征手段,以实现反馈自动化闭环控制,这些在线表征手段包括核磁共振谱(nuclear magnetic resonance,NMR)[56-57]、体积排除色谱(size exclusion chromatography,SEC)/凝胶渗透色谱(gel permeation chromatography,GPC)[30, 56-58]、动态光散射(dynamic light scattering,DLS)等[59],RAFT数据采集平台示意如图 3(d)所示[56]。机器人合成平台、微/毫升级流动反应器以及多模态在线表征技术,能够在统一的字段和格式规范与校准曲线约束下,实现反应条件、反应过程和产物性质的全流程数据自动采集与记录[60-61]。随着主动学习与自动化系统的融合,实验效率与数据采集效率进一步提升。Zhao等[62]将主动学习策略嵌入自动化平台,通过GPR代理模型的BO动态选择实验条件,可以高效分配实验资源,在最少实验次数下获取高品质聚合反应数据。
1.1.2 数据清洗与增强
在数据清洗与增强环节需要尽可能消除数据集中异常值、减弱量纲的影响,以提高模型可靠性与可迁移性。常见数据清理方式有归一化、异常值剔除和噪声滤波等。在可控/活性聚合领域数据的尺度跨度极大,且以连续变量为主,同一数据集中,不同特征的数值尺度往往跨越3~6个数量级。因此,归一化在可控/活性聚合模型训练是必要且高效的,可以在不改变变量的物理意义的前提下改善训练过程中数值稳定性[39, 41-42, 48, 50]。
随着高通量实验平台技术日益完善,数据清洗与增强环节由人工审查逐步向算法驱动审查转变,通过减少人工干预和主观判断,有效降低了实验数据中的噪声和人为偏差,保障了小样本条件下的数据品质。van Herck等[56]在自动化连续流系统中,识别并去除在线NMR与SEC表征中时间漂移、CM < 0以及过饱和峰等异常谱图;Wen等[63]改进标准BO流程,通过MC采样对目标函数进行平滑化处理,自动剔除异常数据点;Fang等[43]采用GPR拟合小角X射线衍射(small-angle X-ray scattering,SAXS)曲线滤除噪声,利用模型预测结果的不确定性分布,对不确定性设置阈值,以筛除不确定性过高的样本,实现误标数据点自动检测识别和剔除;Grimm等[57]开发的自动化聚合平台可处理在线NMR与SEC信号中的相位校正与自动积分,并以统一格式输出为标准化实验数据;Kumar等[64]则在剔除缺失样本后结合主成分分析(principal component analysis,PCA),使用5个主要描述符即可解释85%以上方差,可兼顾模型稳定性与计算效率;可控/活性聚合体系中,常面临实验数据天然稀疏、昂贵和不可均衡问题,尤其体现在跨不同体系外推方面。由于聚合反应条件与结果之间通常呈现连续、平滑的映射关系,因此合成少数类过采样技术(synthetic minority over-sampling technique,SMOTE),在少数样本之间进行特征空间插值,人工生成合成样本,该方法属于数据层面的样本增强与重平衡策略,在不增加实验成本的前提下,有效提升了模型的泛化能力[17]。
1.1.3 特征工程
特征工程旨在从化学结构、工艺参数与表征数据中提取有物理意义与预测能力的描述符,以平衡模型的计算效率、可解释性与泛化能力,是连接实验数据与模型性能的重要环节。由于可控/活性聚合行为是不同动力学过程之间的相对竞争关系主导的,其核心不是单一物理量的绝对大小。因此,对反应条件和动力学参数进行无量纲比值化处理,能消除尺度差异并突出物理意义[48]。由于可控/活性聚合样本数量有限,描述符数量若过多容易导致模型过拟合,相关性计算常被用于筛选描述符、构建高品质描述符池和控制模型复杂度。通过计算描述符之间及描述符与目标性质之间的相关性矩阵,评估特征间的相互依赖性与冗余程度,剔除高度互相关的描述符,降低多重共线性[25, 65]。前向逐步回归也适用于可控/活性聚合的小样本建模场景,在保证模型复杂度低的前提下,逐步引入最有解释力的描述符,可以有效降低特征维度、剔除高度相关或冗余的描述符,减少由噪声引入的过拟合风险[63]。
针对分子结构数据,手工设计的标量描述符正在被具有更强结构表达能力的图表示与分子所取代。Park等[61]通过CMDL将聚合物结构表示为图结构,把端基、重复单元和支化点作为节点,并以化学连接关系构建聚合物分子图,进一步把实验测试的聚合度等结果嵌入节点中,融合了实验信息与结构特征,随后借鉴简化分子线性输入系统(simplified molecular input line entry system,SMILES)思想,将图结构序列化为可供regression transformer(RT)处理读取的字符串。GNN及其衍生模型可以直接从SMILES或分子图中学习拓扑结构与电子特征,Ge等[33]指出,将分子结构信息输入能更好地捕捉电子效应与键能分布,为模型训练提供具有物理意义的高维输入;Neelamegan和Remella[66]将引发剂(I)与单体(M)作为一个整体的分子图G(I+M)进行分析,纳入关键的分子间相互作用,对位阻效应、电子效应以及结构效应的评估更加真实,在$ {k}_{p} $预测中具有更好的表现;Toland等[21]采用Polymer Genome的层级指纹方法,将SMILES、环尺寸及数据来源一起编码到统一的指纹向量中,将实验与计算数据统一;Gu等[17]使多种不同化学结构的CTA被抽象为离散类别,再通过独热编码将其处理为输入特征,使模型能够识别不同CTA反应机理的差异,及跨CTA迁移学习;Wang等[29]基于分子片段化策略,通过DFT提取立体与电子能级描述符,并与Mordred指纹和库仑矩阵等多类描述符组合得到高维特征矩阵;Yamaguchi等[44]将过渡态附近空间“切成3D小格子”,在每个小格子里统计分子场信息,得到3D分子场描述符,并结合最小绝对收缩与选择算子(least absolute shrinkage and selection operator,LASSO)回归实现特征筛选与可视化;Reis等[18]为每个共聚物构建单体摩尔分数、氟含量及溶解性等6个物理化学描述符,并进一步利用开源化学信息学工具包RDKit生成的分子指纹表示单体结构。
在对表征数据进行特征工程时,使用具有物理约束的特征能提升模型可解释性与物理一致性。Fang等[43]使用物理信息驱动形貌特征(physics-informed morphological features,PIMF)方法,从SAXS曲线中提取主峰位置、峰宽与峰比值等6个物理特征,用于形貌类型预测。
1.2 模型选择与训练策略
1.2.1 低参数与中等复杂度模型
聚合反应数据集因受到实验成本和样本规模的限制,以中小数据集为主[33, 67]。因此,训练效率高、参数需求低且更适合小数据集的经典ML模型占据应用的主导地位(图 4)。由于可控/活性聚合数据集中反应条件和体系参数往往受实验设计和反应机理约束而呈现显著相关性,使得普通最小二乘回归估计参数时容易出现不稳定性。通过在诸如岭回归(ridge regression,RR)[36]、LASSO[36, 68]和EN[68]等线性回归类模型中,引入对参数绝对值施加约束的ℓ1正则化以及对参数平方幅值施加约束的ℓ2正则化作为惩罚项,可有效缓解共线性与噪声干扰,获得对聚合动力学量的稳健定量解析。在这方面,Sadiq等[65]比较了不同正则化的模型,包括多元线性回归(multiple linear regression,MLR)、LASSO、弹性网(elastic net,EN)与RR等多种线性回归模型,其预测与验证性能由小到大排序为MLRA、LASSO、EN、RR,结果表明RR模型在相关系数(correlation coefficient value,R2)为0.996的同时仍能兼顾模型泛化能力,RR的优异性能可归因于其在防止过拟合的同时,能够更好地处理多重共线性问题;Fang等[69]在Cu催化ATRP体系中训练基于DFT描述符的MLR模型,通过电子效应、立体结构和柔性3类描述符定量解析配体结构对活化自由能和反应活性的影响,其模型对18种配体的平均预测能垒处于±2 kcal/mol误差范围内。
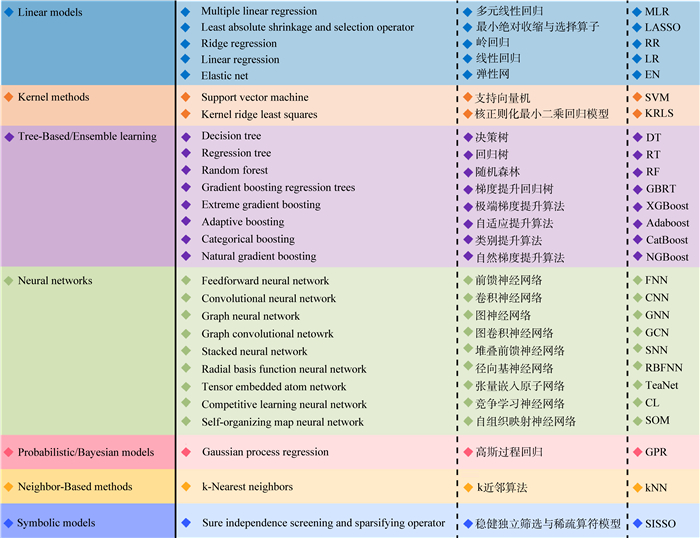 图 4 可控/活性聚合中报道的ML模型Fig. 4 reported machine learning ML models applied in controlled/living polymerization下载:
全尺寸图片
当特征非线性更为明显时,核方法(如SVR[25]、GPR[21-22, 29]、核正则化最小二乘回归(kernel regularized least squares,KRLS)[60]模型)利用核函数将温度、进料比和时间等条件变量关联到高维特征空间,使模型可以捕捉由单体反应活性比、扩散限制等因素引起的非线性依赖关系,并在数十到数百条样本规模的小样本化学数据集中保持模型泛化能力。Zhong等[25]用训练集与验证集比例为8∶2胺类分子数据集比较RF、梯度提升回归树(gradient boosting regression trees,GBRT)、自适应提升算法、极端随机回归树、线性回归(linear regression,LR)、SVR和FNN等7种ML模型性能,由于样本规模有限且在描述符相关性较高的情况下,SVR模型表现最优性能,R2=0.84,展现出核模型在小样本数据集中的优势;除了SVR之外,Clothier等[60]采用KRLS解析丙交酯ROP体系的非线性动力学关系,在有限样本小数据下仍能获得与实验高度吻合的预测结果。在众多核方法中,基于GPR代理模型的BO可以在准确拟合由单体反应活性比差异引起的强非线性关系的同时,给出完整的预测不确定度,与传统多项式回归或根据经验拟合得到活性比后,通过解析共聚方程预测共聚组成相比,具有明显优势;Endres等[70]系统比较多种ML模型后,采用可以输出概率的GPR,同时输出预测值及方差,并嵌入主动学习与贝叶斯优化流程,用不确定性驱动采样设计避开高风险区域[52];Toland等[21]使用GPR对ROP热力学参数建模,在小数据集上预测精度可达R2≈0.9;Wang等[29]将GPR作为BO的概率代理模型,用其输出的预测均值和方差构建期望改进(expected improvement,EI)采集函数,实现对立构选择性的高效迭代优化;Wu等[22]GPR代理的BO,在BoTorch框架下于每一轮实验后更新GPR,通过EI推荐下一个实验方案,实现对高维化学空间的闭环探索;Grimm等[57]利用基于GPR的多目标BO算法,仅12次实验迭代实现对RAFT聚合反应的自驱动优化;Wen等[63]使用GPR作为BO的概率代理模型,根据实时FTIR表征数据,对自由基开环聚合(radical ring-opening polymerization,RROP)体系进料速率的动态调节,GPR输出的均值和不确定度被EI采集函数用于选择下一步最优进料速率,使整个反应过程中单体进料比稳定。
基于树的集成模型,RF[43]、GBRT[23-27]、XGBoost及类别提升算法(categorical boosting,CatBoost)[28]等,可以有效应对具有中等规模、较高特征维度和强非线性相互作用数据集。由于其可以兼顾预测精度、模型稳定性与一定程度的可解释性,已成为可控/活性聚合的常用模型。Ye等[23]结合DFT计算的电子结构与立体结构参数,比较RF、SVR与GBRT在预测反应可控性相关指标中的表现,结果表明GBRT模型性能最优,其R2 > 0.9;Park等[71]在环状碳酸酯与内酯的ROP中,利用node2vec对图特征进行学习,结合RF分类器对目标Đ与CM自动推荐催化剂、单体种类及其配比浓度的条件组合;Zhang等[27]在1,2-二硫环ROP体系中,比较了LR、RF、XGBoost、CatBoost和GBRT等9种模型,表明XGBoost在$ {k}_{p} $(R2=0.72)及区域选择性预测(R2=0.75)中表现最佳,这种优势来源于XGBoost适合小样本、描述符相关性高的场景,且对阈值拐点型催化数据较为敏感;Toland等[21]还指出,尽管GPR在小规模数据集上的预测精度可以达到R2≈0.9,但其性能对训练集结构比较敏感,相比而言,RF与提升式RF在4个训练集上R2为0.85~0.89,表明基于树的集成模型抵抗样本扰动的能力更强。
1.2.2 高表达能力模型与结构感知模型
在应对具有高维特征与高维非线性相互作用的数据集时,神经网络模型被广泛用于捕捉聚合反应过程中的动力学规律。FNN、CNN、GNN和图卷积神经网络(graph convolutional network,GCN)等架构通过学习分子指纹、光谱信号或图结构等特征,用于预测CM、$ {M}_{n} $、Đ、凝胶点及固化度等聚合物性质指标。Banin等[48]将FNN引入ARGET-ATRP体系,采用反向传播训练权重与偏置,实现反应条件与聚合物性质的双向预测;Mora-Mariano等[32]针对中间自由基终止与寡聚物终止建立CNN模型,其预测结果与RQSSA方程解高度一致,结果表明2种终止过程预测结果的MAE均维持在约0.02的量级,加速了104倍,有效降低了动力学仿真的时间成本;Arumugasamy等[16]比较FNN与SVR在聚己内酯酶催化ROP中的性能差异,证实小样本数据集上SVR泛化能力更强,数据集规模较大时FNN更能捕捉非线性关系;该课题组还在ROP体系将FNN与RF和SVR在反应过程的时间分辨数据上对比[72];Pakalapati等[40]在$ \varepsilon $-己内酯酶催化ROP体系比较响应面法(response surface methodology,RSM)与FNN,表明FNN在有限样本下仍具较高精度(R2≈0.93),而RSM在变量相互作用解释上具有更高可读性;Wu等[39]在聚乳酸体系比较MLR、反向传播神经网络(backpropagation neural network,BPNN)与径向基函数神经网络(radial basis function neural network,RBFNN),证实RBFNN更能捕捉相对分子质量变化的非线性规律;Tang等[19]进一步用RBFNN在高维反应空间构建热诱导ROP的反应条件与聚合物性能关联模型;Monemian等[73]采用多层FNN堆叠的神经网络(stacked neural network,SNN),在小规模数据集上可以缓解单一FNN过拟合问题,SNN通过融合多个子模型对不同数据空间的学习结果,提升了泛化能力和准确性(图 5(a))。
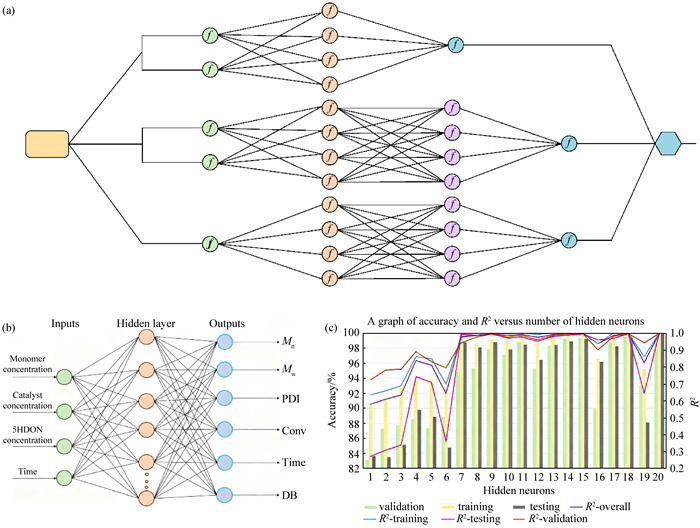 图 5 用于可控/活性聚合的神经网络架构Fig. 5 neural-network architectures applied in controlled/living polymerization下载:
全尺寸图片
研究人员提出了多种混合建模方法以结合数据驱动与反应机理。Mohammadi等[47]先在其早期工作中开发了KMC与ML耦合的混合模型,在该框架中,KMC作为虚拟反应器,模拟链传播、链穿梭和链转移等微观过程,通过FNN对KMC生成的微观结构数据进行学习,从而实现聚合条件与微观结构之间非线性关系的建模;在后续研究中,Mohammadi等[46]引入多输出FNN模型,可同时预测5个微观结构参数,在测试集上R2为0.995~0.999,能够高保真重现KMC虚拟聚合所得的链微观结构,并利用连续响应面反向设计聚合条件;Paul等[50]融合基于反应机理的FP动力学模型与ANN,在ROP体系中构建了融合模型,ANN数据来源是满足物理机理的FP模型,使模型保持了物理合理性(图 5(b)),除FNN与RBFNN外,模糊与强化学习也被用于可控/活性聚合反应研究,模型可根据反应过程状态或实时反馈信号动态调整参数或决策;You和Arumugasamy[42]对比FNN与自适应神经模糊推理系统(adaptive neuro-fuzzy inference system,ANFIS),认为在GAUSS-GAUSS2隶属函数下ANFIS最优预测精度可达R2=1.00、均方根误差(root mean square error,RMSE)为0.035(图 5(c)),体现模糊学习在强非线性数据中的优势;Li等[31]结合深度卷积神经网络与行动者-评论者强化学习,在ATRP模拟体系中实现Đ动态调控,且根据目标Đ可以自适应调整投料策略以快速收敛。
随着ML在可控/活性聚合领域应用的持续发展,分子结构信息以及由分子图或SMILES、CMDL序列化表示被用于ML模型的输入。在图模型方面,GNN能直接从单体或催化剂分子图结构中提取拓扑结构与电子结构信息,用于预测kp、Mn和Đ等聚合可控性指标,并对能级匹配等结构相关特征建模,Ge等[33]指出GNN的注意力权重可量化原子与化学键对$ {k}_{p} $的贡献,从而在捕捉结构效应的同时提升物理可解释性;在序列数据建模方面,Park等[61]通过回归型Transformer架构对ROP的催化剂和聚合物的CMDL序列化数据开展Mn和Đ的联合预测,该工作利用Transformer在长程依赖与高维非线性映射建模方面的高表达能力,有效捕捉催化剂结构、聚合物拓扑与聚合物宏观性质之间的关联。
1.3 模型的优化策略
为了使模型在小规模、高度非线性与高维度数据集上快速收敛并有优异的泛化能力,需要对模型进行适当优化。在神经网络模型优化方面:Banin等[48]在ARGET-ATRP体系中,以动力学ODE与矩方法求解获得数据集,训练前向、反向双向神经网络,模型通过反向传播与动量更新(α=0.5),并配合学习率(η=0.1)可在450~600轮内收敛,对CM、Đ和Mn指标的预测误差 < 10%;Mora-Mariano等[32]基于BO自动选择卷积核与全连接层的规模,结合Adam优化器与早停法最小化验证集均方误差(mean squared error,MSE),实现CNN模型的高效自适应优化;Wang等[74]采用FNN,并利用列文伯格-马夸尔特算法(Levenberg-Marquardt,LM)反向传播实现催化剂活性高精度预测,R2=0.997。在权重更新算法比较方面:Rizkin和Hartman[49]比较了多种经典神经网络训练算法,包括LM、共轭梯度(scaled conjugate gradient,SCG)与弹性反向传播(resilient backpropagation,RProp)等,并在验证集上以MSE和R2等指标综合评优,证实近似二阶信息的LM算法在中等规模、参数与输出强非线性的聚合动力学数据集上表现更优;Pakalapati等[40]、Tariq等[41]进一步比较LM、RProp、SCG与BR共4种优化方法,表明BR有助于抑制过拟合且LM收敛速度更快;Wong等[20]评估了11种FNN训练算法,认为LM方法在隐藏单元为20个时可得最优结果,其R2≈1.0;Arumugasamy等[16]、Arumugasamy和Ahmad[72]在小数据集中引入Bootstrap重采样、交叉验证与早停来确定隐藏节点,调节正则化项在损失函数中的权重,限制模型参数规模、防止过拟合提升模型稳定性与泛化能力;You和Arumugasamy[42]比较了ANFIS的多种训练策略,这些策略包括不同参数更新算法与隶属度函数优化;Li等[31]将多级分层奖励函数引入强化学习框架中,实现分阶段引导策略搜索,采用并行策略加速多环境采样和策略更新,使模型收敛速度和鲁棒性得到提高。在超参数优化方面:Zhong等[25]以网格搜索结合10折交叉验证(10-fold cross-validation,10-fold CV)优化SVR,在独立测试集上取得平均绝对误差(mean absolute error,MAE)=8.38 kJ/mol、RMSE=13.77 kJ/mol的最优性能。
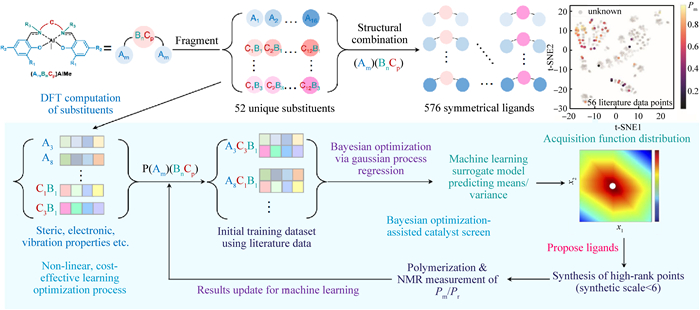
BO与主动学习逐渐成为小规模与高成本数据集高效探索参数空间的关键方法。Wang等[29]使用GPR作为BO的概率代理模型,建立预测、实验验证与模型更新的迭代流程,在3轮之内迭代获得相邻立构中心构型一致与构型相反概率比 > 0.9的高立构选择性催化剂(图 6);Wen等[63]在RROP中用EI选择下一次实验参数指导加料速率动态优化;Wu等[22]在GPR模型下以EI作为采集函数选择下一实验点,加速向高活性区收敛,4轮即可逼近高活性区;Zhao等[62]在简化电化学原子转移自由基聚合(simplified electrochemical ATRP,seATRP)体系中以改进概率采集函数在10次实验之内将Đ迭代降至≤1.30;Tamasi等[75]在光诱导电子/能量转移可逆加成-断裂链转移聚合(photoinduced electron/energy transfer RAFT,PET-RAFT)体系使用基于GPR的BO,结合主动学习与不确定性采样,形成迭代更新的闭环优化流程,显著减小实验量;Fan等[76]把BO引入乙烯/$ \alpha $-烯烃CLCP的动力学参数预测,通过GPR代理模型与上置信界采集函数在预测均值与不确定性间取得平衡,相比传统梯度法全局探索的收敛速度和外推精度得到提高;Knox等[59]以GPR构建反应条件与聚合物性能的响应面模型,并引入Thompson采样(Thompson sampling, TS)高效多目标优化算法(Thompson sampling-efficient multi-objective optimization,TS-EMO)开展对CM和Đ等多目标的迭代优化,每一轮迭代后,从GPR的后验分布中采样候选函数,TS-EMO能实现探索未知区域与利用已有最优区域之间的平衡,使帕累托前沿逐步逼近最优解集,同时用超体积评估帕累托前沿收敛性与覆盖度,与净规避角逆比指标评估帕累托前沿多样性与均匀性,实现对优化结果的量化比较。
 下载:
全尺寸图片
群体智能与多目标优化在物理约束与条件平衡中表现突出。Wu等[39]以最优均匀设计,并采用RBFNN替代BPNN以避免陷入局部最小值;Tang等[19]将PSO与RBFNN结合实现聚合效率的工艺参数全局寻优;Li和Liu[77]提出新型蚁群优化算法及其自适应版本优化RBFNN模型,平衡全局搜索与局部收敛,误差下降约60%。在多目标优化方面,Paul等[50]以非支配排序遗传算法Ⅱ(non-dominated sorting genetic algorithm Ⅱ,NSGA-Ⅱ)在最大Mn、CM和最小Đ间寻优;Clothier等[60]基于KRLS响应面进行帕累托化,平衡$ {C}_{M} $、产率与催化剂利用率;Grimm等[57]采用2阶段进化多目标BO优化算法自动寻找帕累托前沿并实现CM与Đ的协同最优;Mohammadi等[47]结合KMC分子模拟与NSGA-Ⅱ群体智能算法,实现Đ、支化程度及序列组成等微结构特征的多目标并行优化,快速搜索可获得不同微结构的最优聚合条件。
在小规模数据集中,模型的鲁棒性、特征自动提取与物理约束同样重要。Mohammadi等[46]开发了智能建模工具,基于多神经网络并行训练构建乙烯-$ \alpha $-烯烃体系微结构预测模型,通过跨网络一致性约束降低单一神经网络陷入局部最小值的风险;Toland等[21]构建GPR时使用5-fold CV与网格搜索调节超参数,随后用留一法交叉验证检验模型泛化能力,使RMSE降低至8.0 kJ/mol;Ye等[23]、Lu等[24]在k-fold CV与网格搜索结合,基于Shapley值的加性解释方法(shapley additive explanations,SHAP)增强模型鲁棒性与可解释性;Monemian等[73]在训练SNN时,用LM对各子网络进行高效训练,为抑制过拟合并提升模型泛化能力,早停法和交叉验证用于对模型训练过程进行约束与评估;Park等[71]将node2vec方法引入RF,利用加权随机游走生成节点并作为输入特征用于RF,使模型在数据较为稀疏的情况下给出稳定预测,在741条历史实验上取得的平均精度为0.65~0.67;Fushimi和Damma[55]采用基于GCN的TeaNet势能模型训练,利用DFT能量与力场数据对神经网络势能面进行联合校准,提高多元素体系的预测精度;Cao等[78]采用确定性独立筛选与稀疏算符(sure independence screening and sparsifying operator,SISSO)框架,其中ℓ0正则化(ℓ0-norm regularization)被用于直接限制进入模型的非零描述符个数,配合留一法交叉验证剔除非必要变量,保留阳离子半径、结合能和包埋体积等少量关键描述符,该稀疏化优化策略在小样本条件下可有效抑制过拟合,其模型预测的表观速率常数与实验测量值之间表现出良好一致性(R2=0.89)。
1.4 模型可解释性与物理一致性
对于ML模型在聚合反应优化应用,能否解释变量间的物理联系、化学意义与预测精度同样重要,模型的物理一致性决定其在工艺参数选择与科学推理中的可信度。因此,模型内嵌或与模型无关的解释工具得到发展,可用于量化输入变量对反应行为的边际贡献及其交互作用。典型方法包括SHAP、置换特征重要性(permutation feature importance,PFI)与局部可解释的模型无关解释方法(local interpretable model-agnostic explanations,LIME)等,可在全局或局部解析各特征对模型输出的贡献。Lu等[24]利用SHAP与PFI识别固定含量与目标聚合度(degree of polymerization,DP)是主要影响PISA形貌演变的因素,该结果与自组装热力学规律相符;Ye等[23]通过SHAP权重分析阐明供体-受体能级差与电子极化率在发光聚合物颜色调控中的协同机制;Ge等[33]表明GNN模型中不同原子和键所对应的注意力分布可以反映其对反应速率的影响。
在模型可解释性的基础上,研究人员还关注模型展现的规律是否与已知物理机理一致,这决定了模型的可信度。Fang等[69]在ATRP中训练机理约束的MLR,用以表征电子、立体与柔性效应对$ {k}_{p} $等量子化学参数对反应活性间的贡献;Cao等[78]利用SISSO训练符号稀疏回归模型,从高维结构和电子描述符中自动选择少量具有明确物理意义的变量,获取描述ROP表观速率变化的解析式,证实催化剂结构、阳离子半径与电子结合能等物理量对ROP速率起决定性作用,由于模型的低维分析函数输出形式,其数学结构与DFT计算结果和已知的催化机制保持良好的一致性,避免了黑盒模型中常见的物理无法解释的问题,反映了数据驱动建模在可解释性和物理一致性方面的显著优势;Fang等[43]提出的PIMF将X射线散射理论嵌入特征工程,把SAXS主峰位置、峰宽与多阶峰比值等物理量转化为输入,实现了嵌段共聚物自组装形貌的高精度识别与机理解读;Paul等[50]构建第一性原理机理模型与ANN混合模型,利用第一性原理方程求解生成大规模数据,在保留机理方程约束的同时引入数据驱动的预测模块,平衡预测精度与物理解释性;Rubens等[30]在自主优化的RAFT流动聚合平台,对单体/CTA配比与停留时间等增加物理约束,使优化算法的搜索空间限制在物理可行且反应稳定的范围内;Fan等[76]将非稳态动态动力学模型用作BO的目标函数,每一组候选参数需要在动力学模型下求解微分代数方程,由于所有参数都需要完整动力学求解,物理模型本身对BO搜索区域形成天然约束;Neelamegan和Remella[66]使用电子效应、位阻、分子连通性等有明确化学意义的拓扑描述符,且模型预测趋势与ATRP机理一致, 具有好的解释性和物理一致性。
2. 合成条件与反应过程优化
2.1 ATRP
ATRP是可控自由基聚合的典型代表,通过金属催化剂介导的可逆活化-失活平衡,调节链增长行为,实现相对分子质量、CM与Đ的可预测控制。由于体系存在相互耦合的多步反应,且反应条件和聚合结果之间存在高度非线性的参数相互作用,近年来ML已成为研究ATRP动力学规律与优化反应的重要工具。Banin等[48]将FNN应用于苯乙烯ARGET-ATRP体系,构建了支持正向与反向预测的模型,可以双向准确预测反应参数与Mn、Đ和CM等聚合物性质,在正向预测中,CM与Đ预测误差 < 10%,Mn的预测误差 < 20%;Zhao等[62]在水相seATRP体系中,使用基于GPR的BO主动学习框架,以Đ为优化目标,通过改进概率函数作为采集函数,在施加电位、单体浓度与引发剂浓度比之间进行迭代筛选,实现约10次迭代,使80%实验获得Đ < 1.3效果(图 7(a))。在光诱导ATRP与自动化实验体系中:Li等[31]在ATRP模拟环境中,使用DRL模型实时控制和优化加料策略,基于当前单体、催化剂及各链长物种浓度等反应状态,输出实时加料动作的概率分布,包括加料顺序与试剂种类等,实现目标相对分子质量分布(高斯与双峰型)聚合路径的生成(图 7(b));Ramirez等[58]开发融合ML的高通量实验平台,使用自动化液体处理机器人进行光诱导ATRP,该平台用于在有限实验量下预测聚合是否发生,通过RF模型的特征重要性分析识别出体系的关键变量是配体与铜离子物质的量比、光强和单体浓度等,可以在反应参数空间中高效筛选可发生反应的条件(图 7(c)),在构建特征时,使用具有物理意义的特征,可帮助模型捕捉反应相关机理,使模型更具可信度;Fang等[43]采用光引发ATRP合成氟代丙烯酸酯-十二烷基丙烯酸酯二嵌段共聚物,结合自动化色谱分离获得高纯样品库,通过PIMF方法,以SAXS曲线的主峰位置、峰宽与峰比值等物理特征为输入,实现对嵌段共聚物自组装形貌,如体心立方相、六方柱相、层状相和双连续立方相的高精度识别;Neelamegan和Remella[66]在ATRP体系中,比较了多种不同结构引发剂,包括奎诺酯型、酚酯-酰胺型、1,4-苯二胺的二酰胺型的聚合动力学特征,并利用MLR、RFR与FNN建立聚合速率预测模型,其中FNN模型能有效捕捉分子拓扑描述符之间的非线性耦合关系,具有最高的预测精度,其R2=0.99,在该研究中,Randic指数、电负性指数和位阻参数是影响聚合速率的关键特征,这些特征在物理上分别对应自由基稳定性、C—M键(M为不同官能团)邻位电子效应以及空间位阻对活化-失活平衡的调控。
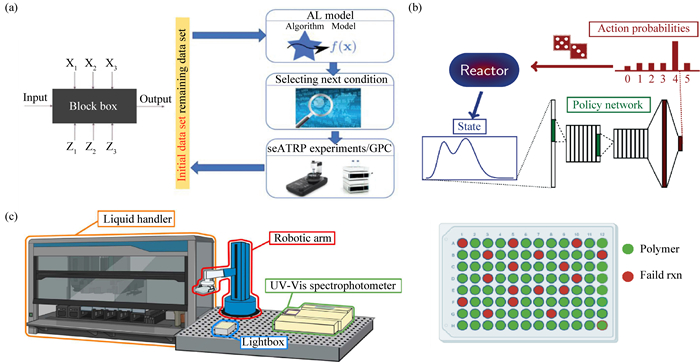 图 7 基于原子转移自由基聚合(ATRP)的主动学习、高通量自动化平台注:AL为主动学习;seATRP为简化电化学介导原子转移自由基聚合;GPC为凝胶渗透色谱;rxn为反应。
(a)基于机器学习与最优实验设计的主动学习循环示意[62];(b)强化学习控制器的策略网络选择ATRP反应器策略的流程[31];(c)基于Hamilton STARlet机器人的高通量光致ATRP自动化平台[58]Fig. 7 examples of active learning and high‐throughput automation platforms in atom transfer radical polymerization (ATRP)(a) schematic of the active learning loop based on machine learning and optimal experimental design[62]; (b) flow chart illustrating how the policy network of the RL controller selects actions for the ATRP reactor[31]; (c) high‐ throughput photoinduced ATRP automation platform based on the Hamilton STARlet robotic system[58]下载:
全尺寸图片
ATRP体系往往呈现数据规模小、输入变量高维、反应条件与反应结果关系强非线性且对扰动高度敏感。在ATRP研究中,ANN因其优异的非线性逼近能力被广泛使用。由于ATRP便于调控,GPR、主动学习与BO等方法也常被用于面向目标预测反应条件。
2.2 RAFT
RAFT作为一种典型的可控自由基聚合体系,可以实现聚合物相对分子质量与结构的精确控制,其反应过程依赖CTA在活性链与休眠链之间建立动态平衡,可在多种单体体系中获得低Đ的聚合物。但由于RAFT机理同时存在多步可逆链转移、竞争性副反应以及复杂的中间体动力学,其反应参数往往是高维度且关键反应过程难以直接观测,使传统机理模型应用受到限制。近年来,ML赋能的RAFT相关研究以基于数据的统计建模与优化为主线展开。Knox等[79]搭建了自主实验平台,对反应时间与温度条件进行系统探索,并利用TS-EMO和NSGA-Ⅱ对RAFT聚合中的CM与Đ进行双目标优化,在无需用户干预的情况下自动寻找反应时间和温度的最优条件组合;Rubens等[30]耦合了实时在线SEC表征和流动聚合系统,建立了基于Mn和Đ的闭环迭代更新,在无需显式输入动力学机理参数的情况下自动调节停留时间、单体与CTA比例和引发剂浓度等,使预测Mn偏差 < 2.5%,并同时保持CM > 80%与Đ < 1.15~1.35;Gu等[17]比较了RR、SVR、KNN等7种ML模型,RF因在小样本、强非线性聚合体系中兼具预测精度、稳定性与化学可解释性表现出最低的RMSE(18.6×10⁴ Da)和最高的R2(0.65)被用于构建系统化聚合规划平台,该模型能够在高维空间中执行反向设计,为给定Mw或Đ搜索最优反应条件,所得误差 < 5%(图 8(a));Lu等[24]在水相RAFT-PISA体系构建包含单体分子描述符、嵌段组成和聚合/自组装条件的标准化数据集(图 8(b)),比较了逻辑回归、广义加性模型、RuleFit以及RF等多种可解释机器学习模型,由于PISA相行为具有明显的阈值与分段特征,且受亲水链段长度、固体含量以及阻聚单体结构的调控,RF在不显式录入等聚合动力学参数的情况下,稳定捕捉条件依赖关系,展现最优模型性能,同时,RF仍然可以通过特征重要性和部分依赖性分析揭示主要的物理因素,平衡预测精度和可解释性。
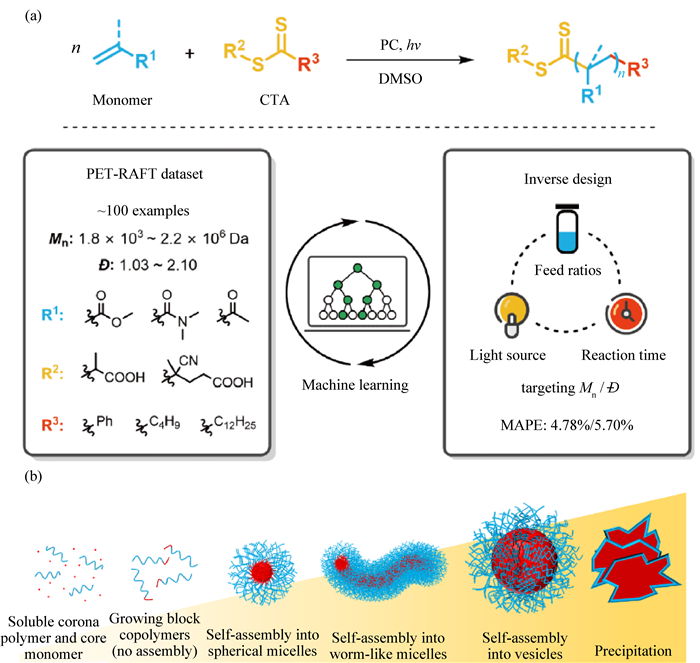 图 8 基于RAFT的系统化聚合规划(SPP)平台应用与聚合诱导自组装(PISA)形貌演变示意注:CTA为链转移剂;DMSO为二甲基亚砜;PC为光催化剂;SPP为系统化聚合规划;PET-RAFT为光诱导电子/能量转移可逆加成-断裂链转移聚合;Mn为数均分子量。
(a)SPP平台在PET-RAFT聚合方法应用[17];(b)PISA过程中形貌演变[24]Fig. 8 applications of the RAFT-based systematical polymerization planning (SPP) platform and morphological evolution in polymerization-induced self-assembly (PISA)下载:
全尺寸图片
最近的研究表明,聚合动力学仿真与ML的混合模型在RAFT聚合中的应用逐渐成熟,这种融合可降低计算与实验成本。Wilding等[52]使用基于GPR的BO,采用TS高效多目标优化算法搭建自主化流动聚合平台,实现了CM和Đ双目标优化并收敛于帕累托前沿;Mora-Mariano等[32]针对中间自由基终止与寡聚物终止建立CNN模型,其预测结果与RQSSA方程解高度一致,实现了对CM、Mn、Mw、Đ及完整相对分子质量分布(full molecular weight distribution,MWD)的同步预测;Endres等[70]则以GPR建立苯乙烯和甲基丙烯酸甲酯的RAFT共聚模型,研究反应过程中进料比例与聚合物组成的非线性关系,该模型以少量实验实现R2 > 0.98的高精度预测,同时输出不确定性以指导主动学习采样。在此基础上,ML赋能的可控自由基聚合还可以拓展单体电子结构与聚合物功能性质的协同设计。
综上所述,在小样本、强非线性和变量耦合显著的条件下表现稳健的模型更适合RAFT体系,其中最具通用性的模型是RF和GPR。RF在小样本条件下同时具有预测精度、抗过拟合能力与可解释性,适合反应规划与反向设计任务;GPR可天然提供预测不确定性,在BO与主动学习框架中,用于自主实验与迭代优化场景。
2.3 ROP
ROP是制备可降解聚酯、聚碳酸酯及部分功能化高分子的重要方法之一,其反应过程受催化剂结构、助催化剂比例、温度与进料速率等多种因素影响,反应步骤相互耦合且包含不同时间尺度的动力学过程。ML通过整合模型预测控制(model predictive control,MPC)与多目标优化,是ROP反应过程调控的有效手段。Afsi等[80]在连续乳酸内酯ROP中,以由非线性偏微分方程离散得到的高维动力学模型构建非线性MPC,进一步随着模型降阶得到线性近似MPC,反应体系通过上述2个控制器调节催化剂和助催化剂的进料速率,协调控制CM和相对分子质量;Paul等[50]使用ANN模型,在Sn(Oct)2催化L-乳酸内酯二聚体开环支化共聚中,高精度预测Mn、Mw与支化度(R2≈0.99),并进行NSGA-Ⅱ多目标优化。
在催化剂结构设计与模型解释方面,Zhong等[25]将ML与DFT联用,以在259种胺类分子基础上,系统评估电子结构与空间构型对质子亲和能(proton affinity,PA)的影响,SHAP分析结果显示PA与埋藏体积、氮原子静电势有显著关系;Zhang等[27]构建XGBoost模型并使用SHAP对硫脲催化ROP的反应速率与区域选择性进行特征分析,表明芳基构象、电荷分布与空间阻碍对过渡态稳定化的影响最为显著,并提出实验机理,用于催化剂设计,在有机催化ROP中利用44种手性硫脲催化剂建立数据集,经过SHAP分析表明立体、电子性质与构象特征对反应活性与区域选择性的贡献,表明卤素或类卤素官能团取代可以同时满足高选择性和高链增长速率;Cao等[78]在小样本条件下构架了可解释的SISSO符号回归模型,获得了显式的解析表达式,揭示了链长、阳离子类型和冠醚比对双功能催化剂聚合速率的协同作用机制。
当任务需要同时进行结构生成和基于知识的推断时,Park等[61]提出基于RT的生成式深度学习框架,并用CMDL语言对ROP实验进行图结构化,从而实现催化剂与聚合物结构的双向设计与性能预测;Park等[71]将810组实验记录构建为知识图谱,在所得图结构中,单体、催化剂、引发剂与聚合物性质是节点,实验中的关联是边,使用node2vec向量化节点,并通过模型推测实验条件,挖掘多组新的单体与催化剂组合。
在酶催化ROP中,ML在反应参数优化和过程控制方面也有广泛的应用。Arumugasamy和Ahmad[72]在Candida antarctica lipase B(CALB)酶催化$ \varepsilon $-己内酯的ROP体系中,建立FNN相对分子质量预测模型,揭示温度、时间与溶剂极性对链增长速率的影响,并在体系黏度过高时,研究单体向酶活性位点或链端的扩散受阻时出现的扩散受限行为;Arumugasamy等[16]在相同体系中,通过ML从温度、反应时间、搅拌速率与单体/溶剂比例等条件预测Mn与Mw,比较了FNN与SVR的性能;Pakalapati等[40]也在CALB酶催化$ \varepsilon $-己内酯的ROP体系中,分别建立RSM与FNN的Đ预测模型,由于反应行为受温度、时间、搅拌速率与单体/溶剂比例等多种因素共同影响,其动力学行为高度非线性,FNN比RSM具有更低的预测误差;Tariq等[41]使用FNN预测聚己内酯的Mn与Mw,并采用贝叶斯正则化(bayesian regularization,BR)算法显著抑制过拟合;You和Arumugasamy[42]在CALB催化$ \varepsilon $-己内酯ROP体系中,建立FNN与ANFIS共2类模型,表明ANFIS通过模糊规则与神经网络结合,可更精确地描述酶活性变化与链增长速率间的非线性关系;Wong等[20]对比了11种训练算法的FNN,定量研究温度、搅拌速率与聚合时间对CALB酶催化$ \varepsilon $-己内酯的ROP体系的Mn、Mw和Đ的影响,表明LM算法的预测误差显著低于传统梯度下降类算法。
除生物催化外,ML在金属催化与光、热、超声、机械力和电场等物理诱导ROP中同样有强劲表现。Tang等[19]通过金属纳米粒子诱导的2,5,8,11-四苯基二环戊并二呋喃热ROP制备硅基聚合物薄膜,使用RBFNN建立激光能量密度、环境压力、靶材到基片的间距与沉积时间等工艺参数与聚合效率之间的非线性关系,并将训练后的RBFNN作为PSO优化中的代理模型,在虚拟空间中搜索最优工艺条件,在无需穷举实验的情况下最终识别出具有96%聚合效率的最佳工艺组合;Wang等[29]使用GPR-BO框架开展立构选择性ROP的铝催化剂筛选,成功发现13种高立构选择性催化剂,通过SHAP分析证实对聚合反应立构选择性影响最大的因素是空间拥挤程度与金属中心电子性质;Toland等[21]预测了ROP的$ \Delta {H}_{p} $,可快速评估化学可回收ROP聚合物的热力学可行性,加速可持续ROP单体与聚合物设计;Clothier等[60]在1,8-二氮杂双环[5.4.0]十一-7-烯(1,8-diazabicyclo[5.4.0]undec-7-ene,DBU)催化L-乳酸环二聚体ROP体系中,用KRLS模型对其非线性动力学过程建模,用多目标帕累托优化平衡高CM与低Đ,最终实现CM > 97%与Đ≈1.2的最佳方案。
ROP场景下的ML建模主要聚焦于2类问题:一类是过程调控与闭环优化,使用GPR/KRLS类非参数回归模型作为代理模型,结合BO、帕累托前沿与MPC,实现高维参数空间的高效探索和多目标优化;另一类是研究催化剂结构对反应活性的影响并指导催化剂设计,在这类任务中,由于树模型在中小数据集上比深度网络更稳健,且可通过特征重要性等提供物理化学层面的解释性,而被广泛使用。
2.4 CLCP
CLCP通过金属活性中心调控实现链增长、链转移与链终止的平衡,是构筑具有规整序列与可设计结构的聚烯烃及其共聚物的重要手段。典型体系包括茂金属、后茂金属及双催化剂链穿梭共聚反应。实际CLCP反应中,往往同时涉及催化剂、共催化剂和链转移剂等多组分。反应路径由多种插入、链转移及再活化步骤组成,跨越不同时间尺度且呈现强非线性特征。传统解析动力学模型难以全面描述这些竞争步骤及随时间变化的链结构演变,使得CLCP体系的准确模拟面临挑战。因此,ML模型的引入可以替代部分机理计算,并快速预测聚合物结构与性质,实现多目标优化。
在宏观过程层面,Fontes和Mendes[51]基于FNN的非线性MPC,以FNN为内部预测模型,对反应相对分子质量与共聚单体组成进行预测并闭环控制,该方法在牌号切换与进料温度等扰动情况下,保持良好的设定值追踪和抗扰动性,说明数据驱动的非线性MPC在CLCP过程控制中的应用潜力;Monemian等[73]以Mg(OEt)2、DIBP、TiCl4、PTES和AlEt3为催化体系,利用SNN模型成功预测丙烯聚合产率随Al与Ti的添加比例、温度与氢气量的非线性耦合影响,展现了SNN模型在CLCP中的潜力;Rizkin与Hartman[49]在单中心金属茂配位聚合中,训练FNN模型实现Mn、Mw、Ð与反应绝热温升的正向预测,随后作者通过反向训练,并可由目标聚合物性质反向估算链引发、链增长与催化剂失活速率常数,该模型进一步用于反应空间可视化,识别出最优操作区与不良工况区。
在分子层面,通过ML研究催化剂的结构与性能关系是目前CLCP的研究热点。Wang等[74]结合DFT与FNN研究含有单环戊二烯基和氨基配体的受限构型催化剂在乙烯/1-辛烯共聚反应中的性能,表明催化剂的电子特征相比立体效应对催化活性有更显著影响,并预测出多种高效受限构型催化剂;Sadiq等[65]通过线性ML算法定量分析2-亚氨基-1,10-菲咯啉Fe/Co配合物的乙烯齐聚活性,阐明了位阻与电子结构对催化性能的协同影响;Matsumoto等[53]将RM多尺度模拟与RF模型结合,表明(Pyridylamido)Hf(IV)催化剂的动态结构对烯烃插入与传播反应的调控方式;Fushimi和Damma[55]利用UNNP构建与DFT精度近似的大尺度势能面,结合分子动力学与推动弹性带方法系统分析了MgCl₂的(110)晶面在实际反应条件下的畸变效应,表明不同TiCl₄配位结构在乙烯插入时呈现明显活化能差异;Cundari等[37]利用竞争学习神经网络、自组织映射和模糊层次聚类对476个过渡金属-β位取代基结构进行无监督学习,当过渡金属与β位取代基之间的非键合距离较短,且金属-α碳-β碳-取代基构成的二面角较小时,可显著增强金属与β位取代基之间的相互作用,有助于抑制Ziegler-Natta催化体系中β-消除反应的可能性;Yamaguchi等[44]基于半钛茂催化乙烯/丙烯聚合的3类关键过渡态结构,建立分子场分析与LASSO可解释性能垒预测模型,通过3D体素位阻场的可视化,说明取代基在不同空间区域的体积对插入与链转移能垒的影响;Kanesato等[54]进一步从RM模拟产生的大规模原子坐标数据中提取键角、二面角等本征几何描述符,解释了催化中心立体位阻对单体插入过程的影响。
在聚合机理方面,Fan等[76]在乙烯聚合体系中,构建了一个考虑反应温度波动与气-液平衡变化的非稳态机理动力学模型,引入以GPR为代理模型的BO,并将链引发、增长、失活和链转移等反应子过程分步处理。与传统确定性优化算法相比,由于BO对高维非凸参数空间的全局搜索能力,以及其对复杂非稳态动力学模型中梯度不可得问题的天然适应性,其拟合目标函数值可由25~32降至约20,外推预测误差显著减小。
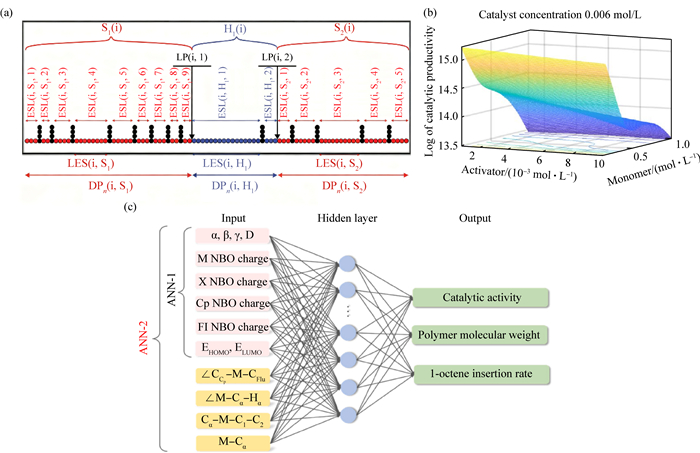 图 9 可控/活性配位聚合(CLCP)中链段结构表征与FNN模型预测的典型应用注:S1为第一软段;H1为第一硬段;S2为第二软段;LES为最长乙烯序列长度;ESL为单个乙烯连续序列的长度;LP为连接点数;DPn为数均聚合度;ANN为人工神经网络;NBO为自然键轨道。
(a)展示典型三嵌段烯烃嵌段共聚物中软段与硬段的链段构型,并标注可用于ML建模与分子动力学分析的关键微观结构特征[46];(b)基于实验数据训练的FNN模型所模拟的反应空间3D图[81];(c)用于预测CLCP催化性能预测和新催化剂筛选的FNN架构[45]Fig. 9 representative applications of chain-structure analysis and FNN-based modeling in controlled/living coordination polymerization (CLCP)(a) schematic representation of the soft and hard segment arrangements in a typical triblock olefin copolymer, with key microstructural features highlighted for ML modeling and molecular dynamics analysis[46]; (b) three- dimensional reaction-space map simulated using an FNN model trained on experimental data[81]; (c) FNN architecture designed for predicting catalytic performance in CLCP and screening new catalysts[45]下载:
全尺寸图片
Mohammadi等[46]融合KMC与ANN构建混合模型,用于预测乙烯-1-辛烯链穿梭共聚体系的微观结构(图 9(a));随后,该研究团队将ANN和GA与KMC结合[47],实现了聚合物微结构的反向设计,可在给定目标序列分布或结晶度等约束条件下,搜索最优反应组合;Rizkin等[81]在金属茂催化烯烃聚合体系中,构建了结合ML的自动化微流控系统,通过自动添加试剂、快速在线表征,实现了反应条件快速优化与聚合反应的自驱动控制,使聚合产生的化学废物降低了2~3个数量级,同时实验周期由数周缩短至数小时(图 9(b));Yan等[45]在金属茂-烯烃配位聚合体系中,利用DFT优化得到的反应活性物种,提取了多种过渡态几何结构特征的分子描述符,包括环戊二烯基配体与金属中心及芴基碳原子之间形成的配位夹角等关键参数,用于预测聚合催化活性、聚合物相对分子质量与单体插入率(图 9(c)),随后利用高通量实验技术筛选和设计新催化剂;Li和Liu[77]以RBFNN结合自适应蚁群优化算法,高精度预测金属茂催化丙烯聚合体系中熔融指数,其平均相对误差为0.44%。
在宏观过程研究中,温度、压力、进料组成、氢气/链转移剂用量等宏观变量常被作为输入,在线预测控制产率、共聚比例和Ð等指标,非线性动态过程的建模更为关键,因此适合采用神经网络模型。在涉及分子结构的研究中,常需要对单体/催化剂结构进行DFT计算,得到包含几何特征和电子特征的分子描述符。由于此类描述符具有高维度、强相关性和小样本量的特征,更适合可解释性好、稳健的正则化线性模型和RF等树模型。
2.5 在线聚合反应的优化、控制与自驱动平台
可控/活性聚合由于其参数与聚合物性能呈现高度非线性、强耦合与多目标权衡特征,传统经验调参或单目标优化往往效率低下、可重复性差,自驱动实验平台(self-driving laboratory,SDL)具有数据、模型和实验协同优化的优势,能够使用代理模型来表征小样本条件下的不确定性,并通过顺序决策实现高维参数空间的高效探索和多目标协同优化,显著提升实验优化效率。在可控/活性聚合反应中,通常集成NMR、SEC/GPC和DLS等在线或原位分析与表征技术,实现对反应过程的实时感知和动态调控。Knox等[59]开发了云端集成SDL,使ML与实验装置的空间部署上解耦,使RAFT聚合的多目标自动优化可以在远程计算节点上运行并实时回传;Park等[61]用CMDL语言以图结构对连续流聚合反应进行程序化建模,使反应器模块、流路、流量与停留时间等信息在同一语言中统一编码(图 10(a));在同时包含连续变量与类别变量的高维参数空间中,Häse等[82]搭建了具有实验执行、数据采集和模型更新功能的自驱动实验平台,利用基于核密度估计的非参数概率建模框架,用于表征每个实验结果的概率分布,而不是建立确定性的输入输出关系,该方法通过估计历史实验数据的密度,表征了目标函数在参数空间中的不确定性分布,并在此基础上对下一个实验条件提出了连续的建议,从而避免了对复杂聚集动力学或物理模型的依赖。
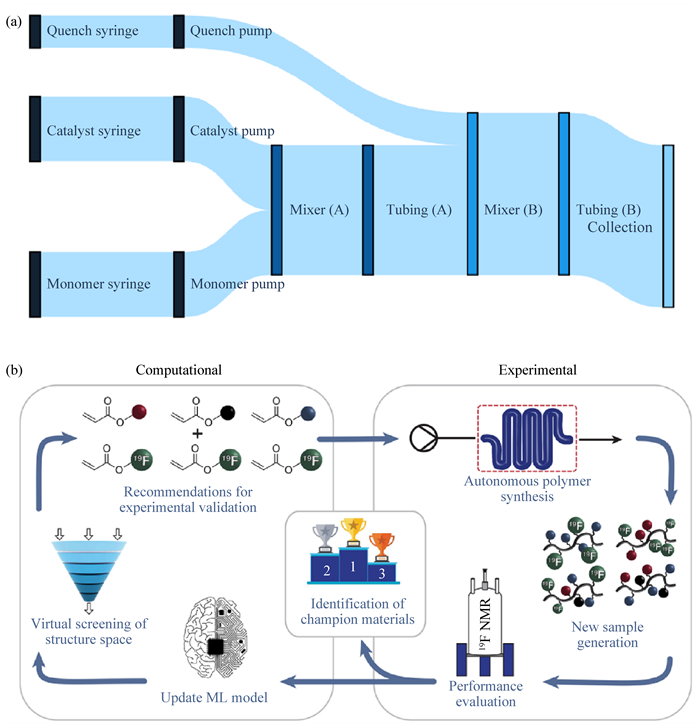 图 10 主动学习与连续流平台在可控/活性聚合研究中的典型应用示例(a)连续流反应器的Sankey流图,其中为输入节点分配了流速值,并将这些值沿整个图传播[61];(b)主动学习用于19F磁共振成像共聚物探针开发时,计算节点与实验节点之间形成的高效反馈与迭代循环[18]Fig. 10 representative applications of active learning and flow-based platforms in controlled/living polymerization(a) sankey diagram of a continuous-flow reactor, where flow-rate values are assigned to each input node and propagated throughout the network[61]; (b) efficient feedback and iterative loop between computational and experimental nodes in the active-learning-guided development of 19F magnetic resonance imaging copolymer probes[18]下载:
全尺寸图片
多种连续流SDL已被广泛应用于RAFT聚合体系。van Herck等[56]在RAFT自动化连续流反应平台中集成在线NMR与SEC表征技术,可以实时监测CM与Đ并实时调节流速和停留时间,实现对复杂反应参数空间的连续探索与优化;Knox等[79]搭建了含在线NMR与GPC的自动化连续流RAFT聚合平台,使用GPR对反应性能建模,通过基于GPR后验分布的多目标贝叶斯优化框架(如TS-EMO或基于期望改进的采集策略)在CM与Đ之间权衡,该实验平台可以自动执行反应、在线表征、数据处理与条件更新,最终逼近CM与Đ的帕累托前沿;Rubens等[30]在光诱导RAFT体系中,搭建了集成在线SEC监测的自主流动聚合平台,基于Mn反馈,在无人干预下自主调节停留时间、单体浓度与光照条件;Grimm等[57]将自动注射泵、恒温反应通道以及在线1H NMR和SEC表征模块引入连续流RAFT聚合优化系统,以GPR驱动的多目标BO实现实验计划生成、实时执行与反馈更新等环节;Reis等[18]开发了RF辅助的微流控液滴流高通量光诱导RAFT平台,可实现每2 min合成1种不同单体配比或结构类型的共聚物,在仅探索0.9%化学空间的情况下完成397个样品的建模与验证(图 10(b));Tamasi等[75]搭建了用于光诱导RAFT的机器人自动化合成平台,通过平台集成主动学习策略在多轮迭代中自动完成聚合物设计、执行聚合反应与在线表征,并将收集的数据实时反馈至模型,在仅探索不足0.02%的参数组合空间的成本下,识别出高性能参数空间。
其他可控/活性聚合体系也广泛采用了SDL。Wen等[63]在自由基ROP自优化平台中集成了在线FTIR表征、BO与自动加料控制,能够完全抑制组成漂移并按需生成组成梯度的共聚物;Wu等[22]在N-羧基酸酐ROP体系中,构建了集成GPR代理的BO自动化高通量合成平台,用于快速筛选单体结构与反应条件,生成侧链基团多样的多肽库。
在线聚合反应的优化、控制与自驱动平台通常面临可用样本量有限且反应参数高维耦合的问题,且其集成的ML模型需要能够在实验执行过程中实现快速更新与稳定决策。相比依赖大规模离线训练的数据驱动神经网络模型,强调样本效率、不确定性量化与在线更新性的模型更具优势。因此,以GPR为代表的概率性非参数模型, 因其能在小样本条件下同时给出预测均值与不确定性区间,可以结合BO、TS或期望改进等采集函数,在反应条件空间中实现高效探索与多目标优化。
3. 挑战与展望
ML在可控/活性聚合反应研究中取得重要进展,但其目前的发展仍面临一系列问题。在数据集构建方面,可控/活性聚合反应样本量少且数据来源分散,不同研究在单体与催化体系标注、反应过程记录、表征方法和数据记录方式上存在差异,数据格式不统一,高品质、可迁移的标准化数据仍然不足。在特征工程方面,可控/活性聚合体系存在多维度因素,同时涉及单体/催化剂结构、多种动力学过程平衡、副反应及反应条件变量等,目前特征工程对单体/催化剂结构、聚合反应过程与聚合物最终结构及性能之间的非线性相互作用的描述仍不完备。在模型鲁棒性方面,常见的ML模型虽在局部数据集上有较好拟合能力,但在新单体、新催化体系以及更宽反应条件范围下的泛化能力有限,对聚合反应机理的指示和解释能力也较弱。自动化合成、高通量筛选以及在线或原位表征等技术尚需要在更多可控/活性聚合体系中系统整合,自驱动实验平台目前仍处于发展阶段,普及程度有限。
ML的发展,正推动高分子科学从经验与理论主导的研究模式,向数据、模型和实验协同驱动转变。ML的进步: 使研究假设的提出由单纯依赖研究者经验,向数据驱动模型辅助生成转变;使实验设计由传统的逐点试错或单因素扫描,转变为基于模型预测与不确定性评估的定向探索;使传统上由事后对实验结果的机理解释,转变为模型与实验迭代更新。借助ML在高维参数空间中的建模和搜索能力,未来有望发展突破传统经验与直觉对配体、单体、催化剂、链转移剂及反应条件选择的限制,在广阔的参数空间中,充分探索以往难以预期,但具有协同效应的反应体系。通过挖掘参数间的非线性耦合关系,ML模型不仅能识别不同分子结构与反应条件对聚合动力学行为和微观结构演化的影响,还可能辅助识别传统机理框架下未被充分认识的反应路径或影响因素,从而为新型聚合机理的提出及具有非常规结构或性能特征的高性能聚合物的发现提供新线索。在更具探索性的研究方向上,ML有望从传统的参数拟合与性能预测角色,发展为辅助发现和修正聚合反应动力学关系的手段。在结合实验数据和已知机理约束的基础上,通过在模型中引入符号回归等方法,自动搜索并识别影响聚合动力学行为的关键变量及其函数形式,从而发现未被传统速率方程中显式考虑的非理想效应,如扩散限制、副反应偶联或反应环境变化等因素。与此同时,未来仍需要进一步发展自驱动高通量实验平台,使ML模型与实验系统形成协同驱动的探索模式,可在无人干预下测定不同条件聚合反应的动力学行为。利用自驱动高通量实验平台,研究者还可高效地大规模制备并测试聚合物,为研究结构与性能关系奠定基础。从更长远的角度看,这一研究模式的转变, 将推动高分子科学与ML、反应工程及自动化技术等学科之间的深度融合。可以预见未来分子结构描述、动力学建模、实验执行与数据分析不再相互割裂,而是形成研究闭环,从而系统性提升聚合体系的机理理解、聚合物结构设计与聚合物性能优化能力。
4. 结束语
总体而言,ML正在推动可控/活性聚合研究从以经验和机理模型为主导的探索性方法,发展为深度整合数据、模型和实验的研究模式。ML不仅为聚合体系的有效优化提供了一条新的技术途径,而且为深化对反应机理的理解和修正创造了条件。随着标准化数据系统、自驱动实验平台和物理一致性建模方法的不断发展,聚合物科学有望与ML、反应工程和自动化技术形成更紧密的交叉融合,从而构建一个可持续发展的研究闭环,推动聚合反应机理分析、聚合物结构设计和材料性能优化朝着更系统、合理和智能的方向发展。
-
图 1 机器学习(ML)模型在可控/活性聚合领域文献使用现状
注:RF为随机森林;GPR为高斯过程回归;SVM为支持向量机;LASSO为最小绝对收缩与选择算子;GBRT为梯度提升回归树;XGBoost为极端梯度提升;MLR为多元线性回归;LR为线性回归;RR为岭回归;EN为弹性网;CatBoost为类别提升算法;Adaboost为自适应提升;NGBoost为自然梯度提升;kNN为k近邻算法;RT为回归树;SISSO为文件独立筛选与稀疏算符模型;DT为决策树;FNN为前馈神经网络;CNN为卷积神经网络;TeaNet为张量嵌入原子网络;SOM为自组织映射神经网络;SNN为堆叠前馈神经网络;RBFNN为径向基神经网络;KRLS核正则化最小二乘回归模型;GNN为图神经网络;GCN为图卷积神经网络;CL为竞争学习神经网络。
(a)逐年发文量;(b)线性模型、树模型和核模型使用统计;(c)神经网络模型使用统计Fig. 1 current application trends of machine learning (ML) models in the field of controlled/living polymerization
(a) annual publication volume; (b) distribution of linear-, tree-, and kernel-based models; (c) distribution of employed neural-network-based models
下载:
全尺寸图片
下载:
全尺寸图片
图 3 可控/活性聚合中常用的多源数据类型示例
注:ECFP为扩展连接指纹;PubChem为公共化学信息数据库;PCA为主成分分析;DIS为无序区域;BCC为体心立方;σ为Frank-Kasper σ相;HEX为六方柱状相;GYR为Gyroid相;LAM为层状相;LHC为拉丁超立方采样;TS-EMO为基于Thompson采样的高效多目标优化;THF为四氢呋喃; NMR为核磁共振波谱;GPC为凝胶渗透色谱。
(a)基于PubChem数据库筛选得到44种用于硫脲催化剂设计的异硫氰酸酯结构片段[27];(b)由16个具有相对分子质量和组分梯度的母体共聚物经合成与分离得到的364个结构明确的二嵌段共聚物作为材料库[43];(c)从机理模型或物理方程生成的“in silico”虚拟数据[52];(d)高通量可逆加成-断裂链转移聚合(RAFT)数据采集平台[56]Fig. 3 representative types of data sources used in controlled/living polymerization
(a) 44 isothiocyanate fragments selected from the PubChem database for thiourea catalyst design[27]; (b) a materials library of 364 well-defined diblock copolymers obtained by synthesizing and fractionating 16 parent copolymers with relative molecular mass and composition gradients[43]; (c) "in silico" virtual data generated from mechanistic models or physical equations[52]; (d) high-throughput reversible addition- fragmentation chain transfer (RAFT)data-acquisition platform[56]
下载:
全尺寸图片
图 4 可控/活性聚合中报道的ML模型
Fig. 4 reported machine learning ML models applied in controlled/living polymerization
下载:
全尺寸图片
图 5 用于可控/活性聚合的神经网络架构
(a)堆叠前馈神经网络的架构[73];(b)第一性原理模型与前馈神经网络(FNN)相结合的混合模型架构[50];(c)FNN模型在不同隐藏层神经元数量下的性能变化[42]
Fig. 5 neural-network architectures applied in controlled/living polymerization
(a) architecture of the staked neural network[73]; (b) architecture of the hybrid model integrating a first-principles framework with an feedforward neural network (FNN) [50]; (c) performance variation of the FNN model with different numbers of hidden-layer neurons[42]
下载:
全尺寸图片
下载:
全尺寸图片
图 7 基于原子转移自由基聚合(ATRP)的主动学习、高通量自动化平台
注:AL为主动学习;seATRP为简化电化学介导原子转移自由基聚合;GPC为凝胶渗透色谱;rxn为反应。
(a)基于机器学习与最优实验设计的主动学习循环示意[62];(b)强化学习控制器的策略网络选择ATRP反应器策略的流程[31];(c)基于Hamilton STARlet机器人的高通量光致ATRP自动化平台[58]Fig. 7 examples of active learning and high‐throughput automation platforms in atom transfer radical polymerization (ATRP)
(a) schematic of the active learning loop based on machine learning and optimal experimental design[62]; (b) flow chart illustrating how the policy network of the RL controller selects actions for the ATRP reactor[31]; (c) high‐ throughput photoinduced ATRP automation platform based on the Hamilton STARlet robotic system[58]
下载:
全尺寸图片
图 8 基于RAFT的系统化聚合规划(SPP)平台应用与聚合诱导自组装(PISA)形貌演变示意
注:CTA为链转移剂;DMSO为二甲基亚砜;PC为光催化剂;SPP为系统化聚合规划;PET-RAFT为光诱导电子/能量转移可逆加成-断裂链转移聚合;Mn为数均分子量。
(a)SPP平台在PET-RAFT聚合方法应用[17];(b)PISA过程中形貌演变[24]Fig. 8 applications of the RAFT-based systematical polymerization planning (SPP) platform and morphological evolution in polymerization-induced self-assembly (PISA)
(a) schematic illustration of the application of the SPP platform in PET-RAFT polymerization[17]; (b) schematic representation of morphological transitions during the PISA process[24]
下载:
全尺寸图片
图 9 可控/活性配位聚合(CLCP)中链段结构表征与FNN模型预测的典型应用
注:S1为第一软段;H1为第一硬段;S2为第二软段;LES为最长乙烯序列长度;ESL为单个乙烯连续序列的长度;LP为连接点数;DPn为数均聚合度;ANN为人工神经网络;NBO为自然键轨道。
(a)展示典型三嵌段烯烃嵌段共聚物中软段与硬段的链段构型,并标注可用于ML建模与分子动力学分析的关键微观结构特征[46];(b)基于实验数据训练的FNN模型所模拟的反应空间3D图[81];(c)用于预测CLCP催化性能预测和新催化剂筛选的FNN架构[45]Fig. 9 representative applications of chain-structure analysis and FNN-based modeling in controlled/living coordination polymerization (CLCP)
(a) schematic representation of the soft and hard segment arrangements in a typical triblock olefin copolymer, with key microstructural features highlighted for ML modeling and molecular dynamics analysis[46]; (b) three- dimensional reaction-space map simulated using an FNN model trained on experimental data[81]; (c) FNN architecture designed for predicting catalytic performance in CLCP and screening new catalysts[45]
下载:
全尺寸图片
图 10 主动学习与连续流平台在可控/活性聚合研究中的典型应用示例
(a)连续流反应器的Sankey流图,其中为输入节点分配了流速值,并将这些值沿整个图传播[61];(b)主动学习用于19F磁共振成像共聚物探针开发时,计算节点与实验节点之间形成的高效反馈与迭代循环[18]
Fig. 10 representative applications of active learning and flow-based platforms in controlled/living polymerization
(a) sankey diagram of a continuous-flow reactor, where flow-rate values are assigned to each input node and propagated throughout the network[61]; (b) efficient feedback and iterative loop between computational and experimental nodes in the active-learning-guided development of 19F magnetic resonance imaging copolymer probes[18]
下载:
全尺寸图片
-
[1] CORRIGAN N, JUNG K, MOAD G, et al. Reversible-deactivation radical polymerization (controlled/living radical polymerization): from discovery to materials design and applications [J]. Progress in Polymer Science, 2020, 111: 101311. DOI: 10.1016/j.progpolymsci.2020.101311. [2] PAN X C, TASDELEN M A, LAUN J, et al. Photomediated controlled radical polymerization [J]. Progress in Polymer Science, 2016, 62: 73-125. DOI: 10.1016/j.progpolymsci.2016.06.005. [3] BRAUNECKER W A, MATYJASZEWSKI K. Controlled/living radical polymerization: features, developments, and perspectives [J]. Progress in Polymer Science, 2007, 32(1): 93-146. DOI: 10.1016/j.progpolymsci.2006.11.002. [4] DUBEY S P, THAKUR V K, KRISHNASWAMY S, et al. Progress in environmental-friendly polymer nanocomposite material from PLA: synthesis, processing and applications [J]. Vacuum, 2017, 146: 655-663. DOI: 10.1016/j.vacuum.2017.07.009. [5] DU T, LI B, WANG X L, et al. Bio-inspired renewable surface-initiated polymerization from permanently embedded initiators [J]. Angewandte Chemie International Edition, 2016, 55(13): 4260-4264. DOI: 10.1002/anie.201600080. [6] ROEDER R D, GARCIA-VALDEZ O, WHITNEY R A, et al. Graft modification of cellulose nanocrystals via nitroxide-mediated polymerisation [J]. Polymer Chemistry, 2016, 7(41): 6383-6390. DOI: 10.1039/c6py01515h. [7] RAO W H, CAI C Y, TANG J Y, et al. Coordination insertion mechanism of ring-opening polymerization of lactide catalyzed by stannous octoate [J]. Chinese Journal of Chemistry, 2021, 39(7): 1965-1974. DOI: 10.1002/cjoc.202000519. [8] HIRAO A, GOSEKI R, ISHIZONE T. Advances in living anionic polymerization: from functional monomers, polymerization systems, to macromolecular architectures [J]. Macromolecules, 2014, 47(6): 1883-1905. DOI: 10.1021/ma401175m. [9] MIN K, GAO H F. New method to access hyperbranched polymers with uniform structure via one-pot polymerization of inimer in microemulsion [J]. Journal of the American Chemical Society, 2012, 134(38): 15680-15683. DOI: 10.1021/ja307174h. [10] KOWALCZUK-BLEJA A, TRZEBICKA B, KOMBER H, et al. Controlled radical polymerization of p-(iodomethyl)styrene-a route to branched and star-like structures [J]. Polymer, 2004, 45(1): 9-18. DOI: 10.1016/j.polymer.2003.11.004. [11] HUO F, WANG X H, ZHANG Y Y, et al. RAFT dispersion polymerization of styrene in water/alcohol: the solvent effect on polymer particle growth during polymer chain propagation [J]. Macromolecular Chemistry and Physics, 2013, 214(8): 902-911. DOI: 10.1002/macp.201200640. [12] IZGORODINA E I, COOTE M L. Accurate ab initio prediction of propagation rate coefficients in free-radical polymerization: acrylonitrile and vinyl chloride [J]. Chemical Physics, 2006, 324(1): 96-110. DOI: 10.1016/j.chemphys.2005.09.042. [13] MATYJASZEWSKI K. Atom transfer radical polymerization (ATRP): current status and future perspectives [J]. Macromolecules, 2012, 45(10): 4015-4039. DOI: 10.1021/ma3001719. [14] RIBELLI T G, KONKOLEWICZ D, BERNHARD S, et al. How are radicals (re)generated in photochemical ATRP? [J]. Journal of the American Chemical Society, 2014, 136(38): 13303-13312. DOI: 10.1021/ja506379s. [15] KRYS P, MATYJASZEWSKI K. Kinetics of atom transfer radical polymerization [J]. European Polymer Journal, 2017, 89: 482-523. DOI:10.1016/j.eurpolymj. 2017.02.034. [16] ARUMUGASAMY S K, CHEN Z Y, VAN KHOA L D, et al. Comparison between artificial neural networks and support vector machine modeling for polycaprolactone synthesis via enzyme-catalyzed polymerization [J]. Process Integration and Optimization for Sustainability, 2021, 5(3): 599-607. DOI: 10.1007/s41660-021-00163-w. [17] GU Y, LIN P R, ZHOU C D, et al. Machine learning-assisted systematical polymerization planning: case studies on reversible-deactivation radical polymerization [J]. Science China Chemistry, 2021, 64(6): 1039-1046. DOI: 10.1007/s11426-020-9969-y. [18] REIS M, GUSEV F, TAYLOR N G, et al. Machine-learning-guided discovery of 19F MRI agents enabled by automated copolymer synthesis [J]. Journal of the American Chemical Society, 2021, 143(42): 17677-17689. DOI: 10.1021/jacs.1c08181. [19] TANG P H, SONG R G, CHAI G Z, et al. Optimization of laser ablation technology for PDPhSM matrix nanocomposite thin film by artificial neural networks-particle swarm algorithm [J]. Journal of Wuhan University of Technology(Materials Science Edition), 2010, 25(2): 188-193. DOI: 10.1007/s11595-010-2188-z. [20] WONG Y J, ARUMUGASAMY S K, JEWARATNAM J. Performance comparison of feedforward neural network training algorithms in modeling for synthesis of polycaprolactone via biopolymerization [J]. Clean Technologies and Environmental Policy, 2018, 20(9): 1971-1986. DOI: 10.1007/s10098-018-1577-4. [21] TOLAND A, TRAN H, CHEN L H, et al. Accelerated scheme to predict ring-opening polymerization enthalpy: simulation-experimental data fusion and multitask machine learning [J]. The Journal of Physical Chemistry A, 2023, 127(50): 10709-10716. DOI: 10.1021/acs.jpca.3c05870. [22] WU G Q, ZHOU H, ZHANG J, et al. A high-throughput platform for efficient exploration of functional polypeptide chemical space [J]. Nature Synthesis, 2023, 2: 515-526. DOI: 10.1038/s44160-023-00294-7. [23] YE S Y, MEFTAHI N, LYSKOV I, et al. Machine learning-assisted exploration of a versatile polymer platform with charge transfer-dependent full-color emission[J]. Chem, 2023, 9(4): 924-947. DOI: 10.1016/j.chempr.2022.12.003. [24] LU Y W, YALCIN D, PIGRAM P J, et al. Interpretable machine learning models for phase prediction in polymerization-induced self-assembly [J]. Journal of Chemical Information and Modeling, 2023, 63(11): 3288-3306. DOI: 10.1021/acs.jcim.3c00460. [25] ZHONG H L, WU Y, LI X, et al. Machine learning and DFT coupling: a powerful approach to explore organic amine catalysts for ring-opening polymerization reaction [J]. Chemical Engineering Science, 2024, 292: 119955. DOI: 10.1016/j.ces.2024.119955. [26] NIFANT'EV I, KOMAROV P, SADRTDINOVA G, et al. Mechanistic insights of ethylene polymerization on phillips chromium catalysts [J]. Polymers, 2024, 16(5): 681-742. DOI: 10.3390/polym16050681. [27] ZHANG M M, SU Y M, DU T Y, et al. Revealing transition state stabilization in organocatalytic ring-opening polymerization using data science [J]. Angewandte Chemie International Edition, 2025, 64(23): e202502090. DOI: 10.1002/anie.202502090. [28] FIOSINA J, SIEVERS P, DRACHE M, et al. Polymer reaction engineering meets explainable machine learning [J]. Computers & Chemical Engineering, 2023, 177: 108356. DOI: 10.1016/j.compchemeng.2023.108356. [29] WANG X Q, HUANG Y, XIE X Y, et al. Bayesian-optimization-assisted discovery of stereoselective aluminum complexes for ring-opening polymerization of racemic lactide [J]. Nature Communications, 2023, 14: 3647-3658. DOI: 10.1038/s41467-023-39405-5. [30] RUBENS M, VRIJSEN J H, LAUN J, et al. Precise polymer synthesis by autonomous self-optimizing flow reactors [J]. Angewandte Chemie International Edition, 2019, 58(10): 3183-3187. DOI:10.1002/anie. 201810384. [31] LI H C, COLLINS C R, RIBELLI T G, et al. Tuning the molecular weight distribution from atom transfer radical polymerization using deep reinforcement learning [J]. Molecular Systems Design & Engineering, 2018, 3(3): 496-508. DOI: 10.1039/c7me00131b. [32] MORA‐MARIANO D, FLORES‐TLACUAHUAC A, ZAPATA‐GONZÁLEZ I, et al. Data‐driven deep learning prediction of full molecular weight distribution in polymerization processes [J]. The Canadian Journal of Chemical Engineering, 2025, 103(8): 3713-3725. DOI: 10.1002/cjce.25635. [33] GE W, DE SILVA R, FAN Y, et al. Machine learning in polymer research [J]. Advanced Materials, 2025, 37(11): 2413695. DOI: 10.1002/adma.202413695. [34] NGUYEN T, BAVARIAN M. Machine learning approach to polymer reaction engineering: determining monomers reactivity ratios [J]. Polymer, 2023, 275: 125866. DOI: 10.1016/j.polymer.2023.125866. [35] SHI Y J, YU M X, LIU J, et al. Quantitative structure-property relationship model for predicting the propagation rate coefficient in free-radical polymerization[J]. Macromolecules, 2022, 55(21): 9397-9410. DOI: 10.1021/acs.macromol.2c01449. [36] VAN DE REYDT E, MAROM N, SAUNDERSON J, et al. A predictive machine-learning model for propagation rate coefficients in radical polymerization [J]. Polymer Chemistry, 2023, 14(14): 1622-1629. DOI: 10.1039/d2py01531e. [37] CUNDARI T R, DENG J, POP H F, et al. Structural analysis of transition metal β-X substituent interactions. Toward the use of soft computing methods for catalyst modeling [J]. Journal of Chemical Information and Computer Sciences, 2000, 40(4): 1052-1061. DOI: 10.1021/ci0000023. [38] REESE R M R, GANOSE A M, ROMAIN C. Thermodynamics of ring-opening polymerisation informatics collection (TROPIC): a database to enable polymer chemical recycling [J]. Faraday Discussions, 2026, 262: 455-477. DOI: 10.1039/d5fd00098j. [39] WU J W, CHEN Z H, SI Z W, et al. Radial basis function neural network and overlay sampling uniform design toward polylactic acid molecular weight prediction [J]. Chinese Journal of Chemical Engineering, 2024, 75: 214-221. DOI: 10.1016/j.cjche.2024.07.018. [40] PAKALAPATI H, TARIQ M A, ARUMUGASAMY S K. Optimization and modelling of enzymatic polymerization of epsilon-caprolactone to polycaprolactone using Candida antartica lipase B with response surface methodology and artificial neural network [J]. Enzyme and Microbial Technology, 2019, 122: 7-18. DOI: 10.1016/j.enzmictec.2018.12.001. [41] TARIQ M A, ARUMUGASAMY S K. Prediction of polycaprolactone molecular weight synthesized via enzymatic polymerization process: comparing training algorithms of artificial neural network modeling [J]. Process Integration and Optimization for Sustainability, 2022, 6(3): 693-706. DOI: 10.1007/s41660-022-00240-8. [42] YOU K W, ARUMUGASAMY S K. Deep learning techniques for polycaprolactone molecular weight prediction via enzymatic polymerization process [J]. Journal of the Taiwan Institute of Chemical Engineers, 2020, 116: 238-255. DOI: 10.1016/j.jtice.2020.11.003. [43] FANG X Y, MURPHY E A, KOHL P A, et al. Universal phase identification of block copolymers from physics-informed machine learning [J]. Journal of Polymer Science, 2025, 63(6): 1433-1440. DOI: 10.1002/pol.20241063. [44] YAMAGUCHI S, KIKUCHI T, TANAKA K, et al. Molecular field analysis in half-titanocene complexes: computational study towards data-driven in silico optimization of single-site olefin polymerization catalysts [J]. Catalysis Science & Technology, 2024, 14(9): 2434-2440. DOI: 10.1039/d4cy00241e. [45] YAN B, WANG S J, GUI X, et al. QSAR-driven digital catalyst models: high-throughput design of polyolefin elastomers [J]. Journal of Catalysis, 2025, 452: 116447. DOI: 10.1016/j.jcat.2025.116447. [46] MOHAMMADI Y, SAEB M R, PENLIDIS A, et al. Toward olefin multiblock copolymers with tailored properties: a molecular perspective [J]. Macromolecular Theory and Simulations, 2021, 30(3): 210003. DOI: 10.1002/mats.202100003. [47] MOHAMMADI Y, SAEB M R, PENLIDIS A, et al. Intelligent machine learning: tailor-making macromolecules [J]. Polymers, 2019, 11(4): 579-592. DOI: 10.3390/polym11040579. [48] BANIN G, VIEIRA R P, LONA L M F. Artificial neural networks towards average properties targets in styrene ARGET-ATRP [J]. Chemical Engineering Journal, 2021, 407: 126999. DOI: 10.1016/j.cej.2020.126999. [49] RIZKIN B A, HARTMAN R L. Supervised machine learning for prediction of zirconocene-catalyzed α-olefin polymerization [J]. Chemical Engineering Science, 2019, 210: 115224. DOI: 10.1016/j.ces.2019.115224. [50] PAUL G P, NAGAJYOTHI V, MITRA K. Integration of neural networks and first-principles model for optimizing L-lactide branched polymerization [J]. Journal of Chemical Theory and Computation, 2024, 20(24): 11058-11067. DOI: 10.1021/acs.jctc.4c01347. [51] FONTES C H, MENDES M J. Nonlinear predictive control of an industrial slurry reactor [J]. Controle & Automação, 2008, 19(4): 417-430. DOI: 10.1590/s0103-17592008000400005. [52] WILDING C Y P, BOURNE R A, WARREN N J. Integrating mechanistic modelling with Bayesian optimisation: accelerated self-driving laboratories for RAFT polymerisation [J]. Digital Discovery, 2025, 4(10): 2797-2803. DOI: 10.1039/d5dd00258c. [53] MATSUMOTO K, MISAWA N, KANESATO S, et al. Atomistic simulation of olefin polymerization reaction by organometallic catalyst: significant role of microscopic structural dynamics of (pyridylamido) Hf(IV) complex in catalytic reactivity [J]. Frontiers in Chemistry, 2025, 13: 1618025. DOI: 10.3389/fchem.2025.1618025. [54] KANESATO S, YASOSHIMA K, MATSUMOTO K, et al. Atomistic simulation of Hf-pyridyl amido-catalyzed chain transfer alkene polymerization reaction and its machine learning for extraction of essential descriptors: effect of microscopic steric hindrance on the monomer insertion process [J]. Journal of Physical Chemistry B, 2024, 128(25): 6178-6188. DOI:10.1021/acs.jpcb. 4c01303. [55] FUSHIMI M, DAMMA D. Exploring Ti active sites in Ziegler-Natta catalysts through realistic-scale computer simulations with universal neural network potential [J]. Molecular Catalysis, 2024, 565: 114414. DOI: 10.1016/j.mcat.2024.114414. [56] VAN HERCK J, ABEYSEKERA I, BUCKINX A-L, et al. Operator-independent high-throughput polymerization screening based on automated inline NMR and online SEC [J]. Digital Discovery, 2022, 1(4): 519-526. DOI: 10.1039/d2dd00035k. [57] GRIMM A P, KNOX S T, WILDING C Y P, et al. A versatile flow reactor platform for machine learning guided RAFT synthesis, amidation of poly(pentafluorophenyl acrylate)[J]. Macromolecular Rapid Communications, 2025, 46(23): e2500264. DOI: 10.1002/marc.202500264. [58] RAMIREZ C, AHMED E, MARE E D, et al. Automation-assisted photoinduced atom transfer radical polymerization [J]. ACS Polymer Au, 2026, 6(1): 181-193. DOI: 10.1021/acspolymersau.5c00067. [59] KNOX S T, WU K E, ISLAM N, et al. Self-driving laboratory platform for many-objective self-optimisation of polymer nanoparticle synthesis with cloud-integrated machine learning and orthogonal online analytics [J]. Polymer Chemistry, 2025, 16(12): 1355-1364. DOI: 10.1039/d5py00123d. [60] CLOTHIER G K K, TATON D, HARRISSON S. Exploiting machine learning and automated synthesis in continuous flow for process optimization of the organocatalyzed ring-opening polymerization of L-lactide [J]. ACS Polymer Au, 2025, 5(5): 603-612. DOI: 10.1021/acspolymersau.5c00071. [61] PARK N H, MANICA M, BORN J, et al. Artificial intelligence driven design of catalysts and materials for ring opening polymerization using a domain-specific language [J]. Nature Communications, 2023, 14: 3686-3701. DOI: 10.1038/s41467-023-39396-3. [62] ZHAO B Y, CHENG J H, GAO J L, et al. Active learning as a tool for optimizing "plug-n-play" electrochemical atom transfer radical polymerization [J]. Macromolecular Chemistry and Physics, 2023, 224(12): 2300039. DOI: 10.1002/macp.202300039. [63] WEN M Y, WONG W N, JUNKERS T. Synthesis of biodegradable vinyl copolymers via enforced regular sequence distribution from automated radical ring opening polymerisation [J]. Chemical Science, 2025, 16: 19624-19631. DOI: 10.1039/d5sc03738g. [64] KUMAR R. Materiomically designed polymeric vehicles for nucleic acids: quo vadis? [J]. ACS Applied Bio Materials, 2022, 5(6): 2507-2535. DOI: 10.1021/acsabm.2c00346. [65] SADIQ Z, YANG W H, MERAZ M M, et al. Catalytic activity of 2-imino-1, 10-phenthrolyl Fe/Co complexes via linear machine learning [J]. Molecules, 2024, 29(10): 2313. DOI: 10.3390/molecules29102313. [66] NEELAMEGAN H, REMELLA V S. Polymerization rate control in ATRP: experimental kinetics and machine learning predictions of initiator efficiency in quinol ester, phenolic ester-amide, and diamide-based systems [J]. Journal of Applied Polymer Science, 2025, 142(46): e57799. DOI: 10.1002/app.57799. [67] PATRA T K. Data-driven methods for accelerating polymer design [J]. ACS Polymer Au, 2022, 2(1): 8-26. DOI: 10.1021/acspolymersau.1c00035. [68] WANG Y M, FANG Y, ZHOU H F, et al. A machine learning model for predicting the propagation rate coefficient in free-radical polymerization [J]. Molecules, 2024, 29(19): 4694-4709. DOI: 10.3390/molecules29194694. [69] FANG C, FANTIN M, PAN X C, et al. Mechanistically guided predictive models for ligand and initiator effects in copper-catalyzed atom transfer radical polymerization (Cu-ATRP) [J]. Journal of the American Chemical Society, 2019, 141(18): 7486-7497. DOI: 10.1021/jacs.9b02158. [70] ENDRES P, SCHUETT T, BRÜTTING C, et al. Systematic copolymer screening for foaming experiments supported by computational methods [J]. Journal of Materials Chemistry A, 2023, 11(47): 26183-26192. DOI: 10.1039/d3ta06062d. [71] PARK N H, ZUBAREV D Y, HEDRICK J L, et al. A recommender system for inverse design of polycarbonates and polyesters [J]. Macromolecules, 2020, 53(24): 10847-10854. DOI: 10.1021/acs.macromol.0c02127. [72] ARUMUGASAMY S K, AHMAD Z. Candida antarctica as catalyst for polycaprolactone synthesis: effect of temperature and solvents [J]. Asia-Pacific Journal of Chemical Engineering, 2011, 6(3): 398-405. DOI: 10.1002/apj.583. [73] MONEMIAN S A, SHAHSAVAN H, BOLOURI O, et al. A stacked neural network approach for yield prediction of propylene polymerization [J]. Journal of Applied Polymer Science, 2009, 116(3): 1237-1246. DOI: 10.1002/app.31251. [74] WANG S J, ZHUO X T, FAN H N, et al. Computer-assisted design of CGC catalysts for ethylene/1-octene copolymerization: a combined DFT and artificial neural network approach [J]. Polymer, 2024, 300: 126997. DOI: 10.1016/j.polymer.2024.126997. [75] TAMASI M J, PATEL R A, BORCA C H, et al. Machine learning on a robotic platform for the design of polymer-protein hybrids [J]. Advanced Materials, 2022, 34(30): e220180. DOI: 10.1002/adma.202201809. [76] FAN S Y, ZHANG X P, HONG X D, et al. Kinetic parameter estimation of the polyethylene process by bayesian optimization [J]. Industrial & Engineering Chemistry Research, 2024, 63(19): 8729-8740. DOI: 10.1021/acs.iecr.3c04665. [77] LI J B, LIU X G. Melt index prediction by RBF neural network optimized with an adaptive new ant colony optimization algorithm [J]. Journal of Applied Polymer Science, 2010, 119(5): 3093-3100. DOI: 10.1002/app.33060. [78] CAO S J, HONG M T, HU J Y, et al. Interpretable machining learning assisted insights into bifunctional squaramide catalyzed ring-opening polymerization of lactide [J]. Polymer Chemistry, 2024, 15(44): 4562-4569. DOI: 10.1039/d4py00866a. [79] KNOX S T, PARKINSON S J, WILDING C Y P, et al. Autonomous polymer synthesis delivered by multi-objective closed-loop optimisation [J]. Polymer Chemistry, 2022, 13(11): 1576-1585. DOI: 10.1039/d2py00040g. [80] AFSI N, OTHMAN S, BAKIR T, et al. Model predictive control with integrated model reduction for a continuous lactide ring-opening polymerization process [J]. ACS Omega, 2022, 7(8): 6843-6853. DOI: 10.1021/acsomega.1c06483. [81] RIZKIN B A, SHKOLNIK A S, FERRARO N J, et al. Combining automated microfluidic experimentation with machine learning for efficient polymerization design [J]. Nature Machine Intelligence, 2020, 2(4): 200-209. DOI: 10.1038/s42256-020-0166-5. [82] HÄSE F, ALDEGHI M, HICKMAN R J, et al. Gryffin: an algorithm for Bayesian optimization of categorical variables informed by expert knowledge [J]. Applied Physics Reviews, 2021, 8(3): 031406. DOI: 10.1063/5.0048164.
