
Fast and simultaneous determination of ten prohibited and restricted tranquilizers in fish samples by HPLC-MS/MS
-
摘要: 为了快速实现同时测定鱼体中3类禁限用镇静剂,本文建立了鱼体中3种卡因类、1种非巴比妥类和6种苯二氮卓类镇静剂的高效液相色谱-串联质谱多残留同时测定方法。样品先经乙腈提取、低温高速离心处理,再经高效液相色谱快速分离,由联用的三重四极杆/复合线性离子阱质谱仪检测,能同时测定鱼体中10种镇静剂残留量。方法的线性范围为0.2~20.0 μg/L,相关系数均>0.999 0,对鱼肉的定量限为1.0 μg/kg;以空白鲤鱼肌肉为样品,在1.0、2.0和5.0 μg/kg这3个质量分数水平下测定了10种镇静剂的平均回收率,结果为86.5%~118.5%,相对标准偏差为2.2%~7.7%。表明本文所建的方法简便、快速、灵敏和准确,适用于水产品中10种镇静剂残留量的常规检测。
-
关键词:
- 水产品 /
- 镇静剂 /
- 高效液相色谱-串联质谱法
Abstract: In order to quickly determine three types of prohibited and restricted sedatives in fish, a rapid high performance liquid chromatography-tandem mass spectrometry method was explored for the simultaneous determination of three types of cocaine, one type of non-barbiturates, and six types of benzodiazepine tranquilizers in fish samples. The sample was extracted with acetonitrile, rapidly purified by low-temperature high-speed centrifugation, fast separated by ultra-performance liquid chromatography, and detected by online-coupled triple quadrupole/composite linear ion trap mass spectrometer. The linear working curves were measured in the concentration range of 0.2 to 20.0 μg/L, with linear correlation coefficients all higher than 0.999 0, and quantification limits at 1.0 μg/kg in fish. The recovery was measured by spiking 10 tranquilizer standards into carp muscle tissue at three levels of 1.0, 2.0 and 5.0 μg/kg, giving averaged data all within the range between 86.5% and 118.5%, with relative standard deviations between 2.2% and 7.7%. The method is validated to be simple, rapid, efficient, sensitive and accurate, being usable as a routine method for the determination of 10 types of tranquilizers in aquatic products. -
0. 引言
随着水产养殖过程中新污染物的不断涌现,水产品出现了新的品质安全问题,其中水产品品质安全新的关注点是地西泮(苯二氮卓类)、三卡因(卡因类)和安眠酮(非巴比妥类)等代表性镇静剂残留情况[1-2]。镇静剂通过抑制中枢神经系统而产生镇定作用[3],在水产养殖和长途转运过程中,不法经营者会违规使用镇静剂,以降低水产品的应激反应,提高其成活率[4-5]。多项研究指出,若食用含有镇静剂地西泮的水产品,人体会出现头晕、记忆力下降等症状,与此同时,肝脏、肾脏产生病变的可能性显著上升,神经系统也会受到抑制[1, 6-7]。依据农业部公告第235号动物性食品中兽药最高残留限量[8]及国家食品安全标准《食品安全国家标准食品中兽药最大残留限量:GB 31650—2019》[9]评估兽药残留的限量要求,地西泮可用于食品动物,但不得检出残留;农业农村部《水产养殖用药明白纸(2022年1号)》规定[10],禁止地西泮在水产养殖过程中使用;农业农村部公告第250号禁止在食品动物中使用安眠酮[11];食品安全国家标准规定[9],丁卡因可以作为食品动物的麻醉剂,无需设定残留限量。
目前,水产品中镇静剂的检测主要采用高效液相色谱(high performance liquid chromatography,HPLC)[12-14]、气相色谱-串联质谱(gas chromatography-tandem mass spectrometry,GC-MS/MS)[15-18]和液相色谱-串联质谱(high performance liquid chromatography-tandemmass spectrometry,HPLC-MS/MS)[19-20]等方法。其中:HPLC法灵敏度低;GC-MS/MS法样品前处理繁琐且适用范围有限;HPLC-MS/MS法具有灵敏度高,可准确定性和定量检测多种镇静剂,是目前水产品中镇静剂检测的主要技术。王小乔等[19]建立了HPLC-MS/MS测定水产品中7种苯二氮卓类镇静剂的检测方法,定量下限为1.0~4.0 μg/kg,加标回收率为83.8%~114.2%;于慧娟等[3]报道了HPLC-MS/MS测定水产品中非巴比妥类镇静剂安眠酮,定量下限为0.2 μg/kg,加标回收率为86.6%~95.9%;吴少明等[21]发展了HPLC-MS/MS测定水产品中18种卡因类镇静剂的检测方法,定量下限为0.7~1.3 μg/kg,加标回收率为84.7%~108.7%。目前,国内外对水产品中镇静剂残留的检测多集中在某一类镇静剂,而同时检测多类镇静剂的方法不多,仍需开展水产品中多类别镇静剂同时检测的方法。本文拟建立水产品中卡因类、非巴比妥类和苯二氮卓类镇静剂3类代表性镇静剂同时定量检测的方法。
为了建立一种简便、快速地检测水产品中多残留镇静剂的技术方案,本研究拟优化3种卡因类、1种非巴比妥类和6种苯二氮卓类总计10种镇静剂的HPLC-MS/MS分析参数。10种镇静剂的化学结构中均含有N原子,属于弱碱性药物,易溶于醇类、乙腈、乙酸乙酯等有机溶剂。因此,本研究选择乙腈[22]、正己烷[23]、乙酸乙酯[24-25]作为提取溶剂,这些溶剂已被广泛应用于兽药残留提取中。本文拟同时考察鲤鱼肌肉样品的提取和净化条件,建立鲤鱼中10种镇静剂的HPLC-MS/MS测定方法,以期为水产品中镇静剂残留监测提供参考。
1. 材料与方法
1.1 实验试剂
98.0%三卡因购于上海泰坦科技股份有限公司;99.9%丁卡因购于德国Dr. Ehrenstorfer公司;布比卡因购于中国食品药品检定研究院;安眠酮、硝西泮、阿普唑仑、三唑仑、艾司唑仑、地西泮和奥沙西泮标准品均购于德国Dr. Ehrenstorfer公司;三卡因-D5由本实验室自行制备;布比卡因-D9和阿普唑仑-D5同位素内标标准品购于德国Witega公司;色谱纯乙腈、乙酸乙酯和正己烷均购自德国Merck公司;色谱纯甲酸购自上海安培科学仪器有限公司;NaCl和无水MgSO₄购自北京化学试剂公司;实验用水为纯净水,购自广州屈臣氏食品饮料有限公司。
1.2 仪器
使用美国AB Sciex公司生产的QTRAP 5500型HPLC-MS/MS仪检测样品,液相色谱柱为购自赛默飞世尔科技有限公司的C18色谱柱(100 mm×2.1 mm,涂层厚度为3.2 µm),采用电喷雾离子源在正离子模式下电离分析样品,检测模式为多反应监测模式;使用湖南湘仪实验室仪器开发有限公司生产的H-2050 R型台式高速离心机离心样品溶液;使用宁波新芝生物科技股份有限公司生产的SB-5200 DTN型超声波水浴机超声溶液,超声功率为500 W,频率为40 kHz;使用上海泰坦科技股份有限公司生产的MVM-2500型多管涡旋混匀仪混合溶液;使用德国IKA公司生产的MS 3 Basic型旋涡混匀器混合溶液;使用上海智城分析仪器制造有限公司生产的ZHWY-110 X 30型水浴恒温振荡器振荡溶液;使用九阳股份有限公司生产的A818型绞肉机均质样品。
1.3 样品制备
鲤鱼样品购自北京市某农贸市场,并冷藏运输至实验室。样品经过去皮、去骨处理后,取可食部分(包括皮和肌肉组织),使用均质机均质处理,-20 ℃保存,备用[26]。
1.4 标准溶液配制
以甲醇为溶剂,配制100.0 mg/L 10种镇静剂混合标准储备液和100.0 mg/L内标储备液,-18 ℃避光保存,备用。
以甲醇为稀释剂,通过逐级稀释方法,配制0.5、1.0、2.5和5.0 mg/L的10种镇静剂混合工作液和内标的标准工作液,4 ℃避光保存,备用。
1.5 仪器条件
HPLC条件:进样量为5.0 μL,柱温为40 ℃;流动相由水与乙腈构成,流速为0.3 mL/min,其中流动相均添加了体积比为0.1‰的甲酸,梯度洗脱程序如表 1所示。
表 1 梯度洗脱程序时间/min 水/%a 乙腈/%a 0 95 5 7.00 30 70 7.01 20 80 8.50 20 80 10.00 95 5 12.00 95 5 注:a指添加0.1‰甲酸。 MS/MS条件:离子源温度为550.0 ℃,离子化电压为5.5 kV,气帘气、雾化气和辅助气分别为氮气、空气和空气,对应气压为206 842.8、344 750.0和344 750.0 Pa。在正离子模式下,首先采用电喷雾离子源扫描分析目标化合物,优化碰撞能量为10~60 eV时,获得子离子谱图。基于此,为实现精准检测与分析,挑选信号强度相对突出且所受干扰相对较少的2个峰,分别用作定量离子与定性离子,用于后续的定量分析和确认。目标化合物在多反应监测模式下的质谱检测参数列于表 2。
表 2 目标化合物在多反应监测模式下的质谱检测参数类型 分析物 保留时间/min 内标物 母离子质荷比 子离子质荷比 碰撞能量/eV 定量离子 定性离子 能量1 能量2 卡因类镇静剂 三卡因 3.90 三卡因-D5 165.9 138.1 94.1 15 24 丁卡因 1.06 布比卡因-D9 265.1 176.1 72.0 21 37 布比卡因 0.89 布比卡因-D9 289.2 140.2 84.0 29 56 非巴比妥类镇静剂 安眠酮 5.28 阿普唑仑-D5 251.1 132.3 91.1 37 58 苯二氮卓类镇静剂 硝西泮 5.42 阿普唑仑-D5 282.3 236.1 180.1 34 51 阿普唑仑 5.25 阿普唑仑-D5 309.1 281.2 205.2 38 56 三唑仑 5.40 阿普唑仑-D5 343.1 308.1 239.0 38 56 艾司唑仑 5.15 阿普唑仑-D5 295.2 267.1 205.1 37 56 地西泮 5.91 — 285.1 193.3 154.0 44 38 奥沙西泮 5.91 — 287.2 156.1 193.3 41 44 三卡因-D5 3.85 — 170.9 129.1 — 23 — 布比卡因-D9 0.88 — 298.3 149.2 — 31 — 阿普唑仑-D5 5.23 — 314.2 286.0 — 37 — 注:—指无数据。 1.6 样品前处理
待样品自然解冻后,准确称取质量为(2.0±0.1)g的均质试样,置于50 mL离心管内。随后,向离心管中添加内标准工作溶液,得到质量分数为25.0 μg/kg的内标加标样品,采用涡旋振荡的方式使溶液充分混匀,静置10 min,储存,备用。为了优化提取和净化条件,本研究选择鲤鱼肌肉作为空白基质,通过空白基质添加法制备10.0 μg/kg加标样品。
(1)提取溶剂优化。为了提高提取效率,分别以10 mL乙腈、正己烷和乙酸乙酯3种有机溶剂提取10.0 μg/kg加标鲤鱼肌肉样品。如:加入10 mL乙腈、1.0 g NaCl及2.0 g无水MgSO4,充分涡旋3 min,采用超声辅助提取10 min;离心溶液,离心速度为8 000 r/min、离心力为679 g、4 ℃离心10 min;取上清液用乙腈定容至10 mL,充分混匀;取1 mL上清液用0.22 μm有机滤膜过滤至进样瓶中,HPLC-MS/MS待测[25]。实验重复3次,统计分析样品峰面积。
(2)净化技术优化。为了降低目标化合物稳定性对实验结果的影响,针对净化工艺展开优化,分别以正己烷和低温高速离心净化样品溶剂。正己烷净化法:取10 mL前述步骤所得上清液,加入10 mL正己烷,充分振荡混匀,静置至两相完全分离,弃去正己烷层,收集提取液。低温高速离心法:将10 mL上清液置于离心管,4 ℃、12 000 r/min、离心力约1 529 g离心10 min,收集上清液。2种方法后续操作一致,均为浓缩所得液体,以乙腈定容至10 mL并充分混匀,取1 mL处理后的溶液经0.22 μm有机滤膜过滤,转入进样瓶,HPLC-MS/MS待测。实验重复3次。
1.7 基质效应考察
水产基质复杂,其基质效应是影响HPLC-MS/MS检测镇静剂结果准确性的一个重要因素[27]。合理的样品前处理方法,可以尽可能减少样品基质中的干扰成分,以提高检测结果的准确性[28-29]。以鲤鱼阴性肌肉为基质,计算10种镇静剂的基质效应,以评价优化后的样品前处理方法。对应计算公式为
$$ M=\left(\frac{A_{\text {目标 }}}{A_{\text {溶剂 }}}-1\right) \times 100 \%, $$ 式中:M为基质效应值;A目标为基质标准溶液目标物峰面积;A溶剂为溶剂标准溶液峰面积。若|M|≤20%,为弱基质效应,即基质效应影响较小,说明样品基质对目标物的分析影响较小,提取方法适用于该样品;若20% < |M|≤50%,为中等基质效应,即表明基质效应存在一定影响,但仍可接受,需要优化样品前处理方法以减少干扰;若|M| > 50%,为强基质效应,即基质效应对分析结果有显著影响,需进一步优化样品前处理方法,减少基质中的干扰物质,以确保分析结果的准确性。
1.8 标准曲线制作
在最优条件下拟合标准溶液曲线。使用乙腈为稀释剂,将1.0 mg/L的混合标准工作溶液按如下比例逐级稀释,配制质量浓度为0.2、0.5、1.0、2.0、5.0、10.0和20.0 μg/L的系列标准溶液。稀释过程中,每步均取适量母液并用乙腈稀释至指定体积,混匀后备用。
在系列标准溶液中加入三卡因-D5、布比卡因-D9和阿普唑仑-D5内标溶液,调整内标质量浓度至5.0 μg/L。地西泮和奥沙西泮采用外标法,其余8种化合物采用内标法。外标法以目标化合物的峰面积为纵坐标,内标法则采用目标化合物与内标的峰面积比值作为纵坐标,二者均以目标化合物的质量浓度为横坐标构建标准曲线。
1.9 回收率和标准偏差
为了验证方法的准确性和精密度,以鲤鱼肌肉为空白样品,采用添加空白基质的方法制备加标样品。取50 mL离心管,称取(2.0±0.1)g的均质试样,准确加入不同浓度外标液,静置10 min得到加标样品。添加空白样品并制备得到1.0、2.0和5.0 μg/kg共3个阳性样品[30]。每个质量分数平行添加3个样品,测定样品的响应值,计算回收率和相对标准偏差(relative standard deviation, RSD),评估方法的精密度和重复性,从而验证其准确性和可靠性。
为确保实验结果的一致性和可靠性,进行了日间、日内重复实验。日内实验通过在同一天内不同时间段(上午、下午、晚上)重复操作3次,评估操作波动;日间实验在连续3 d内每天在相同实验条件下重复操作3次,确保方法的稳定性和数据的可重复性。检测限为信噪比≥3,定量限为信噪比≥10[31]。
2. 实验结果
2.1 仪器条件优化
在最佳碰撞能量条件下(表 2),2.5 μg/L 10种镇静剂的总离子流色谱图和选择离子色谱图分别如图 1和图 2所示。结果表明,经过梯度洗脱优化后,10种镇静剂能够得到很好的色谱分离峰,目标物的峰形对称且尖锐。研究结果表明,通过梯度洗脱条件优化,大多数目标化合物在最优保留时间下获得良好的峰形对称性与分离度,如丁卡因和三唑仑,对应保留时间分别为1.06和5.36 min。然而,仍有3对理化性质高度相似的化合物存在色谱峰部分重叠现象,如三唑仑与硝西泮,保留时间分别为5.36与5.37 min。针对此问题,采用选择离子监测模式(selected ion monitor,SIM)如图 2所示,通过特异性提取目标化合物的特征离子碎片,有效克服色谱共洗脱干扰。10种镇静剂能够得到很好的色谱分离峰,目标物的峰形对称且尖锐。
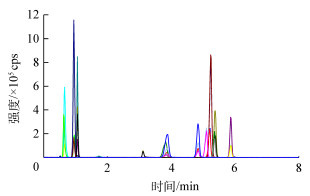 图 1 10种镇静剂的总离子流色谱图注:不同颜色线条代表不同子离子。
 下载:
全尺寸图片
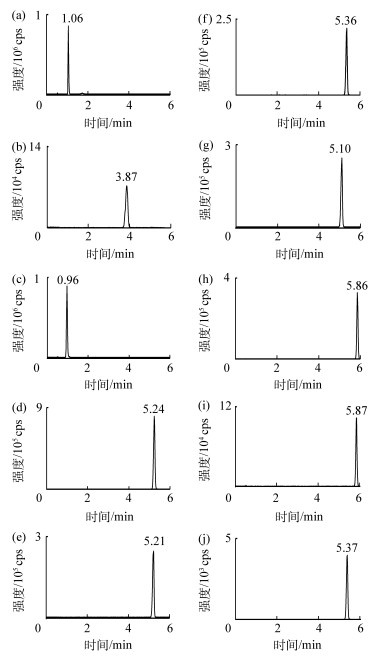 图 2 10种镇静剂的选择离子色谱图(a)丁卡因;(b)三卡因;(c)布比卡因;(d)安眠酮; (e)阿普唑仑;(f)三唑仑;(g)艾司唑仑; (h)地西泮;(i)奥沙西泮;(j)硝西泮下载:
全尺寸图片
2.2 样品前处理条件优化
2.2.1 提取溶剂优化
3种有机溶剂提取10.0 μg/kg加标鲤鱼肌肉样品时,不同目标化合物的峰面积列于表 3。正己烷作为提取溶剂时,所测得的10种目标化合物的峰面积大多处于较低水平,8种目标化合物的峰面积 < 1×10⁵,这表明正己烷对目标化合物的提取能力较弱;乙腈为提取溶剂时,10种目标化合物的峰面积均 > 1×10⁵,显示出较好的提取效果;乙酸乙酯为提取溶剂时,除丁卡因外,其余9种目标化合物的峰面积也均 > 1×10⁵。与乙酸乙酯相比,乙腈提取时各目标化合物的峰面积变化趋势不同。其中,丁卡因、布比卡因、地西泮、安眠酮和奥沙西泮这5种化合物的峰面积增加≥10.0%,对应分别为113.5%、25.8%、13.7%、13.1%和11.4%;硝西泮、阿普唑仑和艾司唑仑3种化合物的峰面积增加 < 10.00%,对应分别为6.2%、4.7%和0.2%;三卡因和三唑仑的峰面积降低,分别为28.3%和2.8%。综合比较,乙腈为最佳提取溶剂。
表 3 样品前处理条件优化后镇静剂峰面积结果化合物 提取溶剂 净化条件 乙腈/103 正己烷/103 乙酸乙酯/103 低速高温离心/103 正己烷净化/103 三卡因 87.0±22.6 21.2±2.8 121.3±32.9 226.3±84.1 138.3±17.0 丁卡因 101.0±6.1 2.0±0.4 47.3±2.6 94.2±3.3 69.7±5.0 布比卡因 992.0±40.1 47.5±6.1 788.7±51.6 992.0±40.1 47.5±6.1 安眠酮 1 380.0±56.6 542.0±28.2 1 220.0±28.3 1 385.0±7.1 996.3±6.4 硝西泮 711.0±18.0 24.2±4.4 669.7±10.3 752.7±37.2 562.7±9.6 阿普唑仑 441.7±5.1 14.7±2.9 422.0±6.9 446.3±12.4 379.7±8.6 三唑仑 337.0±15.7 10.9±2.6 346.7±19.6 338.7±9.9 291.7±1.5 艾司唑仑 436.3±12.6 13.2±3.4 435.3±32.9 430.0±21.2 374.0±7.2 地西泮 604.3±24.5 213.3±10.3 531.3±24.3 638.3±5.0 445.3±9.6 奥沙西泮 185.7±3.8 64.8±5.1 166.7±4.2 195.3±10.8 140.0±3.5 2.2.2 净化技术优化
加标鲤鱼肌肉样品经不同净化技术净化后各镇静剂峰面积结果列于表 3。与正己烷净化相比,低温高速离心技术处理后,10种目标化合物的峰面积均有所增加。在低温高速离心条件下,各化合物峰面积相对于乙腈提取条件的变化情况如下:三卡因提高幅度最大,达到160.2%;硝西泮、地西泮、奥沙西泮、阿普唑仑、三唑仑和安眠酮的峰面积提高幅度次之,分别增加了5.9%、5.6%、5.2%、1.1%、0.5%和0.4%;布比卡因峰面积基本无变化;而艾司唑仑和丁卡因峰面积分别降低了1.5%和6.7%。综合来看,低温高速离心技术在提高各类目标化合物响应方面综合表现出色,因此,选择低温高速离心技术净化10种镇静剂的乙腈提取液。
2.3 基质效应考察
10种镇静剂的基质效应结果如图 3所示。大多数目标化合物的M为-20.0%~20.0%,为弱基质效应;三卡因和丁卡因的M为-50%~-20%,为中等基质效应。为了消除基质效应对检测结果的影响,除地西泮和奥沙西泮外,其余8种镇静剂均选择内标法定量。
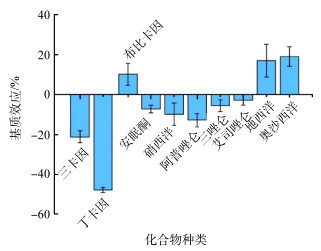 图 3 10种镇静剂的基质效应下载:
全尺寸图片
2.4 方法检验
基于同位素内标校正的标准曲线结果列于表 4。(1)线性方程与定量限。质量浓度为0.2~20.0 μg/L时,10种镇静剂的线性关系良好,r均 > 0.999 0,换算实际样品中方法定量限为1.0 µg/kg,说明本研究所建立的方法线性良好,灵敏度高。(2)准确度和精密度。10种分析物在1.0、2.0和5.0 μg/kg质量分数下的回收率分别为88.9%~118.5%、90.6%~110.7%和86.5%~103.6%;日内RSD分别为2.3%~7.7%、2.9%~7.7%和2.2%~6.5%;日间RSD分别为2.8%~7.6%、2.9%~7.3%和2.9%~6.9%。目标化合物的回收率均符合检测要求,且RSD值较低,表现出较高的准确度和精密度,重复性良好。因此,本研究建立的检测方法准确度高且重复性好,可用于水产品中10种镇静剂的日常检测。
表 4 鲤鱼肌肉组织中10种镇静剂的定量结果化合物 标准曲线 r 1.0 μg·kg-1 2.0 μg·kg-1 5.0 μg·kg-1 y/% RSD,内/% RSD,间/% y/% RSD,内/% RSD,间/% y/% RSD,内/% RSD,间/% 三卡因 y = 9.07×10⁴ ρ + 963 0.999 4 91.9 5.7 5.3 90.6 7.7 7.3 92.9 6.5 6.9 丁卡因 y = 3.30×10⁵ ρ + 99 397 0.999 6 94.7 2.3 2.8 97.2 3.0 3.7 91.1 2.2 2.9 布比卡因 y = 3.27×10⁵ ρ + 98 746 0.999 2 108.9 4.2 5.9 100.5 6.5 6.5 103.6 6.2 5.7 安眠酮 y = 6.50×10⁵ ρ - 13 728 0.999 8 88.9 3.0 3.7 95.4 2.9 2.9 93.7 5.2 4.5 硝西泮 y = 3.09×10⁵ ρ - 8 781 0.999 7 95.5 6.9 7.2 95.2 4.6 4.4 93.7 5.8 5.3 阿普唑仑 y = 2.40×10⁵ ρ - 3 903 0.999 7 105.0 6.8 6.9 104.2 4.3 3.6 101.6 5.7 5.1 三唑仑 y = 1.85×10⁵ ρ - 5 658 0.999 8 104.8 7.7 7.6 110.7 3.3 3.9 102.2 5.2 4.6 艾司唑仑 y = 2.26×10⁵ ρ - 7 345 0.999 9 102.6 5.8 5.2 105.8 4.2 4.1 100.5 5.3 4.5 地西泮 A = 2.13×10⁵ ρ - 7 627 0.999 4 118.5 4.9 4.6 97.6 4.2 3.9 86.5 4.2 3.7 奥沙西泮 A = 6.77×10⁵ ρ - 2 339 0.999 7 117.1 4.5 4.0 100.9 3.1 2.9 96.4 4.4 4.7 注:y为峰面积比;ρ为质量浓度;A为峰面积;r为相对偏差;RSD,内为日内相对标准偏差;RSD,间为日间相对标准偏差。 3. 讨论
本文采用HPLC-MS/MS建立了水产品中10种镇静剂同时定性和定量检测方法。在色谱分离方面,成功实现了目标化合物的高效分离。研究表明,以甲醇为有机流动相时,分离效果不理想,改用乙腈后,结合合理的梯度洗脱程序,显著提高了分离效果并优化了仪器响应强度。此外,在梯度洗脱条件下,进一步提升了目标化合物的信号强度,最终得到高响应且峰型尖锐的色谱峰,选择离子流图具有诸多优势,其能排除干扰,突出目标化合物离子信号,提高检测灵敏度,实现了10种镇静剂的快速分离和洗脱。
低温高速离心净化技术,一方面有效去除了复杂基质中的杂质,显著提升了检测灵敏度;另一方面简化操作的同时减少了基质干扰,为复杂基质中痕量镇静剂的快速检测提供了技术保障。样品前处理优化不仅显著提高了方法的检测效率和灵敏度,还使得10种目标化合物在鲤鱼肌肉基质中的分离效果优于以往主要针对单一类别化合物的检测方法[32],展现了本方法在复杂基质分析中的显著优势。
10种镇静剂的回收率为86.5%~118.5%,日内和日间RSD均 < 10.0%,符合《实验室质量控制规范食品理化检测:GB/T 27404—2008》[33]对残留分析准确性和精密度的要求。上述数据进一步验证了优化提取与净化方案的可靠性。与前人研究相比[34-35],本方法不仅在目标化合物的覆盖范围上具有明显优势,包括卡因类、非巴比妥类和苯二氮卓类镇静剂,同时在灵敏度和重复性上也表现优异。通过结合内标法,本方法成功解决了复杂基质中的基质效应干扰问题,实现了10种镇静剂的高效分离和定量检测,且所建立的HPLC-MS/MS方法准确度高、重复性好,特别适用于鱼体等水产品样品的批量检测。
4. 结束语
本文首次建立了针对鱼体中3类合计10种禁限用镇静剂的HPLC-MS/MS同时定性定量检测方法,涵盖卡因类、非巴比妥类和苯二氮卓类多种化合物。通过优化提取与净化步骤,该方法无需传统固相萃取,仅采用乙腈超声辅助提取和低温高速离心技术即可快速完成样品前处理。结合高效液相色谱的高效分离性能和串联质谱的高灵敏度,实现了复杂基质中目标化合物的准确测定。实验验证表明,方法的线性范围、定量限、准确度和精密度均满足国家相关标准要求,能够满足水产品中多种镇静剂残留的监测需求。方法具备灵敏度高、操作简便、检测快速和效率高的特点,为水产品品质安全的监测提供了重要的技术支持。未来研究可进一步扩展检测目标至其他基质(如虾类、蟹类)和更多类型的药物残留,开发更广泛适用的多目标检测体系,以助力水产品安全监测的规范化与高效化。
-
图 1 10种镇静剂的总离子流色谱图
注:不同颜色线条代表不同子离子。
下载:
全尺寸图片
图 2 10种镇静剂的选择离子色谱图(a)丁卡因;(b)三卡因;(c)布比卡因;(d)安眠酮; (e)阿普唑仑;(f)三唑仑;(g)艾司唑仑; (h)地西泮;(i)奥沙西泮;(j)硝西泮
下载:
全尺寸图片
图 3 10种镇静剂的基质效应
下载:
全尺寸图片
表 1 梯度洗脱程序
时间/min 水/%a 乙腈/%a 0 95 5 7.00 30 70 7.01 20 80 8.50 20 80 10.00 95 5 12.00 95 5 注:a指添加0.1‰甲酸。 表 2 目标化合物在多反应监测模式下的质谱检测参数
类型 分析物 保留时间/min 内标物 母离子质荷比 子离子质荷比 碰撞能量/eV 定量离子 定性离子 能量1 能量2 卡因类镇静剂 三卡因 3.90 三卡因-D5 165.9 138.1 94.1 15 24 丁卡因 1.06 布比卡因-D9 265.1 176.1 72.0 21 37 布比卡因 0.89 布比卡因-D9 289.2 140.2 84.0 29 56 非巴比妥类镇静剂 安眠酮 5.28 阿普唑仑-D5 251.1 132.3 91.1 37 58 苯二氮卓类镇静剂 硝西泮 5.42 阿普唑仑-D5 282.3 236.1 180.1 34 51 阿普唑仑 5.25 阿普唑仑-D5 309.1 281.2 205.2 38 56 三唑仑 5.40 阿普唑仑-D5 343.1 308.1 239.0 38 56 艾司唑仑 5.15 阿普唑仑-D5 295.2 267.1 205.1 37 56 地西泮 5.91 — 285.1 193.3 154.0 44 38 奥沙西泮 5.91 — 287.2 156.1 193.3 41 44 三卡因-D5 3.85 — 170.9 129.1 — 23 — 布比卡因-D9 0.88 — 298.3 149.2 — 31 — 阿普唑仑-D5 5.23 — 314.2 286.0 — 37 — 注:—指无数据。 表 3 样品前处理条件优化后镇静剂峰面积结果
化合物 提取溶剂 净化条件 乙腈/103 正己烷/103 乙酸乙酯/103 低速高温离心/103 正己烷净化/103 三卡因 87.0±22.6 21.2±2.8 121.3±32.9 226.3±84.1 138.3±17.0 丁卡因 101.0±6.1 2.0±0.4 47.3±2.6 94.2±3.3 69.7±5.0 布比卡因 992.0±40.1 47.5±6.1 788.7±51.6 992.0±40.1 47.5±6.1 安眠酮 1 380.0±56.6 542.0±28.2 1 220.0±28.3 1 385.0±7.1 996.3±6.4 硝西泮 711.0±18.0 24.2±4.4 669.7±10.3 752.7±37.2 562.7±9.6 阿普唑仑 441.7±5.1 14.7±2.9 422.0±6.9 446.3±12.4 379.7±8.6 三唑仑 337.0±15.7 10.9±2.6 346.7±19.6 338.7±9.9 291.7±1.5 艾司唑仑 436.3±12.6 13.2±3.4 435.3±32.9 430.0±21.2 374.0±7.2 地西泮 604.3±24.5 213.3±10.3 531.3±24.3 638.3±5.0 445.3±9.6 奥沙西泮 185.7±3.8 64.8±5.1 166.7±4.2 195.3±10.8 140.0±3.5 表 4 鲤鱼肌肉组织中10种镇静剂的定量结果
化合物 标准曲线 r 1.0 μg·kg-1 2.0 μg·kg-1 5.0 μg·kg-1 y/% RSD,内/% RSD,间/% y/% RSD,内/% RSD,间/% y/% RSD,内/% RSD,间/% 三卡因 y = 9.07×10⁴ ρ + 963 0.999 4 91.9 5.7 5.3 90.6 7.7 7.3 92.9 6.5 6.9 丁卡因 y = 3.30×10⁵ ρ + 99 397 0.999 6 94.7 2.3 2.8 97.2 3.0 3.7 91.1 2.2 2.9 布比卡因 y = 3.27×10⁵ ρ + 98 746 0.999 2 108.9 4.2 5.9 100.5 6.5 6.5 103.6 6.2 5.7 安眠酮 y = 6.50×10⁵ ρ - 13 728 0.999 8 88.9 3.0 3.7 95.4 2.9 2.9 93.7 5.2 4.5 硝西泮 y = 3.09×10⁵ ρ - 8 781 0.999 7 95.5 6.9 7.2 95.2 4.6 4.4 93.7 5.8 5.3 阿普唑仑 y = 2.40×10⁵ ρ - 3 903 0.999 7 105.0 6.8 6.9 104.2 4.3 3.6 101.6 5.7 5.1 三唑仑 y = 1.85×10⁵ ρ - 5 658 0.999 8 104.8 7.7 7.6 110.7 3.3 3.9 102.2 5.2 4.6 艾司唑仑 y = 2.26×10⁵ ρ - 7 345 0.999 9 102.6 5.8 5.2 105.8 4.2 4.1 100.5 5.3 4.5 地西泮 A = 2.13×10⁵ ρ - 7 627 0.999 4 118.5 4.9 4.6 97.6 4.2 3.9 86.5 4.2 3.7 奥沙西泮 A = 6.77×10⁵ ρ - 2 339 0.999 7 117.1 4.5 4.0 100.9 3.1 2.9 96.4 4.4 4.7 注:y为峰面积比;ρ为质量浓度;A为峰面积;r为相对偏差;RSD,内为日内相对标准偏差;RSD,间为日间相对标准偏差。 -
[1] 王旭峰, 王强, 张英侠, 等. 超高效液相色谱-串联质谱法同时测定水产品中10种镇静剂及其代谢物残留[J]. 分析测试学报, 2023, 42(7): 833-840. [2] 王守英, 孔聪, 杨光昕, 等. 上海市售水产品地西泮及去甲地西泮残留调查分析[J]. 农产品质量与安全, 2020(3): 31-35. [3] 于慧娟, 沈康俊, 李向军, 等. 液相色谱串联质谱法测定养殖鱼中痕量安眠酮的残留量[J]. 质谱学报, 2012, 33(1): 7-12. [4] 李晋成, 刘欢, 吴立冬, 等. 动物体内麻醉剂残留检测技术研究进展[J]. 食品科学, 2024, 35(5): 251-256. [5] XIE C N, LI Q, HAN G, et al. Stable isotope dilution assay for the accurate determination of tricaine in fish samples by HPLC-MS-MS[J]. Biomedical Chromatography, 2019, 33(5): e4512. doi: 10.1002/bmc.4512 [6] 李芹, 穆树荷, 韩刚, 等. 水产品中镇静剂残留检测技术研究进展[J]. 中国农学通报, 2021, 37(12): 86-91. [7] 杨光昕, 汤云瑜, 程逸凡, 等. 鱼饵料中地西泮含量调查及其对水产品养殖影响分析[J]. 中国渔业质量与标准, 2022, 12(4): 1-9. [8] 农业农村部. 中华人民共和国农业部公告第235号[EB/OL](. 2002-12-24)[2024-11-26]. https://www.moa.gov.cn/govpublic/SYJ/201006/t20100606_1535491.htm. [9] 农业农村部, 卫生健康委员会, 国家市场监督管理总局. 食品安全国家标准食品中兽药最大残留限量: GB 31650-2019[S]. 北京: 中国标准出版社, 2019. [10] 农业农村部. 关于发布《水产养殖用药明白纸2022年1、2号》宣传材料的通知[EB/OL]. (2022-11-15)[2024-11-26]. https://www.moa.gov.cn/xw/bmdt/202211/t20221115_6415528.htm. [11] 农业农村部. 中华人民共和国农业部公告第250号[EB/OL](. 2020-01-06)[2024-11-26]. https://www.moa.gov.cn/gk/tzgg_1/gg/202001/t20200106_6334375.htm. [12] 陈博豪, 王立坤, 张威, 等. 鱼用镇静剂的种类及检测方法[J]. 食品工业, 2022, 43(12): 211-214. [13] 石芳, 寿旦, 金米聪, 等. 分散固相萃取-高效液相色谱法测定水产品中7种麻醉剂[J]. 色谱, 2022, 40(2): 139-147. [14] 许星鸿, 丁子媛, 王迅, 等. 高效液相色谱法检测水产品中双酚A及其蓄积特征研究[J]. 食品安全质量检测学报, 2022, 13(20): 6482-6487. [15] LI J C, LIU H, WANG C Y, et al. Determination of eugenol in fish and shrimp muscle tissue by stable isotope dilution assay and solid-phase extraction coupled gas chromatography-triple quadrupole mass spectrometry[J]. Analytical Bioanalytical Chemistry, 2016, 408(24): 6537-6544. doi: 10.1007/s00216-016-9850-z [16] 赵莹, 尹丹阳, 王玮, 等. 通过式固相萃取-气相色谱-三重四极杆串联质谱法同时测定淡水鱼中14种麻醉剂的残留量[J]. 理化检验-化学分册, 2022, 58(10): 1130-1136. [17] 黄一. 分子印迹荧光传感器的设计合成及其对腐霉利的检测[D]. 长春: 吉林大学, 2019. [18] 王明星. 葱蒜类蔬菜中农药多残留分析方法研究[D]. 合肥: 安徽农业大学, 2025. [19] 王小乔, 李坚, 许晓辉, 等. 超滤型高脂基质净化柱结合超高效液相色谱-三重四极杆液质联用法测定鱼肉中七种镇静剂[J]. 食品与发酵工业, 2023, 49(24): 267-274. [20] LI J C, ZHOU R D, YANG G X, et al. Novel filter-press single-step clean up approach facilitated rapid screening and accurate quantification of 112 veterinary drugs in aquatic products[J]. Food Chemistry(X), 2023, 19: 100846. [21] 吴少明, 陈言凯, 刘文菁, 等. 超高效液相色谱-串联质谱法测定水产品中18种卡因类麻醉剂的残留量[J]. 食品科技, 2023, 48(1): 285-291. [22] 罗辉泰, 黄晓兰, 吴惠勤, 等. QuEChERS/液相色谱-串联质谱法同时测定鱼肉中30种激素类及氯霉素类药物残留[J]. 分析测试学报, 2011, 30(12): 1329-1337. [23] 朱敏, 孙伟红, 邢丽红, 等. 液相色谱-串联质谱法测定水产品中麻醉剂MS-222残留[J]. 分析试验室, 2012, 31(6): 59-62. [24] 杨莹莹, 张文胜, 叶利明. 气相色谱-质谱法同时测定透皮接收液中的丙胺卡因和利多卡因[J]. 色谱, 2009, 27(1): 74-77. [25] 李芹. QuEChERS技术在水产品中利福平和12种镇静剂残留检测中的应用[D]. 上海: 上海海洋大学, 2020. [26] 封腾望, 王新薪, 周锐东, 等. 滤过型净化柱净化-超高效液相色谱-三重四极杆/复合线性离子阱质谱法测定草鱼中11种农药残留[J]. 农药学学报, 2022, 24(5): 1268-1277. [27] 贝亦江, 李诗言, 周凡, 等. LC-MS法测定水产品药物残留试验中减少基质干扰问题的方法探讨[J]. 浙江农业科学, 2017, 58(6): 1016-1019. [28] LI T, WANG C, XU Z A, et al. A coupled method of online solid phase extraction with the UHPLC-MS/MS for detection of sulfonamides antibiotics residues in aquaculture[J]. Chemosphere, 2020, 254: 126765. doi: 10.1016/j.chemosphere.2020.126765 [29] KONG C, WANG Y, HUANG Y F, et al. Multiclass screening of >200 pharmaceutical and other residues in aquatic foods by ultrahigh-performance liquid chromatography-quadrupole-orbitrap mass spectrometry[J]. Analytical and Bioanalytical Chemistry, 2018, 410: 5545-5553. doi: 10.1007/s00216-018-1124-5 [30] 封腾望, 王新新, 穆树荷, 等. 滤过型净化-超高效液相色谱-三重四极杆/复合线性离子阱质谱法测定草鱼肌肉冻干粉中4种硝基呋喃类代谢物[J]. 食品安全质量检测学报, 2022, 13(13): 4180-4187. [31] 生态环境部. 环境监测分析方法标准制订技术导则: HJ 168-2020[S]. 北京: 中国环境科学出版社, 2020. [32] 林涛, 蔡苇, 王志飞, 等. 高效液相色谱-质谱法测定淡水鱼中地西泮[J]. 化学分析计量, 2024, 33(9): 28-32. [33] 国家市场监督管理总局, 中国国家标准化管理委员会. 实验室质量控制规范食品理化检测: GB/T 27404-2008[S]. 北京: 中国标准出版社, 2008. [34] 邹游, 邵琳智, 陈思敏, 等. QuEChERS-高效液相色谱-串联质谱法测定动物源性食品中3种镇静剂残留[J]. 色谱, 2017, 35(8): 801-807. [35] 丁宇琦, 朱价, 梁晶晶, 等. 动物源性食品中地西泮残留量的检测方法研究[J]. 浙江大学学报(理学版), 2019, 46(3): 339-344.
