
Research progress in polymerase basic 2 inhibitors of influenza virus RNA
-
摘要: 季节流行性感冒是一种易在人际传播的急性病毒感染,是目前对人类健康构成威胁的主要呼吸道传染病之一。迄今为止,流感的预防和治疗主要采用接种疫苗预防和开发抗病毒药物防治并重的应对手段。目前临床应用的抗流感病毒药物包括基质蛋白-2抑制剂(如金刚烷胺)、神经氨酸酶抑制剂(如奥司他韦)、内切酶抑制剂(如巴洛沙韦酯)和聚合酶抑制剂(如法匹拉韦)等,均已产生广泛耐药性。研究开发机制新颖的、与现有药物没有交叉耐药的抗流感病毒药物是解决季节流行性感冒治疗这一尚未完全解决的医学问题,以及应对流感大规模爆发的有效手段。流感病毒RNA碱性聚合酶-2(PB2),由于其在不同流感病毒间的高度保守性而不易产生耐药性,使其成为一个非常有吸引力的药物靶点。目前PB2抑制剂的研究开发已成为抗流感病毒药物的一个热点,特别是围绕明星分子吡莫地韦及其类似物的研究吸引了极大的关注,虽然吡莫地韦因疗效不理想最终止步于Ⅲ期临床试验,但是在其研究过程中所揭示出的PB2蛋白与小分子结合模式及构效关系,为进一步开发该类药物奠定了扎实的基础。本文主要针对PB2抑制剂近10年相关药物化学的研究进展进行综述,并对该药物研究领域的前景提出展望。
-
关键词:
- 流感病毒RNA碱性聚合酶-2(PB2) /
- 吡莫地韦 /
- PB2抑制剂
Abstract: Seasonal influenza is an acute viral infection that spreads easily from person to person and is currently one of the major respiratory infections that pose a threat to human health. To date, the prevention and treatment of influenza has been mainly based on vaccination and the development of antiviral drugs. At present, the anti-influenza virus drugs used in clinical include matrix protein 2 inhibitors (such as amantadine), neuraminidase inhibitors (such as oseltamivir), endonuclease inhibitors(such as baloxavir), polymerase inhibitors(such as favipiravir), all of which have shown widespread resistance. The research and development of anti-influenza virus drugs with novel mechanisms and no cross-resistance to existing drugs is an effective means to solve the medical problem of seasonal influenza treatment, which has not yet been completely solved, and to deal with large-scale influenza outbreaks. The polymerase basic 2(PB2)of influenza virus RNA is not prone to drug resistance due to its high conserved nature among different influenza viruses, making it a very attractive drug target. At present, the research and development of PB2 inhibitors has become a hot spot for anti-influenza virus drugs, especially the research on the star molecule Pimodivir and its analogues has attracted great attention. Although Pimodivir was terminated in phase Ⅲ clinical trials due to its unsatisfactory efficacy, the binding pattern and structure-activity relationship between PB2 protein and small molecules revealed during its research process laid a solid foundation for the further development of this class of drugs. This article reviews the research progress of PB2 inhibitors in medicinal chemistry in the past 10 years, and puts forward the prospect of this drug research field. -
0. 引言
季节流行性感冒(简称流感),是一种易在人际间传播的急性病毒感染。在全球范围内都可以见到流感病毒的身影,并且其可感染任何年龄段的人群,全年均可发生流行[1]。流感作为严重的公共卫生问题,会导致高危人群发生严重疾病或死亡。流感流行可使劳动人群丧失生产能力,从而造成经济损失,并加重医疗卫生负担。据世界卫生组织的统计和预测,在2009—2023年,流感在全球范围内每年造成约300万~500万严重病例,以及约29万~65万例与呼吸道疾病相关的死亡[2]。因为流感病毒的抗原容易漂移,使得人类对流感病毒不能产生持久的免疫,一旦感染,病情从轻度到重度甚至死亡,严重程度不等。住院和死亡主要发生在老人、婴幼儿和免疫力缺陷等高危人群中[3]。流感的预防主要靠接种疫苗,治疗主要靠抗病毒药物。
流感大流行由流感病毒引起,流感病毒是一种单链节段性负链核糖核酸(ribonucleic acid, RNA)病毒,属正黏病毒科[4]。季节性流感病毒分为甲、乙、丙和丁共4种类型[5]。甲型和乙型流感病毒可传播并引起季节流行性疾病。甲型流感病毒依据其外膜血凝素(hemagglutinin,HA)和神经氨酸酶(neuraminidase,NA)蛋白抗原性不同进一步分为不同亚型。目前人际传播的甲型流感病毒主要是H1N1和H3N2亚型。已知仅有甲型流感病毒可引起流感大流行。
流感病毒的结构包含病毒核、基质蛋白和病毒包膜。甲型流感病毒由8段负链RNA编码的蛋白质组成。这些蛋白质包括血凝素、神经氨酸酶、核蛋白(nuclear protein,NP)、RNA聚合酶、基质蛋白-1(matrix protein 1,M1)、基质蛋白-2(matrix protein 2,M2)、非结构蛋白-1(non-structure 1,NS1)和核输出蛋白(nuclear export protein,NEP)[6]。因此基于流感病毒的结构,开发了针对不同靶点的抑制剂。
目前临床上应用的主要抗流感药物包括M2抑制剂、神经氨酸酶抑制剂、血凝素抑制剂和RNA依赖的RNA聚合酶(RNA-dependent RNA polymerase,RdRp)抑制剂。(1)M2抑制剂,如金刚烷胺(Amantadine)和金刚乙胺(Rimantadine),该类药物只对甲型流感有效,对乙型流感无效,且现在流行的病毒株对其已出现广泛的耐药性。该类药物已经不再被推荐用于甲型流感治疗[7]。(2)神经氨酸酶抑制剂,目前处于抗流感一线用药地位,包括奥司他韦(Oseltamivir)、扎那米韦(Zanamivir)、拉尼那米韦(Laninamivir)和帕拉米韦(Peramivir)[8],其中帕拉米韦在2013年抗H7N9流感中发挥了重大作用[9]。神经氨酸酶抑制剂对流感症状的严重程度和病程只有适度的影响,必须在感染后24~48 h内用药才能取得显著效果[10],并且扎那米韦、拉尼那米韦和帕拉米韦需要吸入或静脉注射,因此在许多情况下使用不便。口服给药的奥司他韦被广泛用于治疗季节性流感病毒感染,但必须在感染后48 h内给药,才能有满意的治疗效果[11],并且已出现对奥司他韦具有耐药性的毒株[12],降低了其治疗效果。神经氨酸酶抑制剂耐药性已成为其主要问题。(3)血凝素抑制剂,流感病毒进入靶细胞是由病毒包膜上的HA介导的,该蛋白由HA1和HA2亚基组成,典型的上市药物是苏维埃社会主义共和国联盟药物化学研究中心开发的阿比朵尔(Arbidol),但该药物只在俄罗斯和中国大陆上市。(4)RdRp抑制剂,此类有2个药物上市,一种是碱性聚合酶-1(polymerase basic 1,PB1)抑制剂法维拉韦(Favipiravir),仅在日本和中国大陆获得批准,用于有限的适应症[13];其二为酸性聚合酶(polymerase acid,PA)抑制剂(即帽依赖型核酸内切酶抑制剂)巴洛沙韦酯(Baloxavir marboxil),其经芳基乙酰胺脱乙酰酶(arylacetamide deacetylase,AADAC)代谢产生活性代谢产物巴洛沙韦酸,这是近20年来首个具有创新作用机制的抗流感药物[14],其耐药株也在药物上市后不久被发现[15-16],且存在安全性问题。部分小分子抗流感药物的化学结构和巴洛沙韦酯作为巴洛沙韦酸前药的代谢过程如图 1所示,这些药物大都有极性基团参与氢键的形成。
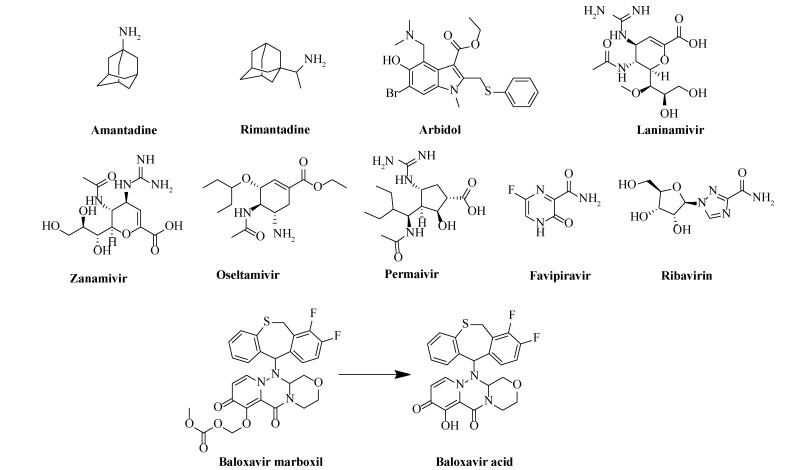 图 1 部分抗流感药物的结构式以及巴洛沙韦酯代谢过程
 下载:
全尺寸图片
此外,一些药物在临床试验中出现了早期胚胎死亡、多物种致畸性、肌肉结构异常、代谢异常等安全性问题[17]。为对抗流感病毒突变和获得性耐药性,迫切需要开发新的抗流感药物。小分子抗流感药物(相对分子质量 < 1 000)是对抗流感病毒的有力工具。治疗流感的抗病毒药物的医疗需求尚未完全满足,有必要进一步开发具有新的作用机制、更高安全性、更好疗效、更长给药时间窗口和减少产生耐药株趋势的抗流感药物。
1. 流感病毒RNA碱性聚合酶
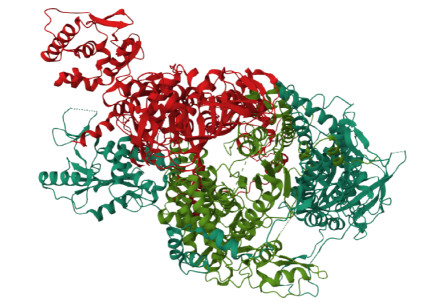
流感病毒RNA依赖的RNA聚合酶是PA、PB1、碱性聚合酶-2(polymerase basic 2,PB2)3个亚基组成的异源三聚体蛋白,在流感病毒基因组的转录和复制中起着重要的作用[18]。人类甲型流感病毒聚合酶聚合体在0.331 nm分辨率下的X射线衍射结构(PDB No:6QNW)如图 2所示[19]。
转录是一个依赖引物的过程,由于流感病毒无法产生自身的5'端的7-甲基鸟苷帽引物[20-21],即流感病毒不具有帽子合成(cap-synthesizing)机制。因此其5'端上的帽引物是通过所谓的“抢帽过程”(cap-snatching)获得的,这也是正黏病毒科病毒独特的过程。
在此过程中,病毒RdRp使用其独特的PB2帽结合域(cap binding complex,CBP)在RNA介导下捕获新生宿主RNA的5'端作为转录的引物[22],即PB2作为起始子[23]。随后其PA核酸内切酶结构域在帽结构下游约8~14个核苷酸处切割帽RNA,产生5'端RNA片段。这些片段可作为第3步中PB1亚基催化的病毒mRNA延伸的引物[24]。这种“抢帽”机制形成病毒mRNA的引物,并通过宿主细胞机制完成mRNA转录。由于人类细胞中不存在与这种帽抢夺过程类似的机制,因此开发破坏帽抢夺过程的PB2或PA抑制剂被认为是产生新型抗流感药物的理想策略[25]。抑制帽抢夺过程可以阻断转录过程,达到抑制流感病毒增殖的作用。
这3个亚基对于流感病毒的增殖至关重要,比如PA亚基N末端结构域中的帽依赖性核酸内切酶(cap-dependent endonuclease,CEN)在切割RNA过程中起到重要作用[26],前面所述抑制剂药物巴洛沙韦酯已上市。PB2蛋白的氨基酸序列在甲型流感病毒中是高度保守的,使其有希望成为抗病毒药物的靶点。对PB2捕捉帽结构过程的抑制,可以阻止病毒转录过程,从而抑制病毒的增殖。
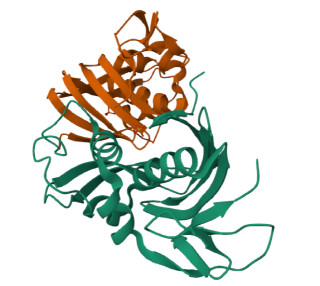
PB2亚基是一个紧凑的、有序的α-β折叠结构,有一个帽结合区,这个区域能够识别宿主细胞mRNA的5'-帽,阻断帽与PB2的结合可以阻断病毒在细胞中的复制。PB2蛋白在0.13 nm分辨率下的X射线衍射结构(PDB No:4U6O)如图 3所示[27],未显示具有相互作用的H2O分子。但是目前还没有上市的小分子PB2抑制剂[28]。
2. PB2抑制剂吡莫地韦及相关结构优化进展
2.1 吡莫地韦
围绕PB2抑制剂的研发,迄今为止影响力最大的药物是由美国Vertex公司开发的口服PB2抑制剂吡莫地韦(Pimodivir,Vx-787,JNJ-63623872),用于治疗甲型流感。该药在2014年首次被报道[29],2017年3月,美国食品药品管理局(Food and Drug Administration,FDA)将吡莫地韦用于紧急治疗用药,为解决感染甲型流感并住院治疗或面临相关并发症高风险人群的医疗需求问题。
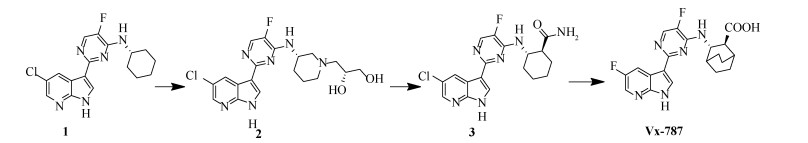
该公司首先利用细胞保护试验的表型筛选方法找到有活性的先导化合物1,随后确定嘧啶环4位的六元环是优势结构后,通过结构优化迭代得到吡莫地韦。吡莫地韦的开发和优化过程中所涉及的几个关键产物(由于其并未被作为先导化合物, 也不具有特别好的活性, 因此不再赘述)如图 4所示[29],并通过荧光极化竞争结合试验测定PB2亚基对帽结合结构域的亲和力(Kd),测得化合物1的Kd=0.3 μmol/L,优化到吡莫地韦的Kd < 0.003 μmol/L。此外研究还将实验分子与甲型流感病毒A/PR/8/34株与犬肾细胞一起孵育72 h,测定细胞保护率为50%时物质的量浓度(median effect concentration,EC50),所测小分子对细胞病变效应(cytopathic effect,CPE)的EC50从化合物1的Kd=1.64 μmol/L优化到吡莫地韦的Kd=0.002 μmol/L。
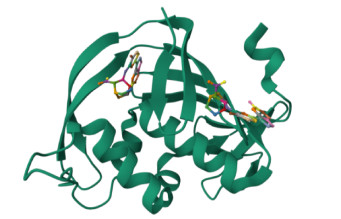
吡莫地韦主要由氮杂吲哚、嘧啶环和双环辛烷3个部分组成。其对甲型流感病毒有很好的活性,包括对M2抑制剂耐药病毒和对NA抑制剂耐药的病毒,但对乙型流感病毒基本无活性,因为乙型流感病毒帽结合域的一些残基在空间结构上可以阻碍吡莫地韦结合PB2蛋白[30]。吡莫地韦与PB2亚基结合0.165 nm下的X射线衍射结构(PDB No:7AS3)如图 5所示[31],吡莫地韦与PB2的结合是通过4个氢键介导的,其残基有N429、R355、K376和E361。残基H357、F404和F323与抑制剂形成π-π堆积,氮杂部分与残基Q406相互作用。
吡莫地韦在I和II期临床试验中表现优越。在I期临床试验中,吡莫地韦与奥司他韦联合给药使得吡莫地韦的最大血药浓度增加了31%,且吡莫地韦对奥司他韦的药物代谢动力学性质无影响,仅有腹泻这一常见的不良反应[32]。在Ⅱa期临床中,通过实验证明了吡莫地韦的药物代谢动力学性质与年龄无明显关系[33];Ⅱb期临床中,与安慰剂组相比,2次600 mg/d吡莫地韦给药下(与奥司他韦联合或不联合),在临床上有明显改善,且耐受性良好[34]。但在Ⅲ期临床试验中,其与现有的临床药物联合使用时,与单独用药相比治疗效果并没有获得提升。且吡莫地韦与以往治疗药物标准相比较,对住院的甲型流感患者并没有显示出更好的益处,其效果与奥司他韦几乎相同(头碰头实验)。此外在耐药性研究中,6种PB2耐药突变株(包括Q6H、S24I、S24N、S24R、F104Y和N210T)病毒对吡莫地韦的敏感性大幅降低[35]。Gregor等[31]为了阐明吡莫地韦的耐药发展机制,选择了F404Y、M431I和H357N共3种主要突变,表面等离子体共振(surface plasmon resonance,SPR)实验表明,PB2亚基的突变影响了其与吡莫地韦的结合亲和力。分子建模以及半经验量子力学PM6-D3H4X/COSMO2“自由”能计算表明,这3种突变通过影响帽结合位点处10个H2O分子的“自由”能,进而影响亲和力。吡莫地韦药物代谢动力学性质不稳定,综合考虑下,2020年9月2日强生集团的詹森制药公司宣布停止对吡莫地韦继续开发的决定。吡莫地韦虽然止步于Ⅲ期临床试验,但是以其为先导化合物进行的结构优化成为药物化学领域的一个热点。
2.2 对吡莫地韦双环辛烷部分进行的结构改造
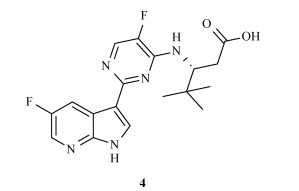
对于吡莫地韦,研究最多的就是其双环辛烷结构。Farmer等[37]将双环替换为一系列其他取代后证实叔丁基是一个很好的替换基团,其中活性最好的为化合物4(图 6),用感染了A/PR/8/34病毒的犬肾细胞测试化合物导致病毒RNA水平为10%的对照孔的水平时的浓度,测得EC90= 0.030 μmol/L,荧光极化竞争结合试验用5'异硫氰酸荧光素(fluorescein isothiocyanate,FITC)探针测试达到平衡来测定PB2亚基对帽结合域的亲和力得Kd=0.003 μmol/L。将叔丁基的碳链简单的增长或减短都会对活性不利。
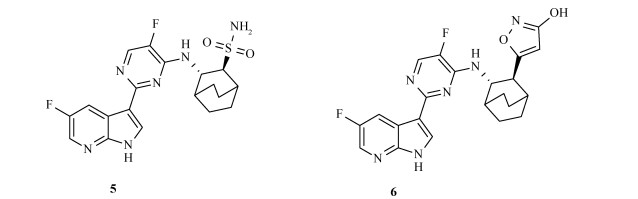
Boyd等[38]合成了几种吡莫地韦类似物,用犬肾细胞与测试化合物和甲型流感病毒一起孵育72 h测得其体外活性,并评估在酶测定和细胞培养中的结果;具有不同的羧基生物电子等排体取代的化合物5的半数抑制浓度(half maximal inhibitory concentration,IC50 = 0.006 μmol/L)和化合物6(IC50= 0.001 μmol/L)与吡莫地韦(IC50= 0.002 μmol/L)表现出相似的效力和结合模式(图 7)。通过测定一系列同分异构体来证明负电荷的位置和取向会对靶点选择性有显著影响。另一方面,若将羧基换为其他中性替代物,即使可以形成氢键,抑制活性也会下降。
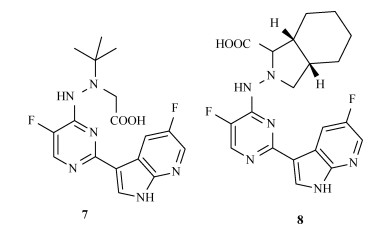
陈文腾课题组的Wang等[39]报道了只对吡莫地韦双环部分优化的研究,将双环部分替换为氮杂-β-氨基酸合成一系列化合物,并采用甲型流感病毒诱导荧光素酶报告试验测定复合处理后的病毒聚合酶活性,实验表明增加分子的亲脂性可能会增强对聚合酶的抑制活性;代表化合物7和8(图 8)在10 μmol/L下体外PB2聚合酶抑制率分别达到99.7%和99.9%,与吡莫地韦(99.9%)类似;选择化合物7为先导化合物,进行了深入研究,通过测定化合物抑制感染A/ WSN/33(H1N1)的A549细胞中病毒复制,表明化合物7具有较好的流感病毒抑制活性(EC50=0.030 μmol/L,吡莫地韦EC50=0.001 μmol/L),且该分子对奥司他韦H275Y耐药株依旧有效,且化合物7在A549细胞进行的毒性实验结果表明具有低细胞毒性(concentration of cytotoxicity 50%,CC50)和高选择性指数(selectivity index,SI),其中CC50 > 100 μmol/L,SI > 2 915;随后针对药物代谢动力学性质的测试又证实其有较好的血浆稳定性(药物半衰期(t1/2)≥12 h),且无明显的hERG(the human ether-à-go-go-Related Gene)钾通道抑制作用,即IC50 > 10 μmol/L,具有较好的类药性和安全性。并且分子模拟研究表明氮杂-β-氨基酸部分占据了PB2帽结合区的疏水口袋。
2.3 对吡莫地韦嘧啶部分的结构改造
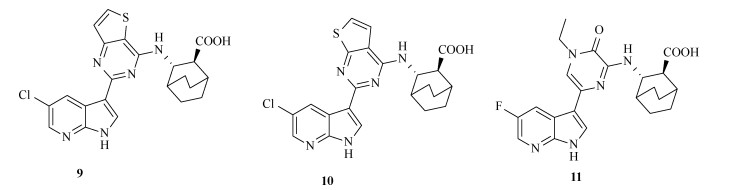
Amblard课题组的Zhang等[40]将吡莫地韦的嘧啶环与噻吩环稠合得到一系列含噻吩并嘧啶片段的衍生物,用A549细胞测定抗甲型流感病毒活性,代表性化合物9和10(图 9)的EC50分别达到(0.065 0±0.001 1)和(0.017±0.010)μmol/L,与吡莫地韦(EC50=(0.040±0.002)μmol/L)相当,但在几种不同细胞模型的毒性试验中, 该类化合物表现出比吡莫地韦毒性更大一些;分子模拟研究表明,PB2结合口袋中的Leu512残基可通过旋转而扩大结合空间,从而容纳下大体积的噻吩并嘧啶环,这一点深入揭示了吡莫地韦的嘧啶片段并不是最优基团,优化该片段有望进一步提升抗病毒活性。
李琳丽课题组的Du等[41]更进一步将嘧啶部分替换为全新的N-取代吡嗪-2-酮片段得到系列化合物,用犬肾细胞测试抗流感病毒活性,化合物11(图 9)的EC50=1.025 μmol/L,高于利巴韦林(EC50=9.116 μmol/L),但弱于吡莫地韦(EC50=0.002 μmol/L),化合物11的CC50 > 100 μmol/L,毒性较小;表明吡嗪环上N原子上乙基取代最优,小分子与PB2蛋白的结合参数Kd值随着该位点取代基的体积增大而减小,甲基为例外。
2.4 对吡莫地韦氮杂吲哚部分的结构改造
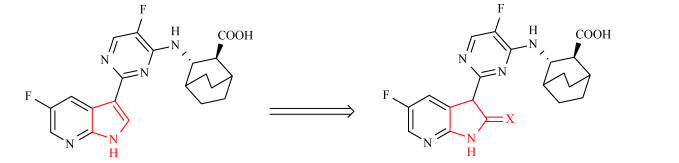
吡莫地韦及其类似物的7-氮杂吲哚片段可以作为人的醛氧化酶(aldehyde oxidase,AO)的底物被代谢,导致其药物代谢动力学特征较差,因此对氮杂吲哚环的相关优化主要是基于改善药物代谢动力学性质,这一点也可能是吡莫地韦在Ⅲ期临床试验被终止的原因之一。为获得具有良好抗病毒活性和对醛氧化酶代谢更高稳定性的PB2抑制剂,Li等[42]设计并合成了2种2-取代-2,3-二氢咪唑并吡啶类化合物作为吡莫地韦类似物,并评价了其抗流感病毒活性,该研究将其活性位点用杂原子保护起来后进行吡莫地韦优化(图 10),优化后的吡莫地韦无法被醛氧化酶氧化,代谢稳定性获得显著提升(t1/2 > 800 min,吡莫地韦优化前t1/2=249.46 min);在设计PB2抑制剂时,应特别注意小分子的整体结构与PB2蛋白结构的匹配性,特别是抑制剂的静电相互作用对PB2亚基的适应性。同时,分子的极性表面积应该最小化,这样才可以最大化地与PB2蛋白产生范德华相互作用。
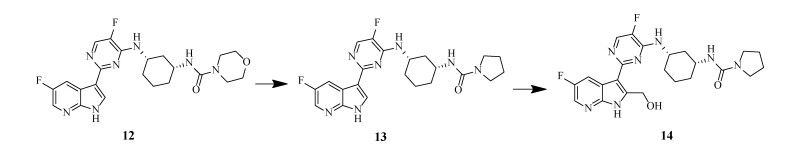
在吡莫地韦的羧基双环部分被取代脲基环己基取代的类似物研究中,也涉及氮杂吲哚环上取代的作用,化合物12在犬肾细胞与A/PR/8/34株甲型流感病毒的抗病毒试验中EC50=0.004 μmol/L,与吡莫地韦(EC50=0.002 μmol/L)活性基本相当,以其为先导化合物设计合成了1 419个类似物[43],其中化合物13被Bandarage等[44]作为先导化合物进一步探究(图 11),在氮杂吲哚的2-位引入羟甲基的化合物14(EC90=0.028 μmol/L),活性虽然弱于化合物13(EC90=0.001 μmol/L),但是化合物14在人肝细胞中的代谢稳定性更高,并且在大鼠和小鼠体内研究中具有良好的口服药物代谢动力学性质。
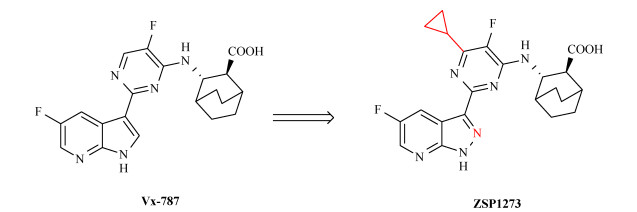
我国广东众生睿创生物科技有限公司在吡莫地韦结构基础上,将氮杂吲哚环替换为吡唑并吡啶环合成了昂拉地韦(ZSP1273),目前已完成Ⅲ期临床试验,用于抗甲型流感病毒。昂拉地韦具有较高的靶向选择性,且其体外抗流感病毒活性比上市药物奥司他韦高1 000倍(图 12)[45]。
在吡莫地韦的嘧啶环的6位引入环丙基,巧妙地占据一侧的疏水性结合口袋;在吡咯环中添加了1个N原子变为吡唑环,进一步平衡了化合物的理化性质;借助计算机辅助药物设计技术,大大提高了化合物的抗病毒活性。该分子特别是针对多重耐药菌株,能够有效抑制甲型流感病毒感染,尤其是对奥司他韦耐药株和巴洛沙韦酯耐药株均具有良好的抑制作用。以法匹拉韦、巴洛沙韦酯和吡莫地韦作为参考化合物来评价昂拉地韦的抗甲型流感病毒活性,以细胞病变效应法在犬肾细胞中测量EC50,其对甲型流感病毒Mal/302/54毒株的EC50=(0.028 ± 0.011)nmol/L,优于吡莫地韦((0.295±0.111)nmol/L),更优于奥司他韦((1.341±1.915)nmol/L);此外对多种甲型流感病毒毒株均有更好地抑制活性(相比于吡莫地韦);昂拉地韦对乙肝病毒、丙肝病毒、人类鼻病毒、肠道病毒7、呼吸道合胞病毒、人类副流感病毒和1型单纯疱疹病毒都没有表现出抑制活性,表明昂拉地韦对甲型流感病毒感染具有高度特异性;并证实昂拉地韦具有良好的药物代谢动力学特征,适合口服给药。2023年11月24日,广东众生药业股份有限公司在深交所互动易平台表示,流感创新药昂拉地韦片已完成Ⅲ期临床试验,获得上市申请受理[46]。
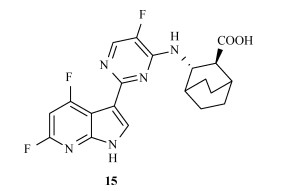
Guillemont课题组的Mcgowan等[47]将吡莫地韦原在5-位1个F原子取代,替换为在4,6-位2个F原子取代得到化合物15(图 13),经药理实验评价确定为一种有效且代谢稳定的流感病毒抑制剂,表现出良好的口服药物代谢动力学特征和体内药效;基于发光读数的细胞病变抑制试验在犬肾细胞中测定流感抗病毒活性结果表明,其对H1N1(A/Puerto Rico/8/34)和H3N2(A/Virginia/3/1975)毒株的IC50分别为11和14 nmol/L,SI分别为145和114;并以PEG400为载体,证实该分子在肝微粒体中具有较好的稳定性(清除速率 < 7.7 μL/(min·mg)-1蛋白)。此外,化合物15在人肝细胞中用或不用雷洛昔芬(醛氧化酶抑制剂)孵育后,未观察到显著的代谢,这表明化合物15不是醛氧化酶的底物,这比先前描述的同类抑制剂有优势。由于该分子氮杂吲哚的2-位没有被杂原子保护,但依旧不被醛氧化酶代谢,是一个比较新颖且有趣的发现。
3. 其他结构的PB2抑制剂
3.1 虚拟筛选发现的新结构PB2抑制剂
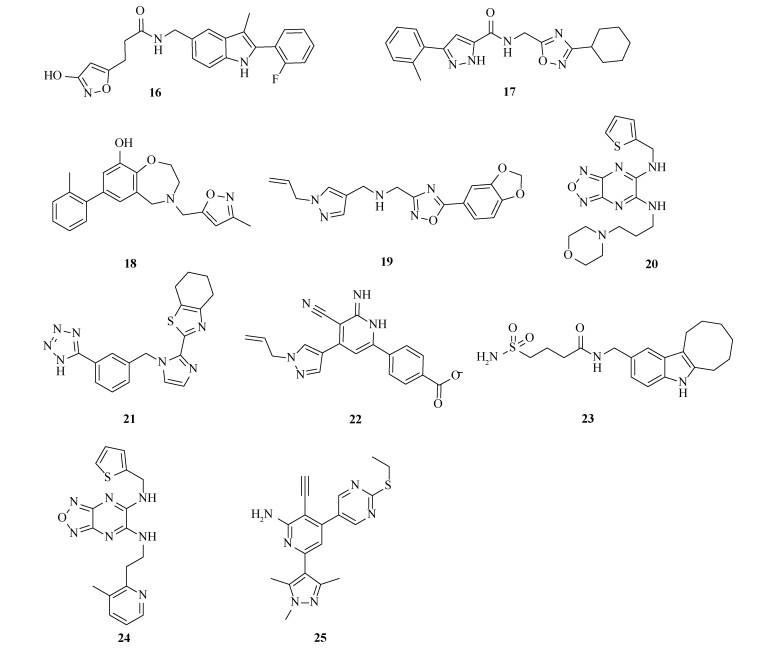
除了围绕吡莫地韦进行研究,也有一些课题组脱离这一热点先导化合物,把目标聚集在结构更加新颖、简单的小分子上。李行舟课题组的Zhao等[48]为了寻找新的PB2抑制剂,筛选了化合物数据库,并选择了60种化合物进行CPE和SPR测定,鉴定出10种化合物可以在非细胞毒性浓度下拯救细胞进而免于H1N1病毒介导的死亡(图 14),EC50为0.30~67.65 µmol/L,并且可以与H1N1的PB2很好结合,Kd为0.21~6.77 µmol/L;这些化合物具有新颖的化学骨架和相对较小的相对分子质量,具有与吡莫地韦完全不同的结构,适合分别作为先导化合物进行优化。原文筛选出的活性小分子抑制剂中化合物20活性最佳,EC50=(40.30 ± 0.02) µmol/L,不过弱于吡莫地韦(EC50 < 0.005 µmol/L)。分子模拟研究表明,上述活性化合物中的噻吩、咪唑、甲基吡啶、羧基和烯丙基吡唑可以与多个氨基酸残基形成氢键、水桥和π-π堆积等相互作用进而增强抑制活性。
与化合物22类似,化合物19和24也可与Asn429保持氢键。此外,化合物22的羧基还与Arg332侧链的质子化胍基形成盐桥,这在吡莫地韦中是不存在的,这一重要特点可以为设计开发新的PB2抑制剂提供思路。尽管这些化合物的抗病毒活性仍远远落后于吡莫地韦,但这些化合物提供了新颖的化学骨架和相对较小的相对分子质量,不再拘泥于吡莫地韦的结构,有利于改善药物代谢动力学性质,因此适合作为先导化合物进行进一步的研究和优化。
这一系列小分子活性不如吡莫地韦的原因在于吡莫地韦的双环[2.2.2]辛烷是一个大的疏水基团,与PB2的疏水空腔有相当大的接触,而这些化合物都没有足够大的疏水基团。此外,这一批化合物不含酸性基团,既不与Arg355形成盐桥和氢键,又不与His357和Gln406通过H2O分子形成氢键网络。即氢键是吡莫地韦活性高的原因[42],但由于羧基的存在,使得一旦氨基酸突变,无法与羧基形成理想的相互作用,则产生耐药性,二者如何协调好是一个关键问题。因此不带有羧基但依然具有良好活性的小分子应该重视起来。或者合理设计化合物使得羧基与多个氨基酸形成强相互作用,可以在一定程度上避免由于单个氨基酸残基突变所造成耐药株的产生。
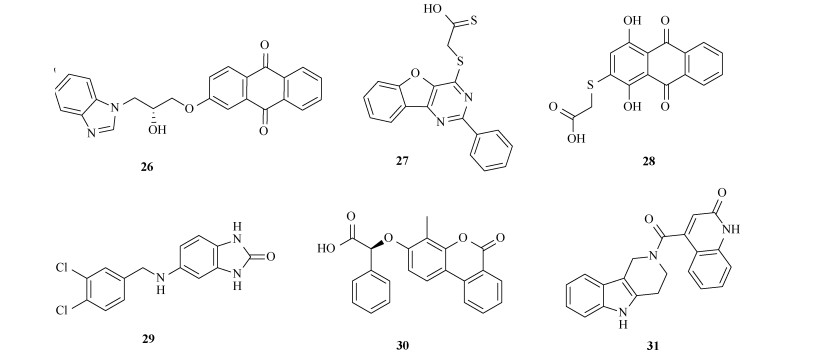
最近李行舟课题组的Xu等[49]研究了一系列新的PB2抑制剂(图 15),在犬肾细胞中,采用CPE抑制试验检测候选化合物对甲型H1N1和H3N2流感病毒的抑制作用,表明其活性依然不如吡莫地韦,但毒性也很低,此外其筛选结果以及构效关系的探讨对开发新的小分子具有指导意义。这些小分子的EC50为5.81~42.77 μmol/L,除化合物28在100 μmol/L有一定毒性外,其余5种化合物的CC50均 > 100 μmol/L;这些化合物与流感病毒PB2之间存在中等的结合亲和力,Kd为0.11~6.40 μmol/L。
化合物26~31的活性基团与吡莫地韦的结合部位有大量重叠。其中,化合物27、28和30在结构上有一定的相似性,都是由1个与2-巯基乙酸或2-羟基乙酸相连的三环组成。这些羧基类似于吡莫地韦的羧基,都可以形成氢键;化合物26、29和31不含羧基,这是应该重点关注的,化合物29的二氯苯基片段的结合部位与吡莫地韦的双环[2.2.2]辛烷结合部位有很大程度的重叠。这些化合物与吡莫地韦类似,即其与PB2结合中起关键作用的氨基酸残基几乎相同;模拟结果表明,这些活性化合物与PB2之间结合的紧密程度明显弱于吡莫地韦。原因在于吡莫地韦能与Phe323、Arg355、His357和Val511发生多次接触,与Arg355的相互作用分数 > 2.0,与His357和Val511的相互作用分数 > 1.5,这与吡莫地韦对PB2的高亲和力及其显著的抗病毒活性是一致的。
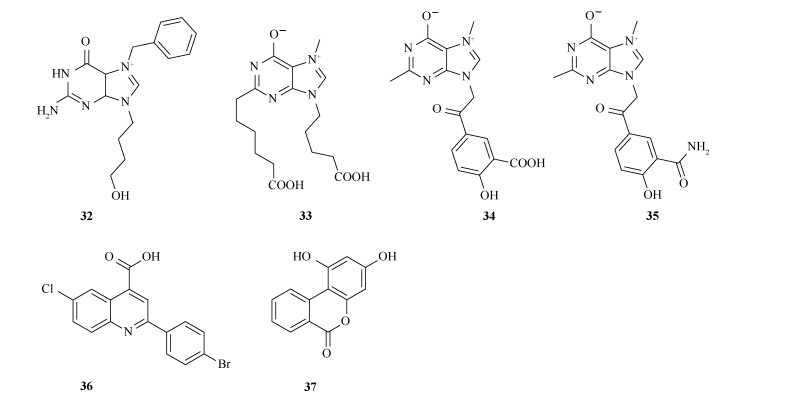
此外还有几种其他结构类型的PB2抑制剂,如化合物32[50]、化合物33~35[51]、化合物36[52]和化合物37[53],相关结构如图 16所示。虽然这些分子结构新颖,但其活性以及毒性结果并不是很理想。
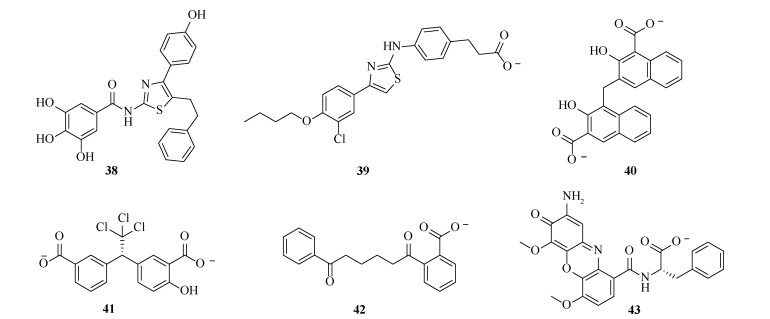
李行舟课题组的Zong等[54]对含8 417个实体化合物的内部库进行虚拟筛选和生物学评价,开发新型结构类型的流感病毒PB2抑制剂,最终选取了16种化合物进行评价,用感染甲型H1N1流感病毒和HK/68甲型H3N2流感病毒的犬肾细胞测试,以盐酸奥司他韦和吡莫地韦为阳性对照,最后确定了6种化合物对H1N1和H3N2病毒有抑制活性(图 17),EC50为2.51~55.43 µmol/L,活性不如盐酸奥司他韦(IC50=0.95 µmol/L)和吡莫地韦(IC50=(0.004±0.001)µmol/L),其CC50均 > 100 µmol/L;尽管化合物38的Kd接近吡莫地韦,但在细胞水平上的抗病毒活性并不高,推测这可能与其的低溶解度或低渗透性有关。此外给出了一些氨基酸残基与小分子的重要作用力,如化合物40和41的2个羧基都可以形成氢键和水桥;化合物41一侧的苯环,化合物40的2个萘环的疏水作用对活性有利;化合物39的羧基具有很大的自由度,可与多个残基形成氢键,有利于活性;化合物43的甲酰基苯丙氨酸、化合物38的噻唑核和4-位对羟基苯基、与噻唑的2-位相连的三羟基苯甲酰胺片段都不同程度地和不同的氨基酸残基有相互作用,这对设计和开发新型小分子抑制剂提供了直接的指导。高活性的PB2抑制剂需要尽可能充分地与主要氨基酸残基相互作用。
而在维持与蛋白质的结合中起关键作用的氨基酸残基是Phe323、Arg332、Lys339、Arg355、His357、Phe404、Arg508和Val511[55]。其中,4个氨基酸残基(Phe323、Arg355、His357和Val511)在维持吡莫地韦与蛋白质的结合中起关键作用,2个氨基酸残基(Lys339、Phe404)起次要作用[56]。Arg355的胍基可以与这些化合物的羧基形成多个氢键,也可以形成水桥和离子相互作用。另一个重要的氨基酸残基是His357,其可以与一些活性化合物形成π-π堆积[57]、氢键和水桥[42, 58]。
虽然李行舟课题组获得的6种活性化合物与吡莫地韦结构不同,与PB2蛋白的结合方式也不同,但在蛋白结合中起关键作用的氨基酸残基在相关研究中是高度保守的。这表明当配体与PB2蛋白结合时,无论配体的结构如何,起关键作用的优势氨基酸残基都是相对固定的。优势氨基酸残基在配体结合中比其他氨基酸残基发挥更重要的作用。这些氨基酸残基信息为设计新的抑制剂提供了关键信息。
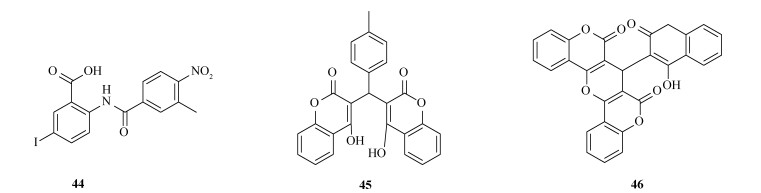
此外还有一些其他结构的小分子抑制剂,例如化合物44~46(图 18)[59],都可以干扰流感病毒PB2帽结合域结合,但未给出具体结合模式;其中化合物45是最有效的抑制剂,可以抑制多种流感病毒亚型的复制,包括H1N1、H3N2、H5N1、H7N7、H7N9和H9N2;研究通过噻唑蓝比色法测定了文中所述化合物的CC50,再通过空斑减数试验确定IC50;抑制效果、毒性和选择性指数见表 1。
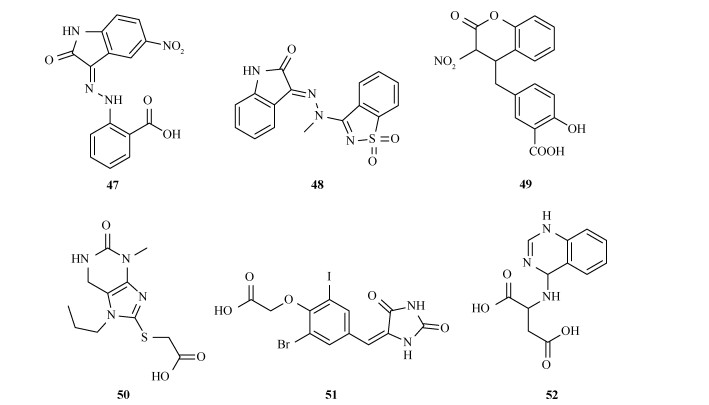
表 1 小分子的抑制效果,毒性和选择性指数数据[59]编号 IC50/(µmol•L-1) CC50/(µmol•L-1) SI 44 0.55±0.05 150±10 273 45 1.25±0.21 50±5 40 46 1.22±0.23 > 1 000 > 819 注:IC50为细胞半数抑制浓度;CC50为细胞半数中毒浓度;SI为IC50/CC50。 同样,李琳丽课题组的杜佳恬等[60]利用先前建立的药效团模型,针对商业化合物库Chemdiv进行虚拟筛选;取筛选效果较高的化合物共173 706种作为下一步分子对接的输入化合物;进一步挑选了6种具有新型骨架结构、活性可观的小分子化合物(图 19);采用差示扫描量热(differential scanning calorimetry,DSC)法对6种小分子化合物进行活性测定表明,6个化合物的热变化(T)均 > 1℃,其中,化合物51最大,T=4.89 ℃;Biacore方法验证化合物51的抑制活性为60 μmol/L;利用分子对接方法,进一步预测了化合物51与PB2蛋白之间良好的相互作用。
3.2 生物活性测试发现的新结构PB2抑制剂
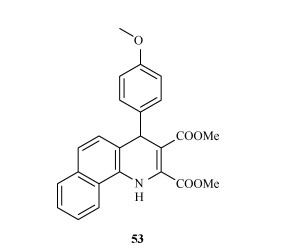
除了单一靶点的药物,朱秋华课题组的Liao等[61]表明二氢苯并喹啉衍生物对流感病毒有一定的抑制作用,通过一系列构效关系的探讨,用犬肾细胞测得体外数据后得到化合物53(图 20)有良好的体外活性(IC50=(2.52±1.01)µmol/L)、较低的毒性(CC50 > 50 µmol/L)以及良好的选择性指数(SI > 19.84);且免疫印迹法证实其同时针对PB2和NP这2个靶点,即1个分子可以同时抑制2个蛋白亚基是比较难得的。
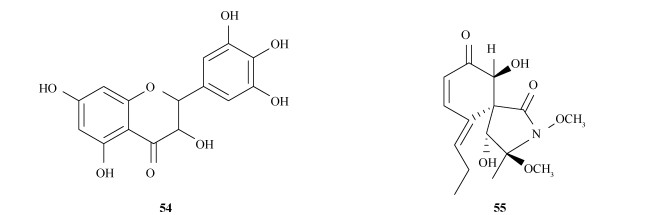
也有天然产物可以抑制PB2亚基,如化合物54(二氢杨梅素,图 21)[62-63],其多提取自葡萄科(Vitaceae Juss.)蛇葡萄属(Ampelopsis A. Rich.ex Michx.)的一种木质藤本植物,是较为特殊的一种黄酮类化合物,除具有黄酮类化合物的一般特性外,还具有解除醇中毒、预防酒精肝等药学作用。用犬肾细胞作为载体测得对甲型流感病毒的IC50为11.67~23.33 µmol/L[62],对犬肾细胞和A549细胞均没有明显的细胞毒性;SPR实验表明化合物54可以很好地结合PB2亚基的cap-323结合域,且化合物54和扎那米韦之间具有良好的协同抗病毒作用。此外化合物55(螺旋菌X)对PB2也有一定程度的抑制作用[63]。
虽然PB2蛋白高度保守,但其氨基酸也有一定的突变几率,如H9N2病毒聚合酶-2基因中的D253N突变直接会导致该病毒在哺乳动物宿主中发病,造成流感大流行[64]。因此开发新的可以对抗耐药株的小分子抑制剂是很重要的。
4. 结论与展望
PB2作为流感病毒复制的关键酶,在病毒生命周期中发挥着至关重要的作用,由于其帽结合区氨基酸序列在不同流感病毒亚型中的高度保守性,在药物研发领域已公认PB2是抗流感病毒很有希望的靶标。目前,虽然还没有PB2抑制剂获批上市,但是部分候选药物的临床前和临床试验结果显示,其有希望近期获得突破。
近年来,随着研究的不断深入,特别是对于PB2与其活性抑制剂复合物单晶结构的解析,对于有相互作用的关键氨基酸残基有了更加深刻的认识,这些知识的积累有助于开发活性更高、药物代谢动力学性质更优的候选药物分子。此外,在PB2抑制剂的临床试验中积极探索与现有抗病毒药物的联合治疗是一个方向,也有助于抑制抗药性流感毒株的出现。期待能够开发出高效、低毒的抗病毒药物,为流感疫情的防控提供有力支持。
-
图 1 部分抗流感药物的结构式以及巴洛沙韦酯代谢过程
下载:
全尺寸图片
表 1 小分子的抑制效果,毒性和选择性指数数据[59]
编号 IC50/(µmol•L-1) CC50/(µmol•L-1) SI 44 0.55±0.05 150±10 273 45 1.25±0.21 50±5 40 46 1.22±0.23 > 1 000 > 819 注:IC50为细胞半数抑制浓度;CC50为细胞半数中毒浓度;SI为IC50/CC50。 -
[1] HAN S, ZHANG T, LYU Y, et al. Influenza's plummeting during the COVID-19 pandemic: the roles of mask-wearing, mobility change, and SARS-CoV-2 interference[J]. Engineering, 2023, 21: 195-202. doi: 10.1016/j.eng.2021.12.011 [2] BOLEK H, OZISIK L, CALISKAN Z, et al. Clinical outcomes and economic burden of seasonal influenza and other respiratory virus infections in hospitalized adults[J]. Journal of Medical Virology, 2023, 95(1): 28153. doi: 10.1002/jmv.28153 [3] WOOLBERT M E, SPALDING C D, SINAⅡ N, et al. Sharp decline in rates of community respiratory viral detection among patients at the national institutes of health clinical center during the coronavirus disease 2019(COVID-19) pandemic[J]. Infection Control & Hospital Epidemiology, 2023, 44 (1): 62-67. [4] PETROVA V N, RUSSELL C A. The evolution of seasonal influenza viruses[J]. Nature Reviews Microbiology, 2018, 16: 47-60. doi: 10.1038/nrmicro.2017.118 [5] ZHOU Z, LIU T, ZHANG J, et al. Influenza A virus polymerase: an attractive target for next-generation anti-influenza therapeutics[J]. Drug Discovery, 2018, 23(3): 503-518. [6] ZHU Z, FODOR E, KEOWN J R. A structural understanding of influenza virus genome replication[J]. Trends in Microbiology, 2023, 31(3): 308-319. doi: 10.1016/j.tim.2022.09.015 [7] MILLS C E, ROBINS J M, LIPSITCH M. Transmissibility of 1918 pandemic influenza[J]. Nature, 2004, 432(7019): 904-906. doi: 10.1038/nature03063 [8] HURT A C. The epidemiology and spread of drug resistant human influenza viruses[J]. Current Opinion in Virology, 2014, 8: 22-29. doi: 10.1016/j.coviro.2014.04.009 [9] WANG Y T. Insights from modelling the 3D structure of the 2013 H7N9 influenza A virus neuraminidase and its binding interactions with drugs[J]. Medicinal Chemistry Communications, 2013, 4(10): 1370-1375. doi: 10.1039/c3md00126a [10] LIN J T, YU X Z, CUI D J, et al. A multicentre, randomized, controlled trial of oseltamivir in the treatment of influenza in a high-risk Chinese population[J]. Current Medical Research and Opinion, 2006, 22(1): 75-82. doi: 10.1185/030079906X80297 [11] MOSCONA A. Neuraminidase inhibitors for influenza[J]. The New England Journal of Medicine, 2005, 353(13): 1363-1373. doi: 10.1056/NEJMra050740 [12] MOSCONA A. Global transmission of oseltamivir-resistant influenza[J]. The New England Journal of Medicine, 2009, 360(10): 953-956. doi: 10.1056/NEJMp0900648 [13] PASCU A P N Q, MARATHE B M, VOGEL P, et al. Optimizing T-705(favipiravir) treatment of severe influenza B virus infection in the immunocompromised mouse model[J]. Journal of Antimicrobial Chemotherapy, 2019, 74: 1333-1341. doi: 10.1093/jac/dky560 [14] FENG J J, GUO F Y, LI P, et al. Discovery of a macrocyclic influenza cap-dependent endonuclease inhibitor[J]. Journal of Medicinal Chemistry, 2024, 67(4): 2570-2583. doi: 10.1021/acs.jmedchem.3c01715 [15] TAKASHITA E, KAWAKAMI C, MORITA H, et al. Detection of influenza A (H3N2) viruses exhibiting reduced susceptibility to the novel cap-dependent endonuclease inhibitor baloxavir in Japan[J]. Eurosurveillance, 2019, 24(3): 1800698. [16] YOSHINO R, YASUO N, SEKIJIMA M. Molecular dynamics simulation reveals the mechanism by which the influenza cap-dependent endonuclease acquires resistance against baloxavir marboxil[J]. Scientific Reports, 2019, 9: 17464. doi: 10.1038/s41598-019-53945-1 [17] FREDERICK G, HAYDEN A, NAHOKO S. Influenza virus polymerase inhibitors in clinical development[J]. Current Opinion in Infectious Diseases, 2019, 32: 176-186. doi: 10.1097/QCO.0000000000000532 [18] CHEN F, YANG L, ZHAI L, et al. Methyl brevifolin carboxylate, a novel influenza virus PB2 inhibitor from Canarium Album (Lour.) Raeusch[J]. Chemical Biology & Drug Design, 2020, 96(5): 1280-1291. [19] FAN H, WALKER A P, CARRIQUE L, et al. Structures of influenza A virus RNA polymerase offer insight into viral genome replication[J]. Nature, 2019, 573(7773): 287-290. doi: 10.1038/s41586-019-1530-7 [20] STUBBS T M, TEVELTHUIS A J. The RNA-dependent RNA polymerase of the influenza A virus[J]. Future Virology, 2014, 9: 863-876. doi: 10.2217/fvl.14.66 [21] FERRON F, DECROLY E, SELISKO B, et al. The viral RNA capping machinery as a target for antiviral drugs[J]. Antiviral Research, 2012, 96: 21-31. doi: 10.1016/j.antiviral.2012.07.007 [22] WUN C S, HSIA H P, TANG Y S, et al. Interaction between influenza A virus nucleoprotein and PB2 cap-binding domain is mediated by RNA[J]. PLoS One, 2020, 15(9): e0239899. doi: 10.1371/journal.pone.0239899 [23] GUILLIGAY D, TARENDEA F U, RESAI-NFANTE P, et al. The structural basis for cap binding by influenza virus polymerase subunit PB2[J]. Nature Structural & Molecular Biology, 2008, 15: 500-506. [24] FODOR E. The RNA polymerase of influenza A virus: mechanisms of viral transcription and replication[J]. Acta Virologica, 2013, 57: 113-122. doi: 10.4149/av_2013_02_113 [25] PFLUG A, LUKARSKA M, RESA-INFANTE P, et al. Structural insights into RNA synthesis by the influenza virus transcription-replication machine[J]. Virus Research, 2017, 234: 103-117. doi: 10.1016/j.virusres.2017.01.013 [26] CREDILLE C V, MORRISON C N, STOKES R W, et al. SAR exploration of tight-binding inhibitors of influenza virus PA endonuclease[J]. Journal of Medicinal Chemistry, 2019, 62(21): 9438-9449. doi: 10.1021/acs.jmedchem.9b00747 [27] FUKUSHIMA K, TAKIMOTO-KAMIMURA M. Structure of the cap-binding domain of influenza virus polymerase subunit PB2[EB/OL]. (2015-10-07)[2024-03-18]. https://www.rcsb.org/structure/4U6O. [28] DAS K, ARAMINI J M, MA L C, et al. Structures of influenza A proteins and insights into antiviral drug targets[J]. Nature Structural & Molecular Biology, 2010, 17: 530-538. [29] CLARK M P, LEDEBOER M W, DAVIES I, et al. Discovery of a novel, first-in-class, orally bioavailable azaindole inhibitor (VX-787) of influenza PB2[J]. Journal of Medicinal Chemistry, 2014, 57: 6668-6678. doi: 10.1021/jm5007275 [30] CHELSEA S, TALES R D M, YONG L, et al. The cap-binding site of influenza virus protein PB2 as a drug target[J]. Acta Crystallographica Section D (Structural Biology), 2016, 72(2): 245-253. doi: 10.1107/S2059798316000085 [31] GREGOR J, RADILOVA K, BRYNDA J, et al. Structural and thermodynamic analysis of the resistance development to Pimodivir (VX-787), the clinical inhibitor of cap binding to PB2 subunit of influenza A polymerase[J]. Molecules, 2021, 26: 1007-1020. doi: 10.3390/molecules26041007 [32] SOFIE D, THOMAS N K, KURT S, et al. Single- and multiple-dose pharmacokinetics and safety of pimodivir, a novel, non-nucleoside polymerase basic protein 2 subunit inhibitor of the influenza A virus polymerase complex, and interaction with oseltamivir: a phase 1 open-label study in healthy volunteers[J]. British Journal of Clinical Pharmacology, 2018, 84: 2663-2672. doi: 10.1111/bcp.13733 [33] BRIAN O, MICHAEL G I, MARIE H B, et al. A phase 2 study of Pimodivir (JNJ-63623872) in combination with oseltamivir in elderly and nonelderly adults hospitalized with influenza A infection: opal study[J]. The Journal of Infectious Diseases, 2022, 226: 109-118. doi: 10.1093/infdis/jiaa376 [34] ROBERT W F, RⅡN L, DAVID A, et al. Phase 2b study of Pimodivir (JNJ-63623872) as monotherapy or in combination with oseltamivir for treatment of acute uncomplicated seasonal influenza A: topaz trial[J]. The Journal of Infectious Diseases, 2019, 219: 1026-1034. doi: 10.1093/infdis/jiy547 [35] SHIRLEEN Y Q, MALONE K D, RACHEL T E, et al. Comprehensive profiling of mutations to influenza virus PB2 that confer resistance to the cap-binding inhibitor Pimodivir[J]. Viruses, 2021, 13(7): 1196-1207. doi: 10.3390/v13071196 [36] Janssen Pharmaceutical Companies of Johnson & Johnson. Janssen to discontinue Pimodivir influenza development program[EB/OL]. (2020-09-02)[2023-12-29]. https://www.prnewswire.com/news-releases/janssen-to-discontinue-pimodivir-influenza-development-program-301122958.html. [37] FARMER L J, CLARK M P, BOYD M J, et al. Discovery of novel, orally bioavailable β- aminoacid azaindole inhibitors of influenza PB2[J]. ACS Medicinal Chemistry Letters, 2017, 8(2): 256-260. doi: 10.1021/acsmedchemlett.6b00486 [38] BOYD M J, BANDARAGE U K, BENNETT H, et al. Isosteric replacements of the carboxylic acid of drug candidate VX-787: effect of charge on antiviral potency and kinase activity of azaindole-based influenza PB2 inhibitors[J]. Bioorganic & Medicinal Chemistry Letters, 2015, 25(9): 1990-1994. [39] WANG S H, YING Z M, HUANG Y C. Synthesis and structure-activity optimization of 7-azaindoles containing aza-β-amino acids targeting the influenza PB2 subunit[J]. European Journal of Medicinal Chemistry, 2023, 250: 115185. doi: 10.1016/j.ejmech.2023.115185 [40] ZHANG H W, ZHOU L H, AMICHAI S, et al. Novel influenza polymerase PB2 inhibitors for the treatment of influenza A infection[J]. Bioorganic & Medicinal Chemistry Letters, 2019, 29(20): 126639. [41] DU J T, YANG J H, HUANG C, et al. Discovery of 5-(5-fluoro-1H-pyrrolo[2, 3-b]pyridin-3-yl)pyrazin-2(1H)-one derivatives as new potent PB2 inhibitors[J]. Bioorganic & Medicinal Chemistry Letters, 2019, 29: 1609-1613. [42] LI X H, XU Y J, LI W, et al. Design, synthesis, biological evaluation, and molecular dynamics simulation of influenza polymerase PB2 Inhibitors[J]. Molecules, 2023, 28: 1849-1874. [43] CHARIFSON P, CLARK M P, BANDARAGE U K, et al. Inhibitors of influenza viruses replication: EA20150000265[P]. 2017-06-30. [44] BANDARAGE U K, CLARK M P, PEROLA E, et al. Novel 2-substituted 7-azaindole and 7-azaindazole analogues as potential antiviral agents for the treatment of influenza[J]. ACS Medicinal Chemistry Letters, 2017, 8(2): 261-265. [45] CHEN X, MA Q, ZHAO M, et al. Preclinical study of ZSP1273, a potent antiviral inhibitor of cap binding to the PB2 subunit of influenza A polymerase[J]. Pharmaceuticals, 2023, 16(3): 365-395. [46] 广东众生药业股份有限公司. 广东众生药业股份有限公司关于昂拉地韦片(ZSP1273片)新药上市申请获得受理的公告[EB/OL]. (2023-12-26)[2024-02-20]. https://static.cninfo.com.cn/finalpage/2023-12-27/1218733730. [47] MCGOWAN D C, BALEMANS W, EMBRECHTS W, et al. Design, synthesis, and biological evaluation of novel indoles targeting the influenza PB2 cap binding region[J]. Journal of Medicinal Chemistry, 2019, 62: 9680-9690. [48] ZHAO L, CHE J J, ZHANG Q, et al. Identification of novel influenza polymerase PB2 inhibitors using a cascade docking virtual screening approach[J]. Molecules, 2020, 25: 5291-5306. [49] XU L, ZHAO L, CHE J J, et al. Identification of novel influenza polymerase PB2 inhibitors using virtual screening approach and molecular dynamics simulation analysis of active compounds[J]. Bioorganic & Medicinal Chemistry, 2021, 52: 116515. [50] HOOK L, SULLY R, HANDA B, et al. Quantitative analysis of influenza virus RNP interaction with RNA cap structures and comparison to human cap binding protein eIF4E[J]. Biochemistry, 2003, 42: 6234-6240. [51] PAUTUS S P, SEHR P, LEWIS J, et al. New 7-methylguanine derivatives targeting the influenza polymerase PB2 cap-binding domain[J]. Journal of Medicinal Chemistry, 2013, 56: 8915-8930. [52] HSU J T, YEH J Y, LIN T J, et al. Identification of BPR3P0128 as an inhibitor of cap-snatching activities of influenza virus[J]. Antimicrobial Agents and Chemotherapy, 2012, 56(2): 647-657. [53] LIU T, LIU M, CHEN F, et al. A Small-molecule compound has anti-influenza A virus activity by acting as a "PB2 inhibitor"[J]. Molecular Pharmaceutics, 2018, 15: 4110-4120. [54] ZONG K L, XU L, HOU Y X, et al. Virtual screening and molecular dynamics simulation study of influenza polymerase PB2 inhibitors[J]. Molecules, 2021, 26: 6944-6970. [55] TAKASHITA E. Influenza polymerase inhibitors: mechanisms of action and resistance[J]. Cold Spring Harbor Perspectives in Medicine, 2021, 11(5): a038687. [56] BYRN R A, JONES S M, BENNETT H B, et al. Preclinical activity of VX-787, a first-in-class, orally bioavailable inhibitor of the influenza virus polymerase PB2 subunit[J]. Antimicrobial Agents and Chemotherapy, 2015, 59(3): 1569-1582. [57] PFLUG A, GAUDON S, RESA-INFANTE P, et al. Capped RNA primer binding to influenza polymerase and implications for the mechanism of cap-binding inhibitors[J]. Nucleic Acids Research, 2018, 46: 956-971. [58] MA X L, XIE L L, WARTCHOW C, et al. Structural basis for therapeutic inhibition of influenza A polymerase PB2 subunit[J]. Scientific Reports, 2017, 7: 9385. [59] 郑伯建, 袁硕峰, 高一村, 等. 一种能够抑制流感病毒PB2蛋白与RNA帽结合的化合物: CN107286044 A[P]. 2016-04-13. [60] 杜佳恬, 李侃, 李琳丽. 小分子PB2蛋白抑制剂的虚拟筛选及初步活性研究[J]. 华西药学杂志, 2021, 36(1): 1-4. https://www.cnki.com.cn/Article/CJFDTOTAL-HXYO202101001.htm [61] LIAO H, LI Y Y, YU L Q, et al. Design, synthesis and structure-activity relationship of dihydrobenzoquinolines as novel inhibitors against influenza A virus[J]. European Journal of Medicinal Chemistry, 2022, 244: 114799. [62] TIAN Y X, SANG H T, LIU M M, et al. Dihydromyricetin is a new inhibitor of influenza polymerase PB2 subunit and influenza-induced inflammation[J]. Microbes and Infection, 2020, 22(6/7): 254-262. [63] WANG J, CHEN F, LIU Y, et al. Spirostaphylotrichin X from a marine-derived fungus as an anti-influenza agent targeting RNA polymerase PB2[J]. Journal of Natural Products, 2018, 81: 2722-2730. [64] ZHANG J F, SU R, JIAN X Y, et al. The D253N mutation in the polymerase basic 2 gene in avian influenza (H9N2) virus contributes to the pathogenesis of the virus in mammalian hosts[J]. Virologica Sinica, 2018, 33: 531-537.