
Recent development of decarboxylative deuteration
-
摘要: 氘标记的化合物在各领域中的应用日益广泛, 开发新型氘代技术来获得各种有用的氘代化合物逐渐成为研究热点。羧酸及其衍生物因为便宜易得且性质稳定, 常被用作起始原料来制备氘代化合物。为了系统地了解脱羧氘化反应的研究现状, 为后续氘代策略研究指引方向, 本文以烷基羧酸、芳基羧酸和α-羰基羧酸等为底物, 对过去20年来有关脱羧氘化反应的研究进展进行了梳理和总结, 证实了脱羧氘化反应是一种极具优势的氘化策略, 且具有广阔的发展前景。Abstract: Deuterium-labeled compounds find increasing application in various fields, and it has been a research hotspot to develop the new deuteration technology to obtain a variety of useful deuterated compounds. Carboxylic acids and their derivatives are usually used as raw materials to prepare deuterium-labeled compounds due to their cheap price, wide source and stable chemical property. To systematically review the development status of decarboxylative deuteration and identify the future research direction, the study has briefly summarized the research progress of decarboxylative deuteration during the past twenty years from aspects of alkyl carboxylic acid, aryl carboxylic acid, α-oxo carboxylic acid and so on as substrates, proving that decarboxylative deuteration is an excellent deuteration strategy with a bright prospect for wide applications.
-
Keywords:
- deuterated compound /
- decarboxylative deuteration /
- carboxylic acid
-
0. 引言
氘代化合物长期在医药、化学和材料等众多学科领域中发挥着重要作用[1-4],尤其是自第一款氘代药物——氘代丁苯那嗪上市以来,有关氘代化合物的研究和氘代技术的开发重新引起了研究者们的广泛关注[5]。目前,制备氘代化合物的主要方法包括从头合成法和氢氘交换法[6-8]。然而,这2种方法一般存在步骤长、效率低、反应条件苛刻、氘代试剂昂贵以及选择性差等问题。近年来,为了满足对氘代分子研究的需要,更方便地获取氘代化合物,有机化学家们开发了许多温和、高效和选择性高的新型氘代方法学。这些新型氘代方法按照底物官能团的差别可以分为不饱和键氘化[9]、脱酰氘化[10]、脱卤氘化、脱羧氘化、脱氧氘化和脱氨氘化等[11]。其中脱羧氘化是被较为广泛研究的1种方法。羧基(—COOH)是一种常见的官能团,性质稳定,广泛存在于天然产物和药物分子中,很多含有羧基的化学砌块都是商业可得的。因此,将简单廉价的羧酸转化为高附加值的氘代分子是一种很有前途的策略。脱羧氘化反应一般具有条件温和、氘掺入率高和选择性高等优点,可以在确定的位点引入氘原子,进而获得氘代分子。有关氘化反应的综述已有报道[11-15],然而缺乏针对脱羧氘化反应发展状况的系统总结,不利于研究者们把握脱羧氘化反应的研究价值和发展方向。为了全面且深入地展示这一极具优势的氘化策略,本文以烷基羧酸、芳基羧酸和α-羰基羧酸等为底物,系统地介绍了近20年来脱羧氘化反应的研究进展,以期为相关领域的研究者们提供参考、指引方向。注:本文化学反应式中的%除特别说明外,均表示摩尔百分数。
1. 烷基羧酸的脱羧氘化
目前,实现烷基羧酸脱羧氘化的方法可以分为热化学、光化学和酶催化方法。其中光化学方法研究较多,底物范围更加广泛;热化学和酶催化方法只有零星报道,底物范围也相对局限。
1.1 热化学方法
热化学反应即通过调控温度来实现化学转化的方法,是化学反应的传统手段。然而由于烷基羧酸较高的热稳定性,热驱动的脱羧氘化反应报道较少。
2004年,Oshima课题组报道了利用水热条件实现游离羧酸脱羧氘化的方法(图 1)[16],该方法采用Pd/C为催化剂,在250℃、5 MPa的条件下,以D2O为氘源,得到完全氘化的产物。与简单的加热方式相比,本体系中的D2O分子将化合物保护起来,避免了化合物在剧烈条件下分解。虽然本反应条件比较剧烈,但是能够使分子中的所有H原子全部被氘代,这是用其他方法难以实现的。
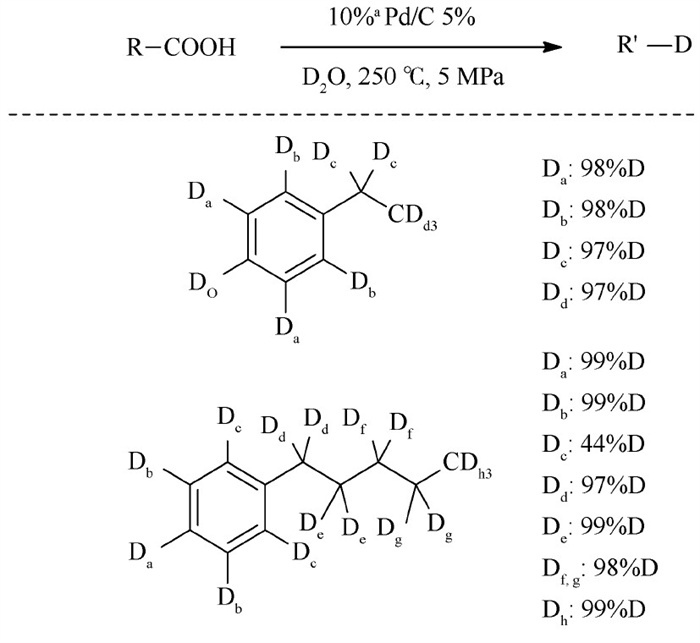 图 1 Oshima课题组的脱羧氘化方法注:a为质量百分数;R'为完全氘代的R。
 下载:
全尺寸图片
2020年,Lundgren课题组报道了一种通过脱羧氘化反应在芳(杂)环上引入三氘代甲基(CD3)的简单方法(图 2)[17],该方法以芳基乙酸钾为底物,D2O为氘源,在N, N-二甲基甲酰胺(N, N-Dimethylfor‐mamide, DMF)和CO2的氛围中加热一段时间,即能以极好的产率(>90%)得到含有CD3的芳香化合物,氘掺入率良好。机理研究表明:芳基乙酸-CO2的脱羧-羧基化过程是可逆的;溶剂、配对阳离子、温度和CO2浓度等因素会影响羧酸盐的脱羧氘化效率;一定浓度的CO2能增加羧酸α-H的酸性,促进H/D交换,提高氘掺入率。该策略巧妙地利用了脱羧反应的可逆性,通过简单的加热,即可将简单易得的羧酸盐和廉价的D2O转化为重要的CD3,具有较高的应用价值和开发潜力[18-20]。
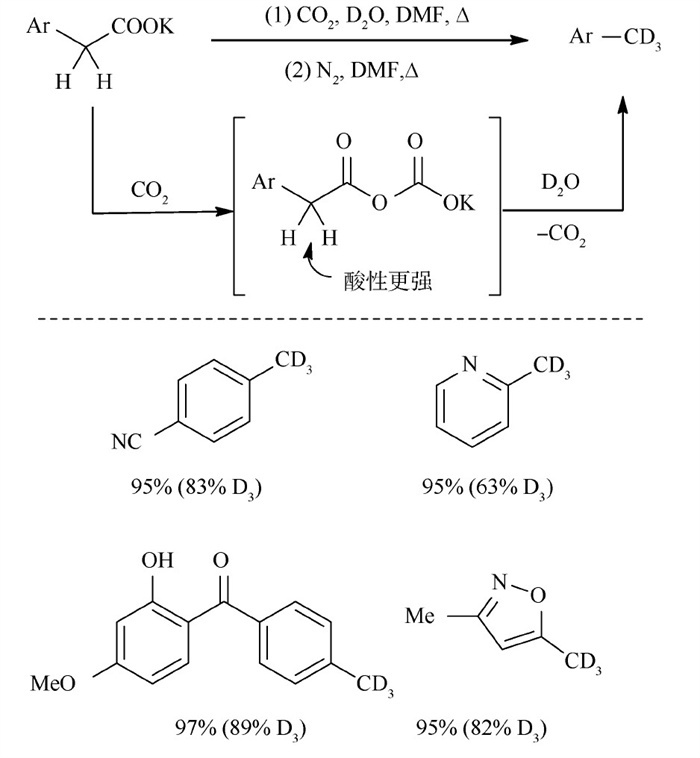 图 2 Lundgren课题组的脱羧氘化方法注:DMF为N,N-二甲基甲酰胺;化合物下方百分数为产率;括号中为氘掺入率。下载:
全尺寸图片
2021年,Shibatomi课题组用手性伯胺作催化剂实现了四氢萘酮的β-羰基羧酸的对映选择性脱羧氘化反应(图 3),产物为手性的α-氘代酮,产率和氘掺入率良好,对映选择性(ee)最高可达88%[21]。在化合物的立体中心对映选择性地引入D原子可以帮助研究药物的作用机制和改善药物代谢行为[22],而目前制备手性氘代化合物的方法较少[23],该反应是对相关方法的有力补充。
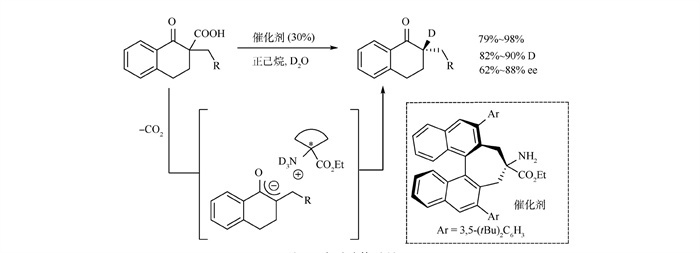 图 3 Shibatomi课题组的脱羧氘化方法注:ee为对映体过量。下载:
全尺寸图片
1.2 光化学方法
光催化方法作为一种新兴的合成手段,利用紫外光或可见光作为光源,光敏剂或光催化剂为媒介促进反应进行,具有温和、高效和能耗低等优点。近年来以D2O为主要氘源,通过羧酸及羧酸衍生物的脱羧氘化来获得氘代分子的光化学策略,得到了国内外化学家的青睐[24]。
2002年,Sobczak和Wagner[25]利用近紫外光照射溶于苯中的邻乙酰基或邻苯甲酰基取代的O-氘代苯乙酸,可使其顺利脱羧,得到相应的单氘代甲苯衍生物,非邻位取代的苯乙酸异构体不能发生该转化,这表明脱羧氘化过程中可能存在分子内质子转移步骤。
2010年,Hatanaka课题组报道了一种无金属参与的光催化条件下实现游离羧酸脱羧氘化的方法[26],使用廉价的D2O作为氘源(图 4),获得了区域选择性的氘代化合物,底物范围包括普通烷基羧酸、氨基酸、含羧基的寡肽以及糖类化合物,大部分产物的产率良好,氘掺入率>95%。作者提出了可能的机理:首先,芳香化合物菲(Phenanthrene, Phen)在光照下被激发,与对苯二腈(Terephthalonitrile, DCB)发生光化学电子转移(Photochemical electron transfer, PET),产生Phen的阳离子自由基([Phen]·+)和DCB的阴离子自由基([DCB]·-);其次,[Phen]·+将羧酸负离子氧化,产生羧基自由基,然后发生脱羧得到烷基自由基;再次,烷基自由基从氘代硫醇(由硫醇与D2O发生氢氘交换得到)中攫取氘原子得到氘化产物,氘代硫醇则变为巯基自由基;最后,巯基自由基与[DCB]·-发生反向电子转移(back electron transfer, BET)再生巯基负离子和DCB,从而实现催化循环。
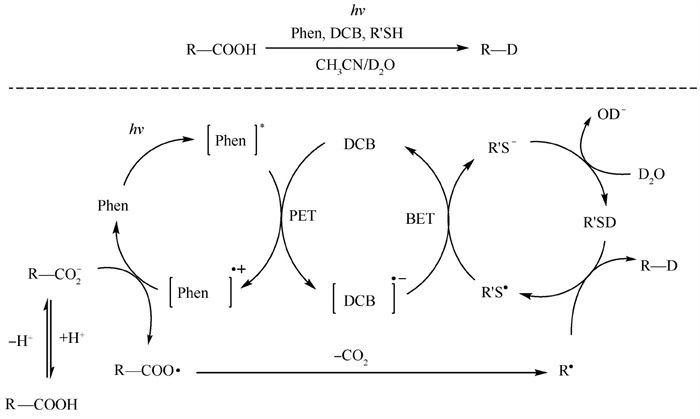 图 4 Hatanaka课题组的脱羧氘化方法注:Phen为菲;DCB为对苯二腈;PET为光化学电子转移;hv为光照。下载:
全尺寸图片
2015年,为了研究Hantzsch酯在烷基羧酸的氧化还原活性酯与Michael受体的光催化自由基加成反应中的作用[27], Overman课题组使用4, 4-二氘代Hantzsch酯作为氘源参与了氧化还原活性酯与甲基乙烯基酮的偶联反应(图 5),得到产率为47%的偶联产物,然而只有33%的氘掺入率。由于在光催化条件下,4, 4-双氘化Hantzsch酯只能提供H+、D+和D原子,由此作者认为该反应的终止步骤涉及电子转移和质子化过程。
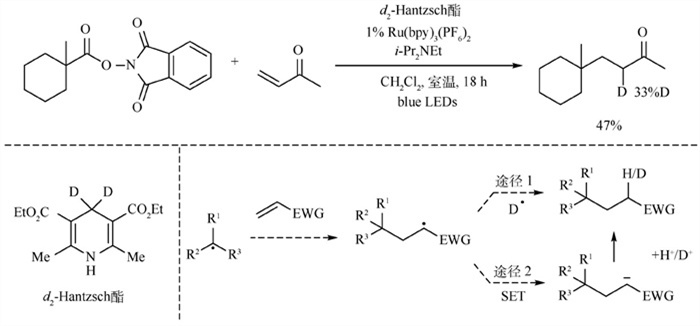 图 5 Overman课题组的脱羧氘化方法注:EWG为吸电子基团;SET为单电子转移;blue LEDs意为蓝色发光二极管。下载:
全尺寸图片
2019年,Studer课题组利用光氧化还原和硫醇的联合催化[28],实现了未活化烯烃的自由基型反马氏氘化-酰胺化反应(图 6),反应以α-氨基氧基羧酸为自由基前体,在光照下被光催化剂氧化,发生碎片化,产生氮自由基;亲电的氮自由基被未活化的烯烃捕获,产生碳自由基;在苯硫酚的催化下,攫取D2O中的D原子,最终得到苄氧羰基保护的β-氘代伯胺,氘掺入率良好。该反应具有条件温和,催化剂用量低、反马氏加成选择性好的特点。
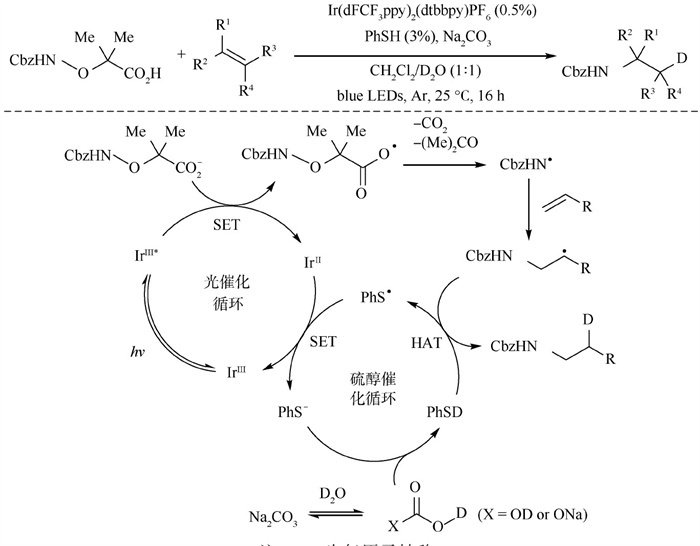 图 6 Studer课题组的脱羧氘化方法注:HAT为氢原子转移。下载:
全尺寸图片
2020年,王卫课题组报道了一种光催化烷基羧酸脱羧并与手性亚甲基恶唑烷酮发生偶联和氘化反应[29],制备手性α-氘代氨基酸的方法(图 7),该方法具有良好的产率和氘掺入率、广泛的底物范围以及优异的非对映选择性。与极性反应不同,这种基于自由基反应的策略在将简单易得的羧酸和手性亚甲基恶唑烷酮片段进行偶联的同时,实现了高非对映选择性地引入D原子。作者将该方法成功应用于苯扎贝特、吉非罗齐和吲哚美辛等药物分子的后期修饰,氘掺入率>95%,非对映选择性超过20∶1,还将一些产物进行了衍生化,充分展示了方法的应用前景。此外,该方法可用于糖基羧酸的结构修饰,克服了长期以来难以在α-氨基酸中构建手性侧链的挑战。α-氘代氨基酸在生命科学中有广泛应用[30-32],因此该方法有较高的研究价值。
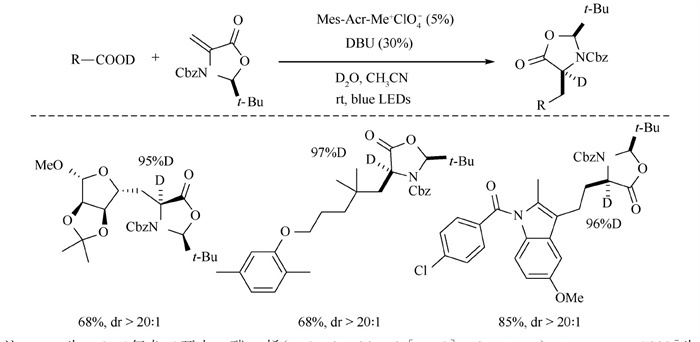 图 7 王卫课题组的脱羧氘化方法注:DBU为1, 8-二氮杂二环十一碳-7-烯(1, 8-Diazabicyclo[5.4.0]undec-7-ene); Mes-Acr-Me+ClO4-为9-均三甲苯基-10-甲基吖啶高氯酸盐;dr为非对映体比例。下载:
全尺寸图片
2021年,朱成建课题组通过光氧化还原和氘原子转移协同催化过程实现了脂肪族羧酸的脱羧和定点氘化(图 8)[33],该方法以D2O为氘源,在确定的位置引入D原子,即使在有活泼H或各种官能团的复杂分子中,也能实现很好的氘掺入率(92%~99%),底物可以是普通的烷基羧酸、苄位羧酸、长链脂肪酸、α-N/O/S取代的烷基羧酸,也包括复杂的天然产物和药物分子。苄位羧酸和α-杂原子取代的烷基羧酸的脱羧氘化反应以9-均三甲苯基-10-甲基吖啶高氯酸盐(9-mesityl-10-methylacridinium per‐chlorate, Mes-Acr-Me)作为光催化剂,而普通的脂肪酸则需要使用其铯盐和有机铱催化剂来完成相应的转化。更重要的是,作者使用循环反应器在温和的反应条件下实现了该方法的大规模应用,完成了10余个氘代化合物的克级制备,最高可以实现50 mmol的转化并且保持优秀的氘掺入率。该方法实现了复杂羧酸的精确氘化,有希望成为大规模制备各种复杂的氘标记化合物的实用方法。
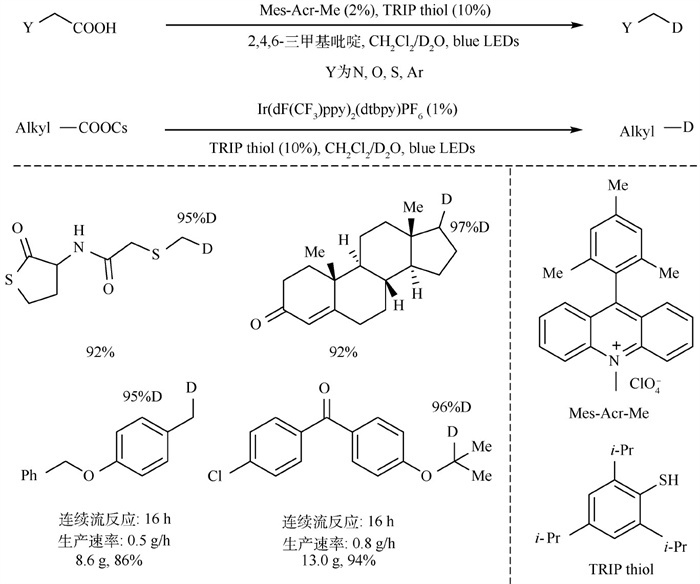 图 8 朱成建课题组的脱羧氘化方法注:TRIP thiol为2, 4, 6-三异丙基苯硫酚。下载:
全尺寸图片
2021年,李光明课题组报道了可见光诱导的芳环苄位游离羧酸的脱羧氘化反应(图 9)[34],其以2, 4, 5, 6-四(9-咔唑基)-间苯二腈(2, 4, 5, 6-tetra-9H-carbazol-9-yl-1, 3-benzenedicarbonitrile, 4Czl PN)为光催化剂,D2O为氘源,Cs2CO3为碱,二甲基亚砜(dimethyl sulfoxide, DMSO)为溶剂,无须外加金属和添加剂,成功应用于酮洛芬、伊索克酸等药物分子的脱羧氘化。作者指出,当底物为一级羧酸或富电子芳环的羧酸时产率较差。
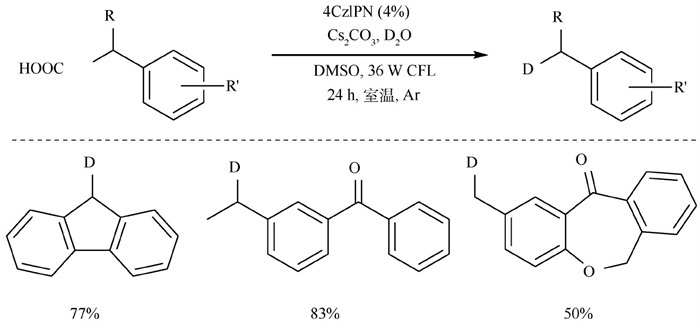 图 9 李光明课题组的脱羧氘化方法注:DMSO为二甲基亚砜;CFL为紧凑型荧光灯。下载:
全尺寸图片
2022年,李洋课题组使用吖啶衍生物作为光催化剂、对甲苯基二硫醚为氘原子转移催化剂、EtOAc为溶剂、D2O为氘源[35],在光照条件下实现了脂肪酸脱羧氘化,得到氘代烷烃(图 10)。该反应有优秀的产率和氘掺入率,对于脂肪族二羧酸也能实现相应的转化,得到双氘代烷烃。作者认为,合适的吖啶类光催化剂和氘原子转移催化剂是实现高效转化的关键所在,二者的共同催化作用加快了活性烷基自由基的猝灭从而减少了自偶联、歧化、C—C键的β-裂解等副反应的发生。
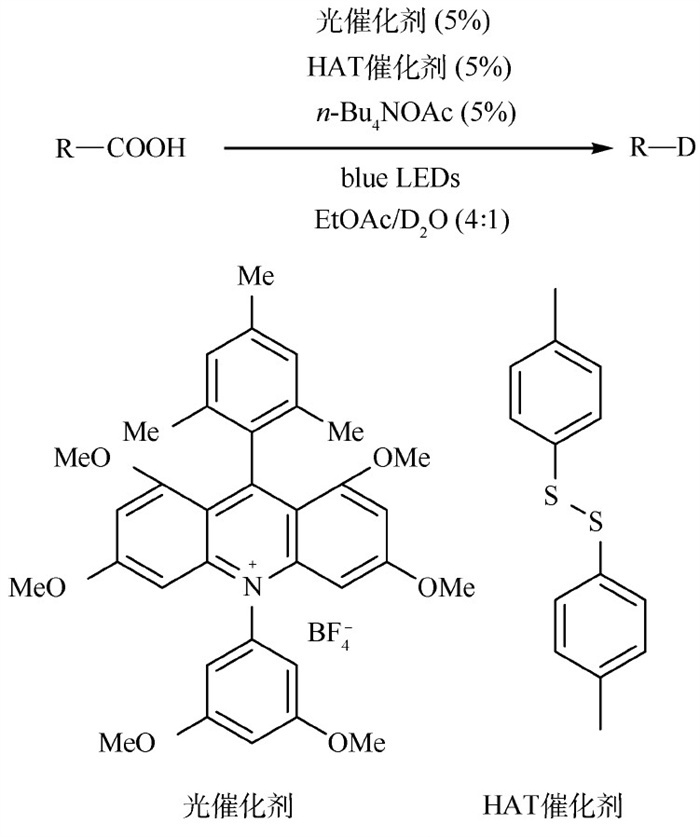 图 10 李洋课题组的脱羧氘化方法下载:
全尺寸图片
2022年,Pospech课题组报道了一种以嘧啶并蝶啶类化合物为催化剂的光催化脱羧氢化和脱羧氘化方法(图 11)[36],该体系以D2O(或H2O)作为D(H)源,K3PO4作为碱,适用于各种一级、二级和三级的有生物活性的脂肪族羧酸,如氟比洛芬、吲哚美辛和甘草次酸等,氘掺入率为80%~95%;该体系可以兼容底物中的活泼H,不需要对有活泼H的官能团(如醇羟基)提前进行氘化处理,即可获得良好的氘掺入率。值得一提的是,该转化中碱的用量、含水量和反应时间的最佳组合是通过实验设计(design of experiments, Do E)的统计学方法得到的。经过电子顺磁共振实验,作者认为嘧啶并蝶啶衍生物在该体系中起到了光氧化还原催化剂和D(H)原子转移催化剂的双重作用。
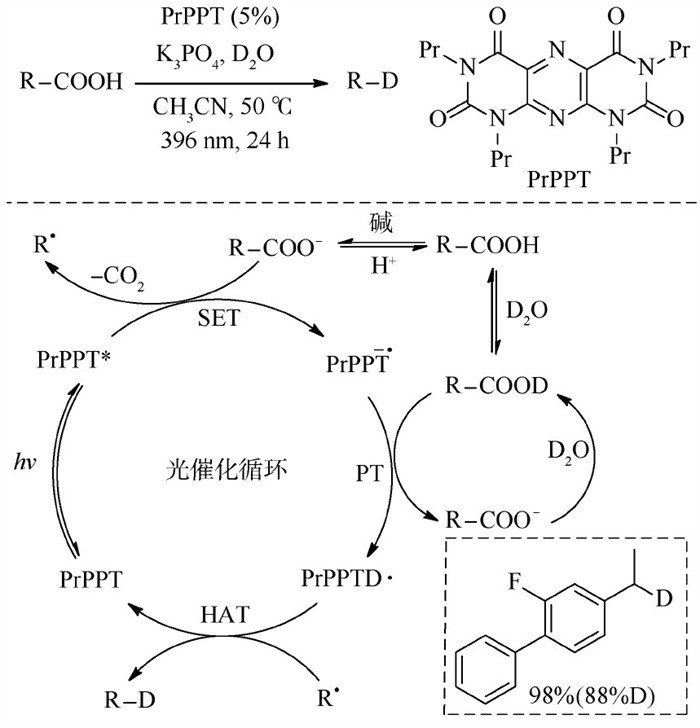 图 11 Pospech课题组的脱羧氘化方法注:PrPPT为四异丙基取代的嘧啶并蝶啶光催化剂;PT为质子转移。下载:
全尺寸图片
2022年,王峰等[37]报道了一种用Pd-TiO2为催化剂来制备氘代化合物的方法(图 12),其先将羧酸和D2O混合,得到羧基氢被氘代的羧酸,然后以Pd-TiO2为催化剂、CH3CN为溶剂,在紫外光照射下和氘气氛围中实现烷基羧酸的脱羧氘化。该方法无需使用昂贵有毒的氘代试剂,不需添加剂,底物范围包括普通烷基羧酸、苄位羧酸、α-O/N/S取代的羧酸以及一些天然产物和药物分子,如月桂酸、硬脂酸、布洛芬和苯丁酸氮芥等,大部分产物有较好的产率和氘掺入率。另外,该方法的催化剂稳定性较好,可以多次回收、反复使用。
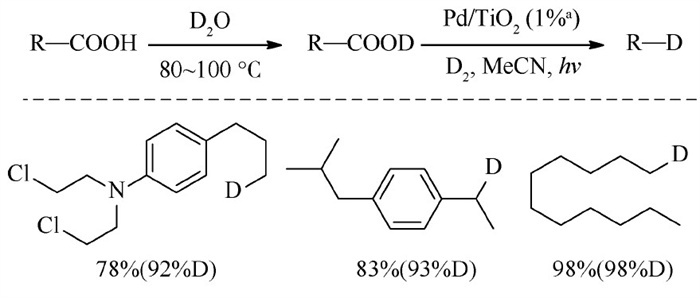 图 12 Pd-TiO2催化的脱羧氘化方法下载:
全尺寸图片
1.3 酶催化方法
酶催化方法即利用生物酶作为催化剂来实现化合物转化的方法,一般具有条件温和、选择性好的特点,是合成化学的有力工具[38-39],生物酶同样可用于脱羧氘化反应。
1960年,Belleau和Burba[40]利用酪氨酸脱羧酶催化L-氨基酸发生脱羧氘化,得到立体中心构型不变的氘代化合物。之后,Kańska课题组在2007、2009和2014年用氨基酸脱羧酶分别合成了(S)-氘代酪胺、(R)-氘代多巴和色胺衍生物等有重要生物研究意义的氘代氨基酸衍生物[41-43],且产物均保留了氨基酸的构型,展示了酶催化脱羧氘化反应的独特优势(图 13)。
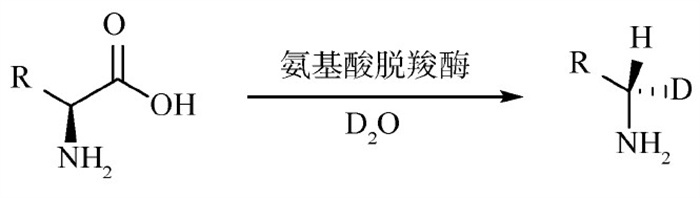 图 13 氨基酸脱羧酶催化的脱羧氘化反应下载:
全尺寸图片
2021年,吴起课题组报道了一个利用小球藻NC64A的光脱羧酶(chlorella variabilis NC64A fatty acid photo-decarboxylase, CvFAP)实现脱羧氘化的方法(图 14)[44],其使用廉价易得的D2O作为溶剂和氘源,DMSO或CH3CN作为共溶剂,CvFAP作为唯一的催化剂,不需要外加硫醇和惰性气体保护,在光照条件下由简单的脂肪酸制备了各种氘掺入率良好的氘代化合物。作者指出,CvFAP中的黄素腺嘌呤二核苷酸(flavin adenine dinucleotide, FAD)辅因子起到了光催化剂的作用,而氨基酸的巯基催化了氘原子转移。野生型CvFAP(WT-CvFAP)仅对于长链脂肪酸有优秀的催化效果,可以实现超过90%的产率和氘掺入率。为了克服WT-CvFAP的底物范围窄的问题,作者利用生物工程技术,获得了CvFAP的特定突变体I398L、G462A、I398R和Y466A,分别可以将中链脂肪酸、短链脂肪酸、外消旋羧酸和大位阻羧酸以良好的产率和氘掺入率转化为相应的氘代产物。该方法还通过外消旋羧酸的动力学拆分,得到了现有方法难以获得的手性氘代产物。克级实验和D2O循环实验证明了该酶催化技术的实用性。另外,还通过分子动力学模拟的手段,揭示了WT-CvFAP和不同突变体的催化活性和立体选择性有差异的原因。
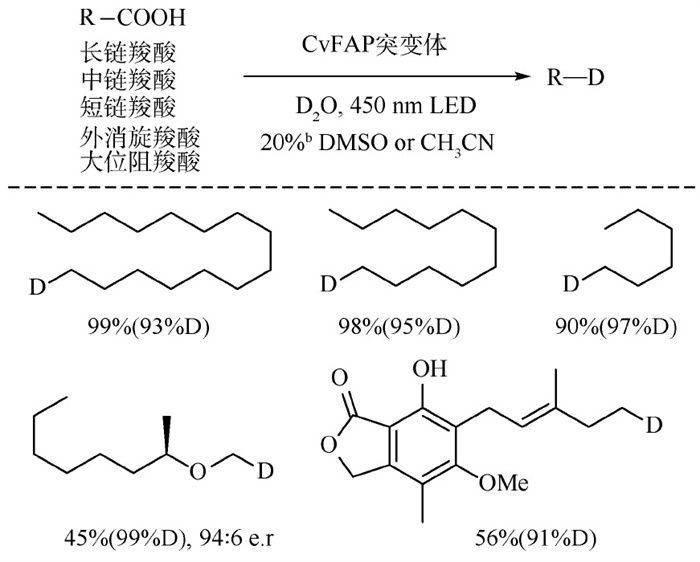 图 14 吴起课题组的脱羧氘化方法注:b为体积百分数;e.r为对映体比例。下载:
全尺寸图片
2. 芳基羧酸的脱羧氘化
芳基羧酸的性质与烷基羧酸有较大差异,由于存在电子共轭效应,芳基羧酸自由基的脱羧速率较烷基羧酸慢,芳基自由基较难生成[45],因此芳基羧酸的脱羧氘化反应一般是以芳基-金属中间体的机制进行的[46], D2O是常用的氘源。
2011年,Gooßen课题组以简单易得的芳香族羧酸和D2O为原料,使用Cu2O或AgOAc为催化剂,在加热的条件下获得了多种氘代芳烃(图 15)[47], Cu2O的底物适用范围较广,而AgOAc对一些邻位取代的苯甲酸的效果较好。大多数芳基羧酸在该方法中可以实现高区域选择性的氘化,产物有较好的产率和氘掺入率,但某些底物如吲哚-2-羧酸和苯并噻吩-2-羧酸可能会得到C2和C3的氘代混合物。另外,部分底物无催化剂时也能实现脱羧氘化,如喹啉-2-羧酸。
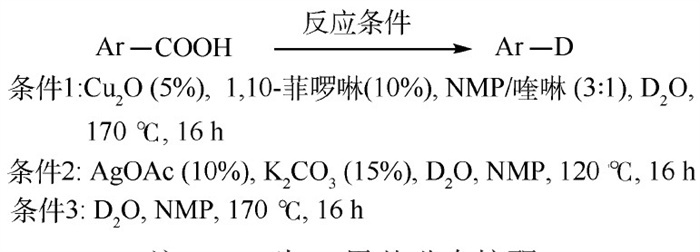 图 15 Gooßen课题组的脱羧氘化方法注:NMP为N-甲基吡咯烷酮。下载:
全尺寸图片
2012年,Larrosa课题组提出了一种适用于各种缺电子(杂)芳香游离羧酸的脱羧氘化方法(图 16)[48],其以DMSO为溶剂,D2O为氘源,Ag2CO3为催化剂,在120℃下实现了邻位取代苯甲酸和芳杂环-α-羧酸的高效脱羧和氘化,反应完成后用H2O简单处理即可得到高纯度的氘代化合物。该方法具有完全的化学选择性,可以兼容卤素和硝基,有良好的产率和氘掺入率。作者认为该方法有可能同样适用于制备氚标记的化合物,从而助力药物开发和临床研究。
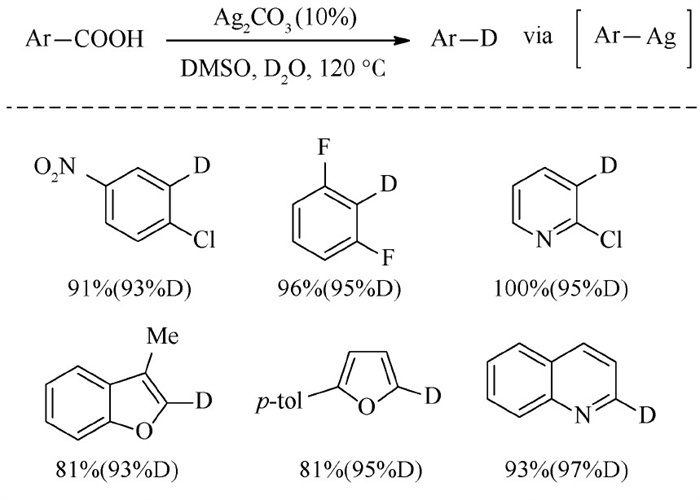 图 16 Larrosa课题组的脱羧氘化方法下载:
全尺寸图片
2021年,Ötvös课题组报道了利用一种含银杂化材料非均相催化苯甲酸类化合物发生脱羧氘化的新方法(图 17)[49],其使用Ag-Bi杂化材料(silverbismuth hybrid material, Ag Bi-HM)作为非均相催化剂、KOH为碱、D2O为氘源,在DMF中110℃反应,得到高的转化率(79%~100%)和氘掺入率(76%~100%)以及完全的化学选择性。值得注意的是,作者还利用填充床反应器开发了相应的连续流反应,溶剂可以替换为更加绿色的乙腈。在连续流工艺中,所有底物都实现了定量转化、完全的化学选择性,大大提升了反应效率,可以获得氘掺入率良好的克级氘代芳香化合物,而且催化剂结构没有在连续流反应中发生明显的降解,充分证明了该方法的稳定性和实用性。
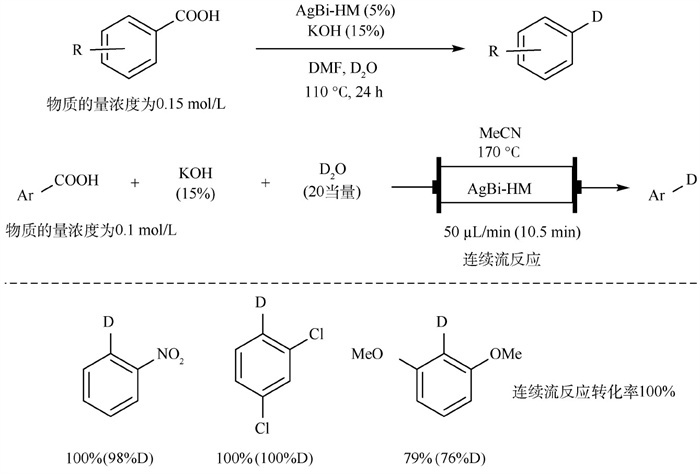 图 17 Ötvös课题组的脱羧氘化方法下载:
全尺寸图片
3. α-羰基羧酸的脱羧氘化
C1-氘代醛是化学研究和应用中的重要工具[50-52],利用α-羰基羧酸的脱羧氘化反应可以构建氘代甲酰基,主要有热化学和光化学方法。
3.1 热化学方法
1965年,Cohen和Song[53]利用氘代苯乙酮酸与苯甲酸酐、吡啶在苯中回流,实现了脱羧氘化,得到了C1-氘代苯甲醛;2016年,Chuang课题组利用Ph3P为催化剂、Et3N为碱、D2O为氘源,在d6-DMSO中130℃反应实现了类似的转化,无须外加氧化剂或还原剂,底物包括各种富电子或缺电子的(杂)芳基乙酮酸,产物为相应的C1-氘代芳基甲醛,产率和氘掺入率良好(图 18)[54]。
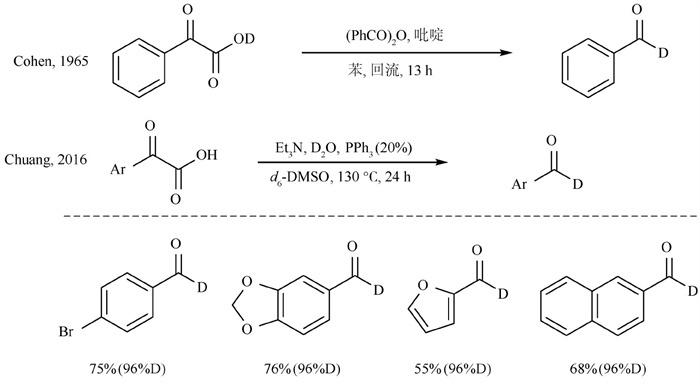 图 18 热驱动芳基乙酮酸的脱羧氘化反应下载:
全尺寸图片
3.2 光化学方法
1982年,Kuhn课题组报道了O-氘代苯乙酮酸在紫外光照射下可以脱羧产生C1-氘代苯甲醛[55]。2022年,李洋课题组使用吖啶类化合物作为光催化剂、均三异丙基苯硫酚为氘原子转移催化剂、D2O为氘源、1, 2-二氯乙烷(1, 2-Dichloroethane, DCE)为溶剂[56],在可见光照射下将芳基乙酮酸高效地转化为相应的C1-氘代芳基甲醛(图 19)。反应不需要金属参与,避免了使用化学计量的还原剂或氧化剂,可以兼容卤素、硫醚和酯基等多种官能团,氘掺入率>90%。烷基取代的α-羰基羧酸也能实现高产率和高氘掺入率的转化,且产物烷基醛的α位也会发生一定程度的氘掺入。机理实验表明,该反应的催化途径可能涉及还原淬灭和氘原子转移过程。作者还进行了克级反应和C1-氘代醛的衍生化,证明了该方法的潜在应用价值。
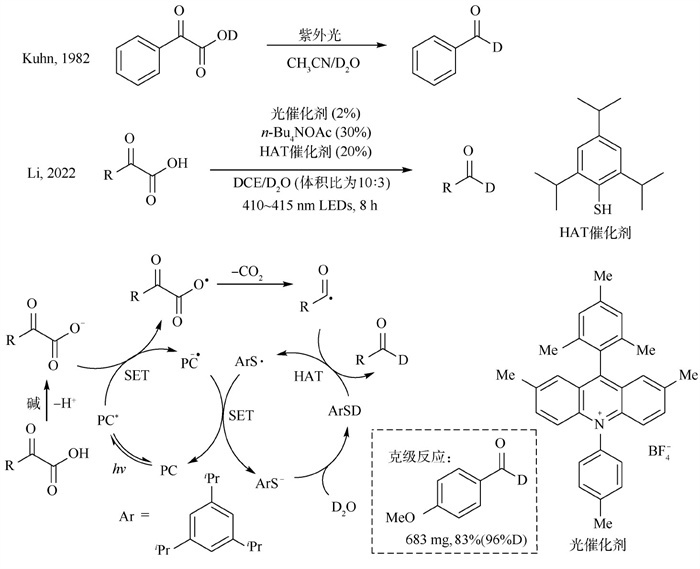 图 19 光催化芳基乙酮酸的脱羧氘化反应下载:
全尺寸图片
2022年,王卫课题组用新发展的双氘代乙醛酸作为氘代甲酰基试剂[57],在空气和可见光催化条件下,完成了吲哚的氘代甲酰基化反应(图 20)。该方法条件简单温和、无需添加金属、外加氧化剂和光催化剂,可用于合成结构多样的C1-氘-3-甲酰基吲哚衍生物,氘掺入率高(95%~99%),具有广泛的官能团耐受性,可用于多种生理活性分子衍生物的后期结构修饰,如醋氯芬酸、舒巴坦、熊去氧胆酸、糖类和二肽等。基于相关机理验证实验,作者认为该转化经历了一个未经报道的aldol-氧化-脱羧的串联过程,反应中由吲哚产生的靛红副产物可能起到了光催化剂的作用。
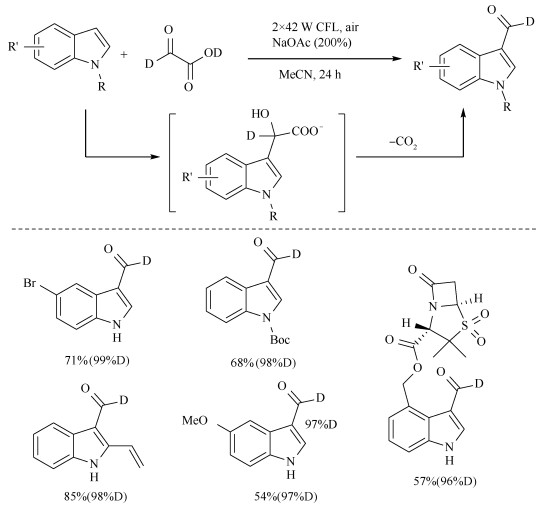 图 20 吲哚的氘甲酰基化反应注:air为空气氛围。下载:
全尺寸图片
4. 其他脱羧氘化方法
除了上述针对烷基、芳基和α-羰基羧酸的方法,还有可以适用于其他底物如炔基羧酸和硅基羧酸的脱羧氘化方法以及兼容烷基羧酸和芳基羧酸的通用策略。
4.1 炔基羧酸的脱羧氘化
2015年,宋秋玲课题组建立了一种铜催化合成α, β-双氘化-β-硼酸酯基苯乙烯衍生物的高效方法(图 21)[58]。炔基羧酸与双(频哪醇)二硼在Cu2O和配体的联合作用下,以D2O为氘源,实现了炔基羧酸的脱羧、硼基化和双氘化过程。该方法可以兼容醇羟基、酮和酯基等对碱敏感的官能团,底物范围比较广泛,氘掺入率一般>95%,为温和条件下实现C≡C键的高选择性三官能团化提供了一种新颖有效的策略。另外,作者利用产物的硼酸酯基进行了各种衍生化,制备了各种含有α, β-双氘代苯乙烯结构的化合物,证明了该方法的实用价值。通过机理研究,作者认为该反应可能经历烯基二铜中间体。
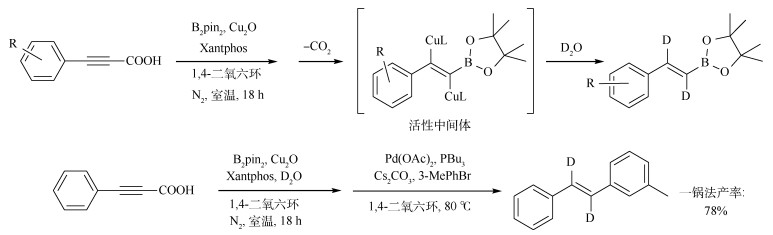 图 21 宋秋玲课题组的脱羧氘化方法注:Xantphos为4,5-双二苯基膦-9,9-二甲基氧杂蒽。下载:
全尺寸图片
4.2 硅基羧酸的脱羧氘化
2020年,Uchiyama课题组描述了首个光诱导硅基羧酸脱羧生成硅基自由基[59],与烯烃和D2O作用实现烯烃氘硅化的方法(图 22)。该方案具有良好的产率、氘掺入率和广泛的官能团兼容性,底物包括各种α, β-不饱和羰基化合物、苯环上含有各种取代基的苯乙烯、乙烯基吡啶以及α, α-二芳基乙烯等。有机硅化合物因其独特的物理和化学性质被广泛应用于功能材料、生命科学和药物发现等重要领域[60-62],因此开发温和高效的方法来获得有机硅化合物具有十分重要的意义。
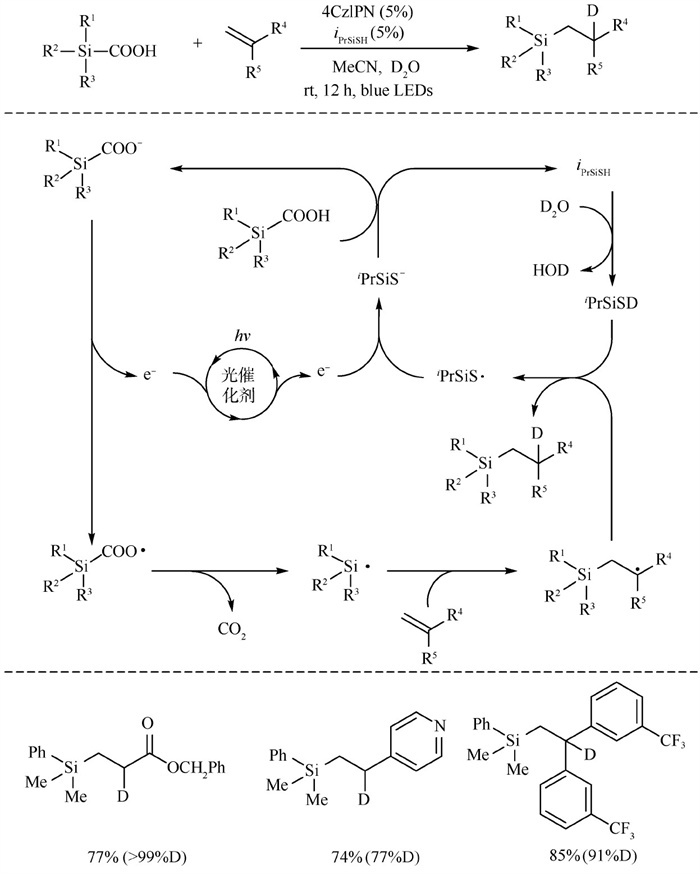 图 22 Uchiyama课题组的脱羧氘化方法下载:
全尺寸图片
4.3 烷基羧酸和芳基羧酸的通用策略
2019年,Glorius课题组描述了一种光催化芳基羧酸和烷基羧酸脱羧氘化的通用策略(图 23)[63],其以4, 4’-二氟苯甲酮肟酯为羧酸活化剂,CDCl3为氘源,底物包括各种苯甲酸衍生物、长链脂肪酸以及一些复杂的药物分子或天然产物(如苯丁酸氮芥、去氢胆酸和吲哚美辛等)。反应条件温和,产率良好,所有产物的氘掺入率>97%。作者指出,该方法的关键之处是选择了合适的羧酸活化剂,绕过了单电子转移机制,通过能量转移(energy transfer, En T)的方式介导不对称σ键的均裂,实现协同裂解/脱羧,产生了芳基自由基或烷基自由基,再通过氘原子转移得到氘代产物,而通过常规的电子转移机制使芳基羧酸产生芳基自由基是很困难的[64]。
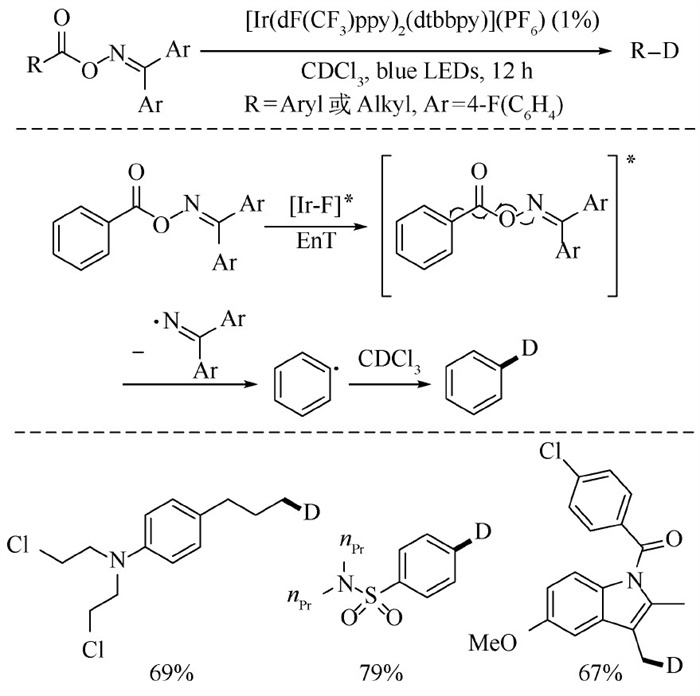 图 23 Glorius课题组的脱羧氘化方法下载:
全尺寸图片
2021年,王心晨课题组采用非金属硼碳氮陶瓷材料(metal-free ceramic boron carbon nitrides, BCN)作为非均相催化剂实现了光催化脱羧氘化反应[65],氘掺入率良好(图 24)。在这个体系中,(杂)芳香族和脂肪族游离羧酸都能顺利地进行脱羧氘化,这是用常规的均相光催化体系难以实现的。机理实验表明反应通过自由基过程进行,同位素实验表明CD3OD是反应的氘原子供体。该方法是对均相光催化体系实现脱羧氘化反应的有力补充。
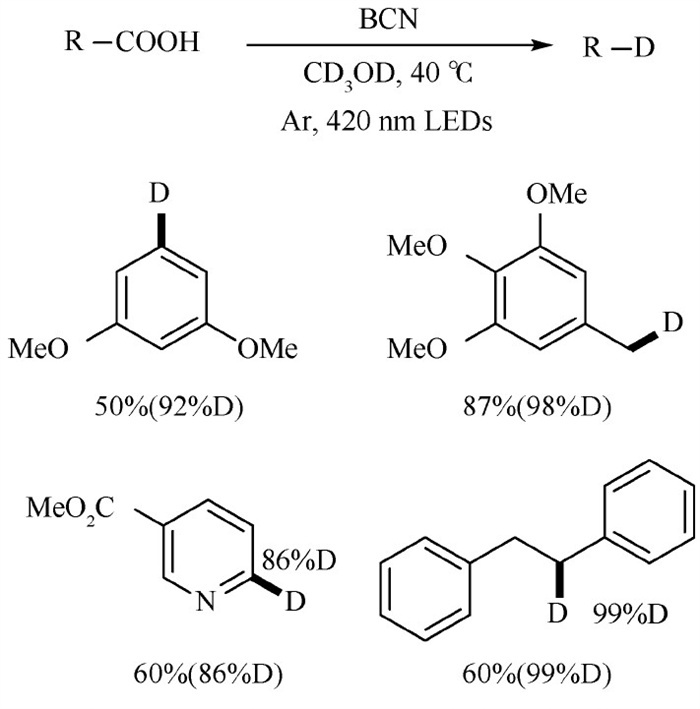 图 24 王心晨课题组的脱羧氘化方法下载:
全尺寸图片
5. 总结与展望
氘代化合物无论作为研究工具还是研究对象,都有着难以替代的地位。毋庸置疑,随着氘代化合物在各领域中的作用日益深化,人们需要不断发展新型氘代技术来满足对各种氘代化合物的需求。脱羧氘代反应因其底物来源广泛、便宜易得、性质稳定的特点而具备广阔的应用前景。经过化学家们近20年的不断研究,脱羧氘化反应可以适用于烷基、炔基和芳基羧酸等各种羧酸和羧酸衍生物,其中很多方法可以应用于天然产物和药物分子的结构修饰和改造,通常具有良好的产率、氘掺入率和化学选择性,并且与新兴生产技术结合实现了较大规模的转化。
目前,脱羧氘化反应主要分为光化学、热化学和酶催化方法,一般使用廉价无毒的D2O为氘源。光化学方法是实现脱羧氘化反应的最主要的方法,其反应条件温和,可以高产率地获得氘掺入率良好的氘代化合物,具有很好的区域选择性和广泛的官能团兼容性,可以由简单易得的原料制备高附加值的氘代分子,不足之处在于底物主要是烷基羧酸,适用于烷基和芳基羧酸的通用方法较少,并且缺乏立体选择性的氘代策略。热化学方法主要应用于芳基羧酸的脱羧氘化,一般需要较高的温度,底物范围比较局限。酶催化方法的优势是在温和条件下立体选择性地制备手性氘代化合物,步骤简单、立体选择性高且试剂毒性小;不足之处在于酶的高度专一性导致酶催化反应的底物选择范围有限,筛选适合不同底物的酶突变体仍是十分繁重的工作。另外,酶的储存和反应条件比较苛刻,这限制了酶催化方法的大规模应用。
总而言之,作为前景广阔的氘化方法,脱羧氘化反应仍然值得继续研究和优化,发展方向包括但不局限于:(1)发展不对称的脱羧氘化方法,以便于从外消旋羧酸高效地获得各种手性氘代产物;(2)丰富芳基羧酸的温和脱羧氘化方法或兼容烷基和芳基羧酸的通用策略;(3)开发更多便于回收和重复利用的新型催化材料,更好地适应大规模生产的要求;(4)寻找简单易行的手段,拓展酶催化脱羧氘化反应的底物范围。可以预见,经过进一步的改进和完善,脱羧氘化反应有望广泛应用到氘代化合物的实际生产中。
-
图 1 Oshima课题组的脱羧氘化方法
注:a为质量百分数;R'为完全氘代的R。
下载:
全尺寸图片
图 2 Lundgren课题组的脱羧氘化方法
注:DMF为N,N-二甲基甲酰胺;化合物下方百分数为产率;括号中为氘掺入率。
下载:
全尺寸图片
图 3 Shibatomi课题组的脱羧氘化方法
注:ee为对映体过量。
下载:
全尺寸图片
图 4 Hatanaka课题组的脱羧氘化方法
注:Phen为菲;DCB为对苯二腈;PET为光化学电子转移;hv为光照。
下载:
全尺寸图片
图 5 Overman课题组的脱羧氘化方法
注:EWG为吸电子基团;SET为单电子转移;blue LEDs意为蓝色发光二极管。
下载:
全尺寸图片
图 6 Studer课题组的脱羧氘化方法
注:HAT为氢原子转移。
下载:
全尺寸图片
图 7 王卫课题组的脱羧氘化方法
注:DBU为1, 8-二氮杂二环十一碳-7-烯(1, 8-Diazabicyclo[5.4.0]undec-7-ene); Mes-Acr-Me+ClO4-为9-均三甲苯基-10-甲基吖啶高氯酸盐;dr为非对映体比例。
下载:
全尺寸图片
图 8 朱成建课题组的脱羧氘化方法
注:TRIP thiol为2, 4, 6-三异丙基苯硫酚。
下载:
全尺寸图片
图 9 李光明课题组的脱羧氘化方法
注:DMSO为二甲基亚砜;CFL为紧凑型荧光灯。
下载:
全尺寸图片
图 10 李洋课题组的脱羧氘化方法
下载:
全尺寸图片
图 11 Pospech课题组的脱羧氘化方法
注:PrPPT为四异丙基取代的嘧啶并蝶啶光催化剂;PT为质子转移。
下载:
全尺寸图片
图 12 Pd-TiO2催化的脱羧氘化方法
下载:
全尺寸图片
图 13 氨基酸脱羧酶催化的脱羧氘化反应
下载:
全尺寸图片
图 14 吴起课题组的脱羧氘化方法
注:b为体积百分数;e.r为对映体比例。
下载:
全尺寸图片
图 15 Gooßen课题组的脱羧氘化方法
注:NMP为N-甲基吡咯烷酮。
下载:
全尺寸图片
图 16 Larrosa课题组的脱羧氘化方法
下载:
全尺寸图片
图 17 Ötvös课题组的脱羧氘化方法
下载:
全尺寸图片
图 18 热驱动芳基乙酮酸的脱羧氘化反应
下载:
全尺寸图片
图 19 光催化芳基乙酮酸的脱羧氘化反应
下载:
全尺寸图片
图 20 吲哚的氘甲酰基化反应
注:air为空气氛围。
下载:
全尺寸图片
图 21 宋秋玲课题组的脱羧氘化方法
注:Xantphos为4,5-双二苯基膦-9,9-二甲基氧杂蒽。
下载:
全尺寸图片
图 22 Uchiyama课题组的脱羧氘化方法
下载:
全尺寸图片
图 23 Glorius课题组的脱羧氘化方法
下载:
全尺寸图片
图 24 王心晨课题组的脱羧氘化方法
下载:
全尺寸图片
-
[1] TIMMINS G S. Deuterated drugs; updates and obviousness analysis[J]. Expert Opinion on Therapeutic Patents, 2017, 27(12): 1353-1361. doi: 10.1080/13543776.2017.1378350 [2] KONERMANN L, PAN J, LIU Y H. Hydrogen exchange mass spectrometry for studying protein structure and dynamics[J]. Chemical Society Reviews, 2011, 40(3): 1224-1234. doi: 10.1039/C0CS00113A [3] SIMMONS E M, HARTWIG J F. On the interpretation of deuterium kinetic isotope effects in C-H bond functionalizations by transition-metal complexes[J]. Angewandte Chemie International Edition, 2012, 51(13): 3066-3072. doi: 10.1002/anie.201107334 [4] GRIMM J B, XIE L, CASLER J C, et al. A general method to improve fluorophores using deuterated auxochromes[J]. JACS Au, 2021, 1(5): 690-696. doi: 10.1021/jacsau.1c00006 [5] KOPF S, BOURRIQUEN F, LI W, et al. Recent developments for the deuterium and tritium labeling of organic molecules[J]. Chemical Reviews, 2022, 122(6): 6634-6718. doi: 10.1021/acs.chemrev.1c00795 [6] PIRALI T, SERAFINI M, CARGNIN S, et al. Applications of deuterium in medicinal chemistry[J]. Journal of Medicinal Chemistry, 2019, 62(11): 5276-5297. doi: 10.1021/acs.jmedchem.8b01808 [7] ATZRODT J, DERDAU V, KERR W J, et al. Deuterium- and tritium-labelled compounds: applications in the life sciences[J]. Angewandte Chemie International Edition, 2018, 57(7): 1758-1784. doi: 10.1002/anie.201704146 [8] ATZRODT J, DERDAU V, KERR W J, et al. C-H functionalisation for hydrogen isotope exchange[J]. Angewandte Chemie International Edition, 2018, 57(12): 3022-3047. doi: 10.1002/anie.201708903 [9] VANG Z P, HINTZSCHE S J, CLARK J R. Catalytic transfer deuteration and hydrodeuteration: emerging techniques to selectively transform alkenes and alkynes to deuterated alkanes[J]. Chemistry-A European Journal, 2021, 27(39): 9988-10000. doi: 10.1002/chem.202100635 [10] ZHOU X K, YU T T, DONG G B. Site-specific and degree-controlled alkyl deuteration via Cu-catalyzed redox-neutral deacylation[J]. Journal of the American Chemical Society, 2022, 144(22): 9570-9575. doi: 10.1021/jacs.2c04382 [11] LI N, LI Y, WU X, et al. Radical deuteration[J]. Chemical Society Reviews, 2022, 51(15): 6291-6306. doi: 10.1039/D1CS00907A [12] KANG Q K, SHI H. Catalytic hydrogen isotope exchange reactions in late-stage functionalization[J]. Synlett, 2022, 33(4): 329-338. doi: 10.1055/a-1354-0367 [13] SAWAMA Y, MONGUCHI Y, SAJIKI H. Efficient H-D exchange reactions using heterogeneous platinum-group metal on Carbon-H2-D2O system[J]. Synlett, 2012, 23(7): 959-972. doi: 10.1055/s-0031-1289696 [14] SAWAMA Y, PARK K, YAMADA T, et al. New gateways to the platinum group metal-catalyzed direct deuterium-labeling method utilizing hydrogen as a catalyst activator[J]. Chemical & Pharmaceutical Bulletin, 2018, 66(1): 21-28. [15] ATZRODT J, DERDAU V, FEY T, et al. The renaissance of H/D exchange[J]. Angewandte Chemie International Edition, 2007, 46(41): 7744-7765. doi: 10.1002/anie.200700039 [16] MATSUBARA S, YOKOTA Y, OSHIMA K. Palladiumcatalyzed decarboxylation and decarbonylation under hydrothermal conditions: decarboxylative deuteration[J]. Organic Letters, 2004, 6(12): 2071-2073. doi: 10.1021/ol0492602 [17] KONG D, MOON P J, LUI E K J, et al. Direct reversible decarboxylation from stable organic acids in dimethylformamide solution[J]. Science, 2020, 369(6503): 557-561. doi: 10.1126/science.abb4129 [18] 马颖君, 郝艳秋. 氘代丁苯那嗪及左乙拉西坦治疗抽动秽语综合征[J]. 临床儿科杂志, 2018, 36(9): 720-723. doi: 10.3969/j.issn.1000-3606.2018.09.018 [19] BI F, QIN S, GU S, et al. Donafenib versus sorafenib as first-line therapy in advanced hepatocellular carcinoma: an open-label, randomized, multicenter phase Ⅱ/Ⅲ trial[J]. Journal of Clinical Oncology, 2020, 38(15): 4506-4506. [20] FALB E, ULANENKO K, TOR A, et al. A highly efficient Suzuki-Miyaura methylation of pyridines leading to the drug pirfenidone and its CD3 version (SD-560)[J]. Green Chemistry, 2017, 19(21): 5046-5053. doi: 10.1039/C7GC01740E [21] MIZUTANI H, KAWANISHI R, SHIBATOMI K. Enantioselective decarboxylative protonation and deuteration of β -ketocarboxylic acids[J]. Chemical Communications, 2021, 57(54): 6676-6679. doi: 10.1039/D1CC01610E [22] MALTAIS F, JUNG Y C, CHEN M, et al. In vitro and in vivo isotope effects with hepatitis C protease inhibitors: enhanced plasma exposure of deuterated telaprevir versus telaprevir in rats[J]. Journal of Medicinal Chemistry, 2009, 52(24): 7993-8001. doi: 10.1021/jm901023f [23] MATOISHI K, HANZAWA S, KAKIDANI H, et al. The first synthesis of both enantiomers of[α-2H] phenylacetic acid in high enantiomeric excess[J]. Chemical Communications, 2000(16): 1519-1520. doi: 10.1039/b003941l [24] RANJAN P, PILLITTERI S, VAN DER EYCKEN E V, et al. Photochemical methods for deuterium labelling of organic molecules[J]. Green Chemistry, 2020, 22(22): 7725-7736. doi: 10.1039/D0GC02901G [25] SOBCZAK M, WAGNER P J. Light-induced decarboxylation of (o-acylphenyl) acetic acids[J]. Organic Letters, 2002, 4(3): 379-382. doi: 10.1021/ol0170758 [26] ITOU T, YOSHIMI Y, NISHIKAWA K, et al. A mild deuterium exchange reaction of free carboxylic acids by photochemical decarboxylation[J]. Chemical Communications, 2010, 46(33): 6177-6179. doi: 10.1039/c0cc01464h [27] PRATSCH G, LACKNER G L, OVERMAN L E. Constructing quaternary carbons from n-(acyloxy) phthalimide precursors of tertiary radicals using visiblelight photocatalysis[J]. The Journal of Organic Chemistry, 2015, 80(12): 6025-6036. doi: 10.1021/acs.joc.5b00795 [28] JIANG H, STUDER A. Anti-markovnikov radical hydro- and deuteroamidation of unactivated alkenes[J]. Chemistry-A European Journal, 2019, 25(29): 7105-7109. doi: 10.1002/chem.201901566 [29] JI P, ZHANG Y, DONG Y, et al. Synthesis of enantioenriched α-deuterated α-amino acids enabled by an organophotocatalytic radical approach[J]. Organic Letters, 2020, 22(4): 1557-1562. doi: 10.1021/acs.orglett.0c00154 [30] FURUTA T, TAKAHASHI H, KASUYA Y. Evidence for a carbanion intermediate in the elimination of ammonia from L-histidine catalyzed by histidine ammonia-lyase[J]. Journal of the American Chemical Society, 1990, 112(9): 3633-3636. doi: 10.1021/ja00165a058 [31] ROSE J E, LEESON P D, GANI D J. Mechanisms and stereochemistry of the activation of(2S) - and(2R) - serine O-sulfate as suicide inhibitors for Escherichia coli glutamic acid decarboxylase[J]. Journal of the Chemical Society, Chemical Communications, 1992(24): 1784-1786. doi: 10.1039/c39920001784 [32] LIAN L Y, MIDDLETON D A. Labelling approaches for protein structural studies by solution-state and solidstate NMR[J]. Progress in Nuclear Magnetic Resonance Spectroscopy, 2001, 39(3): 171-190. doi: 10.1016/S0079-6565(01)00034-6 [33] LI N, NING Y, WU X, et al. A highly selective decarboxylative deuteration of carboxylic acids[J]. Chemical Science, 2021, 12(15): 5505-5510. doi: 10.1039/D1SC00528F [34] HE Y, YANG H, GAO D, et al. Visible light-mediated metal-free decarboxylative deuteration of carboxylic acid[J]. Chinese Journal of Organic Chemistry, 2021, 41(12): 4725-4731. doi: 10.6023/cjoc202111014 [35] SUN Y, TAN F F, HU R G, et al. Visible-light photoredox-catalyzed hydrodecarboxylation and deuterodecarboxylation of fatty acids[J]. Chinese Journal of Chemistry, 2022, 40(16): 1903-1908. doi: 10.1002/cjoc.202200143 [36] MAYER T S, TAEUFER T, BRANDT S, et al. Photomediated hydro- and deuterodecarboxylation of pharmaceutically relevant and natural aliphatic carboxylic acids[J]. The Journal of Organic Chemistry, 2023, 88(10): 6347-6353. doi: 10.1021/acs.joc.2c01664 [37] 王峰, 黄志鹏, 苏凯艺, 等. 一种羧酸脱羧氘化制备氘代化合物的方法: CN201911258264.6[P]. 2021-06-11. [38] QU G, LI A T, ACEVEDO-ROCHA C G, et al. The crucial role of methodology development in directed evolution of selective enzymes[J]. Angewandte Chemie International Edition, 2020, 59(32): 13204-13231. doi: 10.1002/anie.201901491 [39] 楼玉姣, 徐鉴, 吴起. 生物催化惰性碳氢键的氘代反应研究进展[J]. 合成生物学, 2022, 3(3): 530-544. [40] BELLEAU B, BURBA J. The stereochemistry of the enzymic decarboxylation of amino acids[J]. Journal of the American Chemical Society, 1960, 82(21): 5751-5752. doi: 10.1021/ja01506a047 [41] PANUFNIK E, KAŃSKA M. Enzymatic synthesis of isotopomers of tyramine labeled with deuterium and tritium[J]. Journal of Labelled Compounds & Radiopharmaceuticals, 2007, 50(2): 85-89. [42] PAJAK M, KAŃSKA M. Synthesis of isotopomers of LDOPA and dopamine labeled with hydrogen isotopes in the side chain[J]. Journal of Radioanalytical and Nuclear Chemistry, 2009, 281(3): 365-370. doi: 10.1007/s10967-009-0012-z [43] DRAGULSKA S, KAŃSKA M. Enzymatic synthesis of tryptamine and its halogen derivatives selectively labeled with hydrogen isotopes[J]. Journal of Radioanalytical and Nuclear Chemistry, 2014, 299(1): 759-763. doi: 10.1007/s10967-013-2816-0 [44] XU J, FAN J, LOU Y, et al. Light-driven decarboxylative deuteration enabled by a divergently engineered photodecarboxylase[J]. Nature Communications, 2021, 12: 3983-3992. doi: 10.1038/s41467-021-24259-6 [45] BARTON D H R, LACHER B, ZARD S Z. The invention of radical reactions: part XVI. Radical decarboxylative bromination and iodination of aromatic acids[J]. Tetrahedron, 1987, 43(19): 4321-4328. doi: 10.1016/S0040-4020(01)90307-2 [46] COHEN T, BERNINGER R W, WOOD J T. Products and kinetics of decarboxylation of activated and unactivated aromatic cuprous carboxylates in pyridine and in quinoline[J]. The Journal of Organic Chemistry, 1978, 43(5): 837-848. doi: 10.1021/jo00399a010 [47] RUDZKI M, ALCALDE-ARAGONÉS A, DZIK W I, et al. Selective copper- or silver-catalyzed decarboxylative deuteration of aromatic carboxylic acids[J]. Synthesis, 2012, 44(2): 184-193. [48] GRAINGER R, NIKMAL A, CORNELLA J, et al. Selective deuteration of (hetero)aromatic compounds via deutero-decarboxylation of carboxylic acids[J]. Organic & Biomolecular Chemistry, 2012, 10(16): 3172-3174. [49] MESZAROS R, MARTON A, SZABADOS M, et al. Exploiting a silver-bismuth hybrid material as heterogeneous noble metal catalyst for decarboxylations and decarboxylative deuterations of carboxylic acids under batch and continuous flow conditions[J]. Green Chemistry, 2021, 23(13): 4685-4696. doi: 10.1039/D1GC00924A [50] BALDWIN J E, BARDEN T C, PUGH R L, et al. Partial loss of deuterium label in Wilkinson's catalyst promoted decarbonylations of deuterioaldehydes[J]. The Journal of Organic Chemistry, 1987, 52(15): 3303-3307. doi: 10.1021/jo00391a023 [51] ROSSI M H, STACHISSINI A S, AMARAL L D. Secondary α-deuterium isotope effects in the formation of imines[J]. The Journal of Organic Chemistry, 1990, 55(4): 1300-1303. doi: 10.1021/jo00291a038 [52] RUCKER J, CHA Y, JONSSON T, et al. Role of internal thermodynamics in determining hydrogen tunneling in enzyme-catalyzed hydrogen transfer reactions[J]. Biochemistry, 1992, 31(46): 11489-11499. doi: 10.1021/bi00161a030 [53] COHEN T, SONG H. Nucleophilic acylation utilizing an ylid intermediate. A simple synthesis of benzaldehyde-d1[J]. Journal of the American Chemical Society, 1965, 87(16): 3780-3781. doi: 10.1021/ja01094a049 [54] NIU G H, HUANG PR, CHUANG G J. Triphenylphosphine/triethylamine-mediated decarboxylation of α-oxo carboxylic acids and application in a one-pot synthesis of deuterated aldehydes[J]. Asian Journal of Organic Chemistry, 2016, 5(1): 57-61. doi: 10.1002/ajoc.201500382 [55] DEFOIN A, DEFOIN-STRAATMANN R, KUHN H J. Preparation of formyl-deuterated benzaldehydes by direct photo-deuteration or by photolysis of phenylglyoxylic acid[J]. Journal of Labelled Compounds & Radiopharmaceuticals, 1982, 19(7): 891-898. [56] HU C H, LI Y. Visible-light photoredox-catalyzed decarboxylation of α-oxo carboxylic acids to C1-deuterated aldehydes and aldehydes[J]. The Journal of Organic Chemistry, 2023, 88(10): 6401-6406. doi: 10.1021/acs.joc.2c02299 [57] DONG Y, LI X, JI P, et al. Synthesis of C-1 deuterated 3-formylindoles by organophotoredox catalyzed direct formylation of indoles with deuterated glyoxylic acid[J]. Organic Letters, 2022, 24(28): 5034-5039. doi: 10.1021/acs.orglett.2c01768 [58] FENG Q, YANG K, SONG Q. Highly selective coppercatalyzed trifunctionalization of alkynyl carboxylic acids: an efficient route to bis-deuterated β-borylated α, β-styrene[J]. Chemical Communications, 2015, 51(84): 15394-15397. doi: 10.1039/C5CC05084G [59] XU N, LI B, WANG C, et al. Sila- and germacarboxylic acids: precursors for the corresponding silyl and germyl radicals[J]. Angewandte Chemie International Edition, 2020, 59(26): 10639-10644. doi: 10.1002/anie.202003070 [60] MARRO E A, KLAUSEN R S. Conjugated polymers inspired by crystalline silicon[J]. Chemistry of Materials, 2019, 31(7): 2202-2211. doi: 10.1021/acs.chemmater.9b00131 [61] RÉMOND E, MARTIN C, MARTINEZ J, et al. Siliconcontaining amino acids: synthetic aspects, conformational studies, and applications to bioactive peptides[J]. Chemical Reviews, 2016, 116(19): 11654-11684. doi: 10.1021/acs.chemrev.6b00122 [62] RAMESH R, REDDY D S. Quest for novel chemical entities through incorporation of silicon in drug scaffolds[J]. Journal of Medicinal Chemistry, 2018, 61(9): 3779-3798. doi: 10.1021/acs.jmedchem.7b00718 [63] PATRA T, MUKHERJEE S, MA J, et al. Visiblelight-photosensitized aryl and alkyl decarboxylative functionalization reactions[J]. Angewandte Chemie International Edition, 2019, 58(31): 10514-10520. doi: 10.1002/anie.201904671 [64] MUKHERJEE S, MAJI B, TLAHUEXT-ACA A, et al. Visible-light-promoted activation of unactivated C (sp3)—H bonds and their selective trifluoromethylthiolation[J]. Journal of the American Chemical Society, 2016, 138(50): 16200-16203. doi: 10.1021/jacs.6b09970 [65] SHI J, YUAN T, ZHENG M, et al. Metal-free heterogeneous semiconductor for visible-light photocatalytic decarboxylation of carboxylic acids[J]. ACS Catalysis, 2021, 11(5): 3040-3047. doi: 10.1021/acscatal.0c05211